Tutaj prezentujemy protokół wykrywania mutacji somatycznych nowotworu w krążącym DNA obecnym w płynach biologicznych pacjenta (biofluidach). Nasza metoda oparta na kropelkowej cyfrowej reakcji łańcuchowej polimerazy (dPCR) umożliwia ilościowe określenie częstości alleli mutacji nowotworowych (MAF), ułatwiając minimalnie inwazyjne uzupełnienie diagnozy i czasowego monitorowania odpowiedzi guza.
Artykuł metodologiczny
Wykrywanie i monitorowanie krążącego DNA związanego z nowotworem w płynach biologicznych pacjenta
W tym artykule
Podsumowanie
Streszczenie
Powikłania związane z początkowym i powtórnym pobieraniem próbek tkanek chirurgicznych stwarzają potrzebę minimalnie inwazyjnych platform zdolnych do molekularnej podklasyfikacji i czasowego monitorowania odpowiedzi guza na terapię. W tym miejscu opisujemy naszą metodę opartą na dPCR do wykrywania mutacji somatycznych guza w DNA wolnym od komórek (cfDNA), łatwo dostępnych w płynach biologicznych pacjentów. Chociaż liczba mutacji, które można przetestować w każdym teście, metoda ta zapewnia wysoki poziom czułości i swoistości. Monitorowanie liczebności mutacji, obliczane za pomocą MAF, pozwala na ocenę odpowiedzi guza na terapię, zapewniając w ten sposób bardzo potrzebne uzupełnienie obrazowania radiograficznego.
Wprowadzenie
Ze względu na ograniczenia w dostępności tkanki nowotworowej do analiz molekularnych, istnieje potrzeba opracowania wysoce czułych metod zdolnych do wykrywania mutacji somatycznych guza w płynach biologicznych pacjenta, w tym w osoczu, surowicy i płynie mózgowo-rdzeniowym (CSF). Na przykład rozlane glejaki pośrodku linii środkowej (DMG) u dzieci stanowią wyzwanie ze względu na ich lokalizację neuroanatomiczną. W ciągu ostatniej dekady profilowanie molekularne próbek tkanek DMG ujawniło mutacje powodujące ten typ nowotworu1 i ujawniło przestrzenną i czasową heterogeniczność mutacji, co sprawia, że biopsja jest niezbędna do scharakteryzowania pacjenta w podgrupie choroby i promowania terapii ukierunkowanych molekularnie2. W związku z tym badania kliniczne opowiadają się za integracją biopsji chirurgicznych w celu profilowania molekularnego guza podczas wstępnej diagnozy3,4,5,6. Podczas leczenia monitorowanie odpowiedzi terapeutycznej w DMG jest ograniczone do MRI, który nie jest czuły na wykrycie małych zmian lub ewolucji genomu guza. MRI jest również podatny na wykrywanie pseudoprogresji, przejściowego stanu zapalnego w miejscu guza, który naśladuje prawdziwy postęp w obrazowaniu i może wprowadzać w błąd w interpretacji odpowiedzi guza7. W związku z tym DMG reprezentują typ nowotworu, w którym istnieje duże zapotrzebowanie na alternatywny, minimalnie inwazyjny sposób wykrywania mutacji nowotworowych i monitorowania odpowiedzi klinicznej. Aby zaspokoić te potrzeby, opracowaliśmy i zoptymalizowaliśmy protokół wykrywania i ilościowego określania częstości występowania alleli mutacji nowotworowych w cfDNA z osocza, surowicy i płynu mózgowo-rdzeniowego dzieci z glejakami linii środkowej8. Biorąc pod uwagę, że DMG w dzieciństwie często (>80%) mają somatyczną mutację lizyny do metioniny w pozycji 27 wariantu histonu H3.1 (H3.1K27M, 20% przypadków) lub H3.3 (H3.3K27M, 60% przypadków)1, te i inne mutacje charakterystyczne dla DMG (tj. ACVR1, PIK3R1) były celem kwantyfikacji zmutowanych alleli za pomocą cfDNA8. Test ten można dostosować do wykrywania mutacji hotspotów w innych typach nowotworów za pomocą starterów i sond specyficznych dla sekwencji. Wszechstronność tego podejścia sprawia, że można je zastosować do różnych nowotworów, które skorzystałyby na integracji narzędzi diagnostycznych opartych na cfDNA i monitorowaniu terapeutycznym.
Aby z czułością wykrywać mutacje o niskiej częstotliwości allelicznej w cfDNA, stosujemy metodę opartą na kropelkowym cyfrowym PCR (dPCR). W tej metodzie mieszanina reakcyjna PCR jest dzielona na teoretyczne maksimum 10 milionów kropel przy użyciu platformy dPCR (np. RainDance), z 7-9 milionami kropel na PCR, co zwykle obserwuje się eksperymentalnie. Ze względu na wysoki stopień partycjonowania próbki, w każdej kropli może znajdować się co najwyżej jedna do dwóch cząsteczek DNA. Amplifikacja PCR i specyficzna dla sekwencji hybrydyzacja sondy fluorescencyjnej mogą zachodzić w każdej kropli, tak że zachodzą miliony reakcji. Maksymalizuje to czułość i umożliwia wykrywanie rzadkich zmutowanych alleli, które w przeciwnym razie mogłyby pozostać niewykryte na tle DNA typu dzikiego. Wykorzystanie sond z zablokowanymi kwasami nukleinowymi (LNA) zwiększa specyficzność testu, ograniczając hybrydyzację niedopasowania i wspierając dokładne wykrywanie mutacji9,10,11. W tym miejscu opisujemy nasze metody przetwarzania próbek, ekstrakcji cfDNA, wstępnej amplifikacji docelowych alleli, dPCR i analizy danych.
Protokół
Wszystkie opisane tutaj metody zostały zatwierdzone przez Institutional Review Board Uniwersytetu Kalifornijskiego w San Francisco (San Francisco, CA; IRB #14-13895) oraz Children's National Health System (Waszyngton, D.C.; IRB #1339). Próbki zostały pobrane i przebadane po uzyskaniu świadomej zgody pacjenta lub jego opiekuna.
1. Wyrażanie zgody na pobieranie i przechowywanie próbek biologicznych zgodnie z protokołem IRB
- Pobieranie próbek od pacjentów po uzyskaniu pisemnej świadomej zgody każdego pacjenta lub jego opiekuna na udział w badaniu klinicznym lub na biorepozytorium, zgodnie z zatwierdzeniem odpowiedniej Instytucjonalnej Komisji Rewizyjnej.
- U pacjentów włączonych do tego badania radiologicznie zdiagnozowano guza mózgu. Nie zastosowano żadnych kryteriów wykluczenia. Próbki zostały pobrane i przebadane po uzyskaniu świadomej zgody pacjenta lub jego opiekuna.
2. Pobieranie krwi i separacja osocza lub surowicy
- Pobrać próbkę krwi, pobierając 10,0 ml do probówek do pobierania krwi. W przypadku pobierania krwi do osocza należy użyć probówek K2 lubK 3-EDTA, probówek do pobierania krwi z heparyną lub cfDNA. W przypadku pobierania krwi do surowicy należy użyć probówek z żelem i barierą zawierającą aktywator skrzepu i żel do oddzielenia surowicy.
nuta: Podczas gdy 10 ml jest zalecane, aby umożliwić powtórzenie eksperymentów, wystarczy co najmniej 3 ml. - Ostrożnie odwróć probówkę do góry dnem 10 razy, aby wymieszać próbkę krwi z odczynnikami w probówce zbiorczej.
- Próbki krwi, z których zostanie pobrana surowica, należy pozostawić w temperaturze pokojowej na 30 minut, aby krew mogła się skrzepnąć. W przypadku przetwarzania krwi w celu uzyskania osocza należy natychmiast przejść do kroku 2.4.
nuta: Próbki przetwarzane na osocze mogą być przechowywane na lodzie maksymalnie przez 2 godziny przed odwirowaniem. Jednak szybkie przejście od pobrania krwi do przetwarzania minimalizuje degradację cfDNA. - Odwirować probówki do pobierania krwi o masie 2 000 x g przez 15 minut w wirówce ustawionej na 4 °C w celu oddzielenia osocza lub surowicy od warstw białych i czerwonych krwinek.
- Uważając, aby nie naruszyć warstwy białych krwinek (która tworzy cienką linię między górną warstwą osocza/surowicy a dolną warstwą upakowanych czerwonych krwinek), należy równomiernie odpipetować górną warstwę osocza/surowicy (która może być przezroczysta, żółta lub różowa) w podwielokrotnościach o objętości 1 ml do sterylnych kriowiali z polipropylenu.
- Na etykiecie kriowiali należy zapisać numer identyfikacyjny podmiotu, rodzaj próbki (osocze lub surowica) oraz datę pobrania.
- Kriowiale należy przechowywać w zamrażarce w temperaturze -80 °C do czasu użycia. Jeśli zamrażarka o temperaturze -80 °C nie jest dostępna, próbki należy przechowywać w temperaturze -20 °C przez okres do jednego tygodnia.
3. Gromadzenie i przetwarzanie CSF
- Zbierz płyn mózgowo-rdzeniowy z zastawki, nakłucia lędźwiowego lub operacji.
nuta: Takie zabiegi powinny być przeprowadzane tylko wtedy, gdy lekarze uznają to za konieczne. Dodatkowa próbka poza tą, która jest niezbędna do użytku klinicznego, może być wykorzystana do celów badawczych. - Zmierz objętość zebranego płynu mózgowo-rdzeniowego i zanotuj jego kolor (krwawy, żółty, przezroczysty).
- Odwirować probówkę zbiorczą o stężeniu 10 000 x g przez 10 minut w temperaturze 4 °C w celu osadzenia resztek komórkowych.
- Przenieść supernatant płynu mózgowo-rdzeniowego równomiernie w 500 μl podwielokrotności do kriowiali z polipropylenu.
- Na etykiecie kriowialiów należy zapisać numer identyfikacyjny podmiotu, rodzaj próbki i datę pobrania próbki. Przechowywać w temperaturze -80 °C do czasu użycia.
4. Ekstrakcja cfDNA z próbek płynnych
- Wykonaj protokół ekstrakcji cfDNA zgodnie z instrukcjami zawartymi w podręczniku zestawu do ekstrakcji cfDNA12.
- Wyczyść przestrzeń stołu i sprzęt za pomocą 10% wybielacza i 70% etanolu.
nuta: Stosowanie kaptura do PCR, regularna zmiana rękawiczek i częste odkażanie przestrzeni stołu i sprzętu za pomocą 10% wybielacza i 70% etanolu podczas wszystkich etapów protokołu jest ważne, aby uniknąć zanieczyszczenia próbki. - Przygotować porcje odczynników, np. do płukania, z zestawu do ekstrakcji, aby uniknąć zanieczyszczenia krzyżowego.
- Wyczyść przestrzeń stołu i sprzęt za pomocą 10% wybielacza i 70% etanolu.
- Próbki pacjenta należy rozmrozić na lodzie przed rozpoczęciem ekstrakcji. W przypadku osocza/surowicy rozmrozić 1 ml porcji próbki. W przypadku płynu mózgowo-rdzeniowego rozmrozić 500 μl porcji próbki.
nuta: Etapy lizy (4.5-4.8) protokołu ekstrakcji różnią się w zależności od osocza/surowicy i płynu mózgowo-rdzeniowego, ale od kroku 4.9 protokół jest identyczny dla obu rodzajów płynów biologicznych. - Ustawić blok grzewczy na 60 °C do użycia na etapie lizy (4.6).
- Przygotuj bufor do lizy i mieszaninę nośnego RNA w probówce o pojemności 15 ml, dodając 5,6 μl nośnego RNA i 0,9 ml buforu do lizy na próbkę12.
- W przypadku osocza/surowicy dodać 100 μl proteinazy K, 1 ml próbki i 0,8 ml mieszaniny buforu do lizy/nośnika RNA przygotowanej w kroku 4.4 do znakowanej probówki o pojemności 2,0 ml. Mieszaj przez wirowanie impulsowe przez 30 s z dużą prędkością12.
- W przypadku płynu mózgowo-rdzeniowego dodać 125 μl proteinazy K, 500 μl próbki, 1 ml mieszaniny buforu do lizy/nośnika RNA i 250 μl buforu do lizy tkanek do probówki o pojemności 2,0 ml. Doprowadzić pełną objętość do 2 ml, dodając 125 μl 1x soli fizjologicznej buforowanej fosforanami (PBS). Mieszaj przez wirowanie impulsowe przez 30 s z dużą prędkością12.
- Próbki inkubować przez 30 minut w temperaturze 60 °C w bloku grzewczym12.
- Wyjąć próbki z bloku grzewczego i obniżyć temperaturę do 56 °C. Umieścić próbki z powrotem na stole i przenieść lizat do nowych, oznakowanych probówek o pojemności 15 ml.
- W przypadku osocza/surowicy dodaj 1,8 ml buforu wiążącego kwasy nukleinowe i mieszaj przez 30 sekund przez wirowanie impulsowe12.
- W przypadku płynu mózgowo-rdzeniowego dodaj 3,6 ml buforu wiążącego kwasy nukleinowe i mieszaj przez 30 s przez wirowanie impulsowe12.
- Inkubuj próbki przez 5 minut na lodzie12.
- Włóż kolumnę do złącza próżniowego. Otwórz kolumnę i włóż przedłużacz probówki o pojemności 20 ml do kolumny12.
- Zawartość probówki o pojemności 15 ml należy odpipetować bezpośrednio na dno przedłużacza probówki, unikając pozostawiania kropelek na ściankach przedłużacza probówki.
- Przy zamkniętym przełączniku złącza próżniowego włączyć pompę próżniową. Gdy ciśnienie wzrośnie do 900 mbar, otwórz zawór złącza podciśnieniowego. Próbka zostanie teraz przepłynęta przez kolumnę.
- Po spuszczeniu całego lizatu z kolumny wyłącz pompę i otwórz klapę do złącza podciśnienia, zmniejszając gradient ciśnienia. Gdy ciśnienie osiągnie 0 mbar, zamknij zawór złącza podciśnieniowego i klapy.
- Wyjmij przedłużacz probówki o pojemności 20 ml, uważając, aby nie przepuścić przedłużacza jednej kolumny nad sąsiednią kolumną, ponieważ może to spowodować zanieczyszczenie krzyżowe próbek. Wyrzuć przedłużacz rurki.
- Dodać 600 μl buforu do pierwszego płukania do kolumny12.
- Pozostaw otwarte pokrywy rurek i włącz pompę próżniową. Pozwól, aby manometr osiągnął 900 mbar, a następnie przekręć przełącznik na złączu podciśnieniowym do pozycji otwartej, aby przeciągnąć bufor płuczący przez kolumnę.
- Wyłącz pompę próżniową, otwórz klapę, aby uwolnić ciśnienie i zmniejsz ciśnienie do 0 mbar. Przekręć zawór złącza podciśnienia do pozycji zamkniętej.
- Dodać 750 μl buforu do drugiego płukania do kolumny i powtórzyć kroki 4.16-4.1712.
- Dodaj 750 μl etanolu klasy MB do kolumny i powtórz kroki 4.16-4.1712.
- Zamknij pokrywę kolumny i umieść kolumnę w nowej probówce zbiorczej o pojemności 2,0 ml. Wyrzuć złącze próżniowe12.
- Odwirować probówkę z kolumną o masie 20 000 x g przez 3 minuty w temperaturze pokojowej12.
- Umieść kolumnę w nowej probówce zbiorczej i otwórz pokrywę probówki. Umieścić tkankę laboratoryjną na wierzchu i inkubować w temperaturze 56 °C przez 10 min12.
- Umieścić kolumnę w czystej probówce o pojemności 1,5 ml do PCR i odpipetować 100 μl buforu elucyjnego (lub klasyH2O(MBH2O)) bezpośrednio do środka kolumny. Nie dotykaj kolumny końcówką pipety. Zamknij pokrywkę i pozostaw w temperaturze pokojowej na 3 minuty.
- Wirować przy 20 000 x g w temperaturze pokojowej przez 1 minutę, aby wymyć cfDNA12.
- Odpipetować eluat z powrotem do kolumny i inkubować w temperaturze pokojowej przez 3 minuty.
- Powtórz wirowanie z pełną prędkością przez 1 minutę, aby wymyć cfDNA po raz drugi w celu zwiększenia wydajności (zgodnie z zaleceniami producenta).
- Przechowuj cfDNA w znakowanych probówkach wolnych od DNazy/RNaz PCR w temperaturze 4 °C lub przejdź bezpośrednio do kroku 5.
5. Stężenie próżni cfDNA
- Włożyć i zrównoważyć probówki zawierające wyluzowany cfDNA do uchwytów na koncentratorze próżniowym. Otwórz pokrywki probówek. Ustaw temperaturę koncentratora próżniowego na 23 °C.
- Włącz koncentrator podciśnienia, a następnie włącz odwadniacz. Odwirowywać próbki przez 40 minut lub do momentu osiągnięcia końcowej objętości 10,5-11 μl.
- Jeśli objętość jest mniejsza niż 10,5 μl, dodać bufor zawiesiny DNA lub MBH2O, aby osiągnąć końcową objętość 10,5 μl.
- Odpipetować całą objętość wzdłuż ścianek probówki, aby usunąć resztki fragmentów DNA.
- Krótko odwirować próbki na wirówce stołowej, aby zebrać kropelki na ściankach probówek.
- Przejść bezpośrednio do etapu przedwzmacniacza (krok 8) lub przechowywać próbki w temperaturze 4 °C.
- Owiń wieczka probówek folią laboratoryjną, aby uniknąć zanieczyszczenia, jeśli są przechowywane do późniejszego użycia.
6. Projektowanie i przygotowanie starterów i sond
- Zaprojektuj startery do przodu i do tyłu oraz sondy LNA typu dzikiego i zmutowanego dla celu (celów) będącego przedmiotem zainteresowania. Zamów komercyjnie liofilizowane startery i sondy (patrz Tabela materiałów).
UWAGA: Sekwencje starterów i sond ukierunkowanych na H3F3A p.K27M i inne mutacje docelowe dla glejaków pośrednich u dzieci można znaleźć w tabeli uzupełniającej 3 Panditharatna i wsp., 20188. - Przed otwarciem liofilizowanych starterów i sond należy krótko odwirować probówki. Dodać odpowiednią objętość buforu zawiesiny DNA lub MBH 2O, zgodnie z informacją w karcie specyfikacji produktu, w celu ponownego zawieszenia liofilizowanych starterów i sond do stężenia 100 μM.
- Delikatnie wirować, pipetować kilka razy w górę i w dół, aby wymieszać i krótko odwirować startery i sondy za pomocą wirówki stołowej.
- Przygotować 10 μM podwielokrotności starterów i sond, dodając 10 μL 100 μM podstawowego do 90 μL buforu zawiesiny DNA lub MBH2O.
- Przygotować 1 μM podwielokrotności starterów do przodu i do tyłu (do użycia do wstępnego amplifikacji), dodając 10 μL startera 10 μM do 90 μl buforu zawiesiny DNA lub MBH2O.
- Startery i sondy należy przechowywać w temperaturze 4 °C w hermetycznych ciemnych pojemnikach. Owiń folię laboratoryjną wokół pokrywek, aby uniknąć zanieczyszczenia, i przykryj sondy folią aluminiową, aby uniknąć ekspozycji na światło. Przechowuj sondy w temperaturze -20°C do długotrwałego przechowywania, jeśli nie są regularnie używane.
7. Wybór kontroli pozytywnych
- Wybierz próbkę (próbki) genomowego DNA (gDNA) tkanki nowotworowej o znanym stężeniu DNA, która zawiera mutację będącą przedmiotem zainteresowania przy znanej częstości alleli, która ma być wykorzystana jako kontrola pozytywna.
- Użyj 0,025 ng DNA tkanki nowotworowej kontroli pozytywnej na etapie preamplifikacji (krok 8).
UWAGA: To wejście DNA zapewnia silny sygnał dodatni na dPCR (określony przez wykonanie seryjnych rozcieńczeń gDNA tkanki nowotworowej zawierającej mutację H3F3A p.K27M8) przy jednoczesnej minimalizacji wymaganej ilości próbki.
- Użyj 0,025 ng DNA tkanki nowotworowej kontroli pozytywnej na etapie preamplifikacji (krok 8).
8. Preamplifikacja docelowych alleli
UWAGA: Protokół preamplifikacji jest zgodny z Jackson et al., 201613.
- Wyczyść przestrzeń stołu i sprzęt za pomocą 10% wybielacza i 70% etanolu.
- Uzyskać startery 1 μM do przodu i do tyłu, próbki cfDNA, kontrole pozytywne gDNA i główną mieszankę polimerazy DNA i ustawić na lodzie.
- Obliczyć objętość odczynników potrzebnych do wstępnej amplifikacji żądanej liczby próbek cfDNA i kontroli pozytywnej, dla preamplifikacji singleplex lub multiplex w następujący sposób:
- W przypadku preamplifikacji singleplex (w celu wstępnej amplifikacji alleli typu dzikiego i zmutowanego dla pojedynczej mutacji będącej przedmiotem zainteresowania) należy przygotować mieszaninę reakcyjną PCR, dodając 17,5 μl głównej mieszanki polimerazy DNA i 3,5 μl starterów do przodu i do tyłu (100 nM) na próbkę13.
- W przypadku preamplifikacji multipleksowej (w celu wstępnej amplifikacji dwóch zestawów alleli typu dzikiego i zmutowanego dla dwóch mutacji będących przedmiotem zainteresowania) należy przygotować mieszaninę reakcyjną PCR, dodając 17,5 μl głównej mieszanki polimerazy DNA i 1,75 μl każdego zestawu starterów do przodu i do tyłu (50 nM) na próbkę13,
UWAGA: Przygotuj mieszaninę reakcyjną PCR wystarczającą do liczby próbek plus 10% więcej, aby uwzględnić wszelkie błędy pipetowania.
- Dozuj 24,5 μl mieszaniny reakcyjnej PCR do każdej studzienki 8-dołkowej probówki z paskiem do PCR13.
- Dozuj 10,5 μl próbki DNA do odpowiedniego dołka, aby całkowita objętość reakcji wynosiła 35 μL13. Delikatnie odpipetuj pełną objętość w górę i w dół 10 razy, aby wymieszać.
- Wykonaj amplifikację PCR w temperaturze 98 °C przez 3 minuty, 9 cykli po 98 °C przez 10 s, temperaturę wyżarzania przez 3 minuty, 72 °C przez 30 s; i przedłużenie w temperaturze 72 °C przez 2 minuty13.
- Przenieść pełną objętość wstępnie amplifikowanego produktu do znakowanych probówek czystych PCR wolnych od DNaz / RNaz i rozcieńczyć w 140 μl buforu zawiesiny DNA TE (pH 8,0)13.
- Owiń pokrywki probówek folią laboratoryjną. Przechowywać wstępnie amplifikowany produkt w temperaturze 4 °C. W celu długotrwałej konserwacji przechowywać w temperaturze -20 °C.
9. Wykrywanie i kwantyfikacja docelowego DNA za pomocą dPCR
- Wyczyść przestrzeń stołu i sprzęt za pomocą 10% wybielacza i 70% etanolu.
- Zestaw 10 μM starterów i sond, główną mieszankę genotypowania i próbki DNA na lodzie. Przechowuj olej stabilizujący kropelki w temperaturze pokojowej.
- Delikatnie zmieszać i krótko odwirować wszystkie odczynniki z wyjątkiem oleju stabilizującego kropelki.
- Upewnij się, że butla ze sprężonym azotem podłączona do przyrządu do wytwarzania kropelek i przyrządu do oznaczania ilościowego (tabela materiałów) jest ustawiona na 90 psi.
- Włącz przyrząd generujący krople i komputer z oprogramowaniem przyrządu. Uruchom oprogramowanie i kliknij przycisk Rozpocznij inicjalizację.
- Uruchom płukanie pod wysokim ciśnieniem przyrządu wytwarzającego krople, jeśli nie był używany przez tydzień lub dłużej.
- Przygotuj mieszaninę reakcyjną dPCR na 8 dołków probówki paskowej do PCR plus 10% ekstra, dodając 220 μl głównej mieszanki genotypowania, po 8,8 μl 10 μM sond typu dzikiego i zmutowanego, 39,6 μl po 10 μM starterów do przodu i do tyłu oraz 17,6 μl oleju stabilizującego kropelki14.
- Delikatnie wymieszaj mieszaninę reakcyjną dPCR, pipetując pełną objętość w górę i w dół 10-20 razy. Nie wirować ani nie wirować po dodaniu do mieszaniny reakcyjnej oleju stabilizującego kropelki.
- Zaopatrz się w 8-dołkową probówkę z paskiem do PCR i dozuj 38 μl mieszaniny reakcyjnej dPCR bezpośrednio na dno każdej studzienki14. Usuń wszelkie pęcherzyki za pomocą czystej końcówki pipety.
nuta: Probówki paskowe PCR, które są zablokowane lub ciasno upakowane razem, mogą powodować statyczne ładunki elektryczne, powodując koalescencję i zaszumiony sygnał podczas analizy danych dPCR. Aby tego uniknąć, należy wpakować probówki do oddzielnych worków na zagrożenia biologiczne, unikać nadmiernego pakowania worków i nie dopuszczać do ocierania się rurek o siebie. - Dodać 12 μl wstępnie amplifikowanej próbki DNA do odpowiednich dołków probówki paskowej do PCR. Do kontroli ujemnej dodać 12 μl MB H2O.
nuta: Analizuj próbki cfDNA w dołkach replikowanych. W przypadku płynu mózgowo-rdzeniowego należy przeanalizować co najmniej dwukrotnie, a w przypadku osocza/surowicy każdą próbkę przeanalizować trzykrotnie. - Delikatnie odpipetować pełną objętość w górę i w dół 10 razy, aby wymieszać mieszaninę reakcyjną z próbką DNA.
- Zaopatrzyć się w nowy chip przyrządu do wytwarzania kropelek i odpipetować pełną objętość z dołków 1-8 probówki paskowej do PCR do odpowiednich kanałów A-H w chipie. Unikaj dotykania dna kanałów końcówką pipety.
- Zaopatrzyć się w nową, czystą probówkę z paskiem do PCR i włożyć do przyrządu do wytwarzania kropel. Zeskanuj lub ręcznie wprowadź identyfikator chipa przyrządu generującego kropelki do oprogramowania na komputerze urządzenia. Wprowadź nazwy dla każdego z 8 kanałów. Kliknij przycisk Rozpocznij przebieg, aby rozpocząć osadzanie próbek.
- Po zakończeniu kropelki wyjmij probówkę z paskiem PCR i nałóż nakrętki z probówką z paskiem.
- Przenieś probówkę z paskiem do termocyklera i zrównoważyć z inną probówką paskową zawierającą 80 μl wody na studzienkę.
- Zaprogramuj warunki cykli termicznych14 jako: 95 °C przez 10 min; 45 cykli dwóch temperatur: 95 °C przez 30 s i temperatury wyżarzania przez 2 min; 98 °C przez 10 min; i utrzymuj w temperaturze 10 °C.
- Ustaw szybkość narastania na 0,5 °C/s i ustaw objętość próbki na 80 μL14.
- Po zakończeniu cykli termicznych wyjmij rurkę paskową i przenieś do przyrządu do oznaczania ilościowego. Usuń nakrętki pasków PCR i zastąp je nasadkami o dużej prędkości.
- Włącz przyrząd do oznaczania ilościowego i podłączony komputer z oprogramowaniem przyrządu. Uruchom oprogramowanie instrumentu i kliknij Setup a Run (Konfiguracja uruchomienia).
- Umieścić probówkę z paskiem w przyrządzie do oznaczania ilościowego.
- Uzyskaj nowy chip do przyrządu do oznaczania ilościowego i zeskanuj lub ręcznie wprowadź identyfikator chipa do urządzenia. Włóż chip do maszyny.
- Umieść metalową osłonę na chipie i zamknij pokrywę instrumentu.
- W oprogramowaniu komputerowym wprowadź nazwę przebiegu dPCR i każdego z 8 kanałów (A-H). Wybierz tryb szybki (który musi być używany z nasadkami o dużej prędkości) i kliknij przycisk Start, aby rozpocząć kwantyfikację.
- Po zakończeniu oznaczania ilościowego usuń metalową osłonę (do zachowania i ponownego użycia) i wyrzuć probówkę z paskiem PCR i chip. Na komputerze instrumentu dziennik uruchamiania będzie zawierał pliki wyników dla każdego przebiegu. Użyj plików .fcs dla każdej próbki, aby przeprowadzić analizę za pomocą oprogramowania analitycznego.
10. Analiza danych
- Uruchom oprogramowanie analityczne i otwórz pliki .fcs, aby przeanalizować surowe dane spektralne. W obszarze Widok analizy wybierz opcję Bez zmian. W obszarze Widok próbki kliknij pola obok każdego z 8 przykładów, aby w każdym polu znajdował się znacznik wyboru. Oprogramowanie wykreśli sygnały dla alleli mutanta (FAM) i alleli typu dzikiego (HEX) wzdłuż odpowiednio osi x i y.
- Użyj obliczonej funkcji macierzy, aby zastosować kompensację spektralną dla nienaruszonych kropel, zgodnie z instrukcjami producenta15.
- Dostosuj ustawienia osi w obszarze Opcje osi. Ustaw oś x na wartość minimalną 0 i maksymalną 30 000, a oś y na minimalną wartość -5 000 i maksymalną 10 000. Po zidentyfikowaniu klastrów kropel dostosuj osie, aby zmniejszyć puste miejsce na wykresie.
nuta: Położenie klastrów zmutowanych i dzikich będzie zależało od użytych sond, fluoroforu i ich stężenia. - Wybierz próbkę odpowiadającą gDNA tkanki nowotworowej kontroli pozytywnej, aby ustawić bramki ujemne (klaster znajdujący się najbliżej punktu początkowego), zmutowany (klaster znajdujący się najbliżej osi x) i dziki (klaster znajdujący się najbliżej osi y). Upewnij się, że klastry są odrębne i łatwe do zidentyfikowania w pomyślnym teście.
- Zastosuj ustawienia bramki dla kontroli dodatniej do wszystkich próbek, klikając prawym przyciskiem myszy próbkę kontroli dodatniej i klikając opcję Zastosuj wszystkie ustawienia do wybranych próbek.
- W widoku graficznym kliknij kartę Wiele próbek, aby wyświetlić wykresy dla wszystkich wybranych próbek. Wyeksportuj obraz jako plik . Plik TIF.
- Na karcie Obszar roboczy w lewym górnym rogu ekranu wybierz opcję Eksportuj analizę (csv) i zapisz analizowany plik danych jako plik .csv.
- Otwórz plik .csv w arkuszu kalkulacyjnym, aby wyświetlić liczbę kropli ujemnych, dzikich i zmutowanych dla każdej próbki. Obliczyć MAF, dzieląc liczbę kropelek mutantów z pokoracją Poissona przez sumę liczby kropelek mutantów z pokoracją Poissona i liczby kropel typu dzikiego dla każdej próbki.
nuta: Użyj liczby skorygowanej Poissona, ponieważ statystyki Poissona uwzględniają fakt, że dodatnie kropelki mogą zawierać więcej niż jedną kopię docelowego DNA, a zatem sumowanie dodatnich kropel może nie dać dokładnego zliczenia16.
Wyniki
Rysunek 1 przedstawia reprezentatywne wyniki pomyślnego wykrycia mutacji H3F3A p.K27M w przedwzmocnionym cfDNA z osocza (panel górny lewy) i z CSF (panel górny prawy) u dwóch dzieci z DMG. Próbki cfDNA analizowano w powtórzeniach, lecz dla każdego rodzaju próbki przedstawiono tylko jeden reprezentatywny wykres. Wykresy dPCR wskazują na pomyślne generowanie kropli, z liczbą 7-9 milionów kropli na dołek PCR (z czego większość to krople negatywne, które nie zawierają docelowego DNA). Minimum 7 milionów kropli na dołek PCR świadczy o pomyślnym procesie dropletyzacji, natomiast liczba mniejsza niż 7 milionów wskazuje na niepowodzenie analizy, w takim przypadku użytkownik nie powinien przystępować do analizy danych. Rysunek 1 pokazuje wyraźne oddzielenie klastrów mutantów i typu dzikiego odpowiednio wzdłuż osi x i y. Wyraźne klastry typu dzikiego wskazują na pomyślną ekstrakcję cfDNA, ponieważ obecne jest DNA matrycy. Klastry mutantów wykazują MAF na poziomie odpowiednio 1,60% dla próbek z osocza i 39,92% dla próbek z CSF, co świadczy o pozytywnym wykryciu mutacji. W przypadku tych pacjentów wyniki dPCR są zgodne ze statusem mutacji guza, potwierdzonym w analizie genomicznej tkanki guza z biopsji8. Kontrola negatywna (panel dolny lewy) wykazuje 0 kropli mutantów i 0 kropli typu dzikiego, co wskazuje na brak kontaminacji mieszaniny reakcyjnej PCR. gDNA z tkanki guza w kontroli pozytywnej (panel dolny prawy) wykazuje wykrycie mutacji z częstotliwością alleliczną oczekiwaną dla wybranej próbki guza.
Na Rysunku 2 przedstawiono reprezentatywne wyniki dla nieudanej detekcji poszukiwanej mutacji, H3F3A p.K27M, w wolnokrążącym DNA (cfDNA) z osocza dziecka z DMG. Status mutacji został potwierdzony poprzez analizę genomiczną tkanki guza8. Przedstawiono reprezentatywne wyniki z dwóch powtórnych studni PCR (panele górne). Całkowita liczba kropel, w tym kropel negatywnych, wynosi od 7 do 9 milionów na studnię PCR, co świadczy o prawidłowej dropletyzacji. Klastry typu dzikiego, wykreślone wzdłuż osi y, wykazują około 7-8 0 kropel typu dzikiego na studnię PCR dla cfDNA z osocza, co wskazuje na udaną ekstrakcję cfDNA (ponieważ w próbce znajduje się docelowe DNA typu dzikiego). Jednak w próbce osocza nie wykryto żadnych kropel zmutowanych. Panel dolny lewy przedstawia kontrolę negatywną (MB H2O) bez kropel typu dzikiego ani zmutowanych, a panel dolny prawy pokazuje pozytywną kontrolę w postaci preamplifikowanego gDNA z tkanki guza (0,025 ng) z pozytywną detekcją mutacji. Jak pokazano na tym rysunku, brak detekcji mutacji w osoczu nie musi oznaczać, że pacjent ma genotyp typu dzikiego dla poszukiwanej mutacji, ponieważ zdarzają się wyniki fałszywie ujemne8. W niektórych przypadkach, gdy mutacja nie zostanie wykryta w osoczu pobranym podczas pierwszej biopsji, zostaje ona wykryta w osoczu pobranym od tego samego pacjenta w późniejszym terminie8.
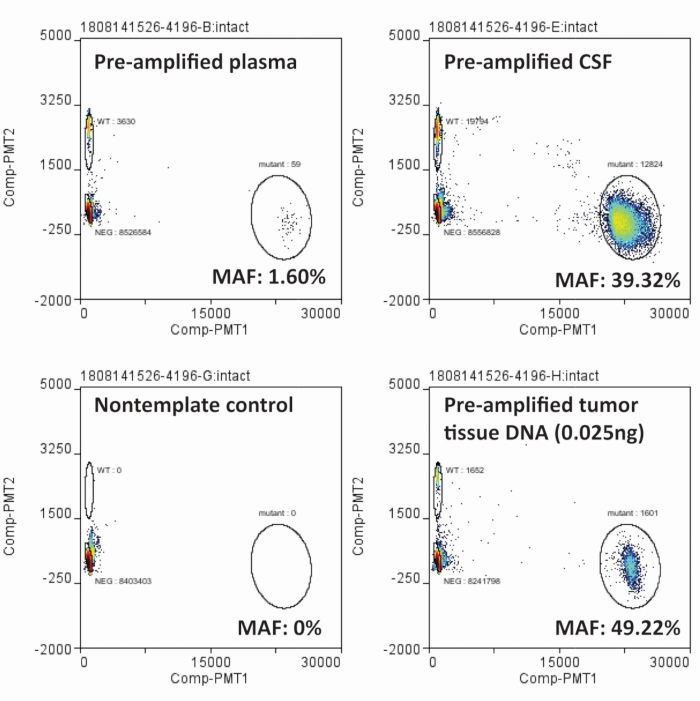
Rycina 1Skuteczna detekcja H3F3A mutacja p.K27M w przedwzmacnianym cfDNA z osocza i płynu mózgowo-rdzeniowego u dzieci z glejakami linii środkowej. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.
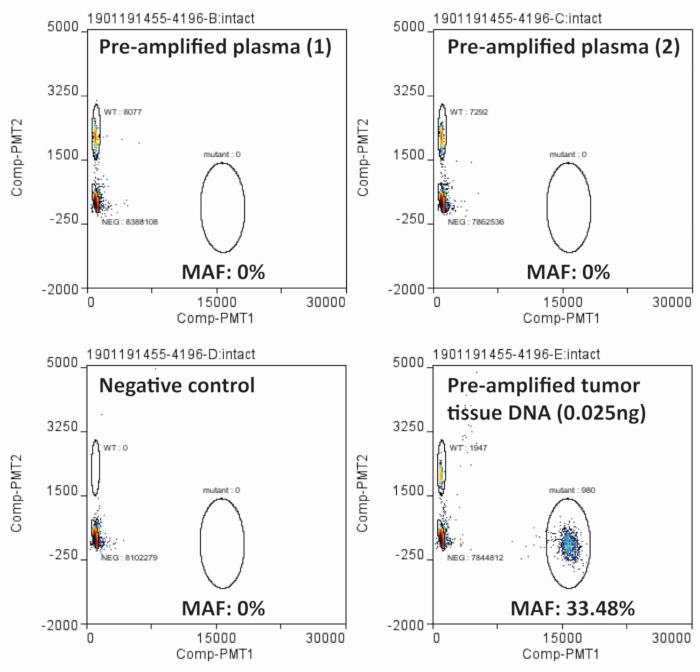
Rycina 2wyniki fałszywie ujemne uzyskane z analizy preamplifikowanej próbki cfDNA z osocza pacjenta, u którego stwierdzono obecność badanej mutacji, H3F3A p.K27M w guzie. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
Tutaj przedstawiliśmy naszą metodę wykrywania i ilościowego określania allelicznej częstości mutacji nowotworowych w cfDNA z płynnej biopsji pacjenta. Kładziemy nacisk na kluczowe etapy sukcesu tej metody, w tym wstępne przetwarzanie próbek analitycznych, ekstrakcję cfDNA, projektowanie testu PCR i analizę danych. Aby ograniczyć objętość używanej próbki, cfDNA ekstrahuje się z 1 ml osocza, ale tylko 500 μl płynu mózgowo-rdzeniowego. Podczas ekstrakcji z płynu mózgowo-rdzeniowego stosuje się protokół ekstrakcji z 1 ml moczu (zgodnie z podręcznikiem zestawu do ekstrakcji cfDNA12), zgodnie z zaleceniami producenta. Różnica w wymaganej objętości próbki między osoczem a płynem mózgowo-rdzeniowym wynika z niższych poziomów specyficznego dla nowotworu cfDNA w osoczu w porównaniu z płynem mózgowo-rdzeniowym u pacjentów z guzami mózgu, co wymaga większych objętości próbek do wykrycia mutacji8. Jeśli próbka jest dostępna, można z niej wyekstrahować więcej niż 1 ml osocza, aby uzyskać wyższą wydajność DNA. Jednak w przypadku pacjentów pediatrycznych ważne jest, aby w miarę możliwości zminimalizować ilość używanej krwi, ponieważ nawet prosta procedura, taka jak pobranie krwi, jest męcząca dla pacjentów pediatrycznych z nowotworami poddawanych radioterapii. Ekstrakcja z 1 ml podwielokrotności osocza umożliwia również ekstrakcje powtórzone, dzięki czemu test można powtórzyć (np. w przypadku niepowodzenia ekstrakcji DNA lub zanieczyszczenia próbki).
W celu ograniczenia użycia próbek, które nie są absolutnie konieczne, cfDNA zazwyczaj nie jest oznaczane ilościowo. Znaleźliśmy jednak zakres stężeń cfDNA między 0,2-2 ng / μL i 0,6-13 ng / μl odpowiednio w osoczu i płynie mózgowo-rdzeniowym. Biorąc pod uwagę niską ilość cfDNA i fakt, że zmutowane allele specyficzne dla nowotworu są obecne z niską częstotliwością, etap wstępnej amplifikacji przy użyciu tego samego zestawu starterów, który jest używany do dPCR, jest konieczny, aby znacznie zwiększyć ilość docelowego DNA w próbce, pomagając w wykrywaniu mutacji8. Rozcieńczenie wstępnie amplifikowanego produktu w buforze zawiesiny DNA zapewnia wystarczającą objętość dla kontrprób technicznych, co pomaga w rozróżnieniu prawdziwie dodatnich. Ponieważ liczba zmutowanych kropelek może być niewielka (na przykład od 0 do 2 kropel zmutowanych w próbce osocza), włączenie kontrprób technicznych ma kluczowe znaczenie dla ustalenia statusu mutacji. Podczas gdy jedna studzienka PCR może dać 0 zmutowanych kropel, pozostałe dwie mogą dać 1-2 dla pojedynczej próbki osocza analizowanej w trzech egzemplarzach; W związku z tym włączenie kontrprób pozwala na większą dokładność przy określaniu statusu mutacji. MAF jest następnie obliczany jako średnia wartości powtórzeń.
Multipleksowana preamplifikacja (preamplifikacja alleli typu dzikiego i zmutowanego dwóch mutacji będących przedmiotem zainteresowania) zwiększa użyteczność pojedynczej próbki, ponieważ ten sam materiał wyjściowy może być użyty do zbadania dwóch mutacji. Co ważne, produkt preamplifikacji multipleksowej może być analizowany w singleplex podczas dPCR w celu większej prostoty, jak opisano tutaj. Jednak zarówno PCR przed amplifikacją, jak i dPCR mogą być multipleksowane. Podczas multipleksowania warunki muszą być zoptymalizowane zarówno dla zestawów starterów, jak i sond: temperatury wyżarzania startera muszą być podobne, aby przebiegały razem podczas amplifikacji PCR, a sondy powinny być zaprojektowane do generowania odrębnych klastrów (w oparciu o sygnał fluorescencyjny i intensywność). Podczas walidacji nowego zestawu starterów i sond należy uruchomić gradient temperatury wyżarzania, aby określić optymalną temperaturę wyżarzania w oparciu o zakres sugerowany przez producenta. Przed przetestowaniem sond na próbkach cfDNA pacjenta należy je zwalidować za pomocą syntetycznych konstruktów DNA i/lub gDNA tkanki nowotworowej o różnych danych wejściowych (tj. do 10 ng).
Do wykrywania zmutowanych alleli o większej swoistości i zmniejszonych niedopasowaniach w hybrydyzacji sondy do docelowego DNA stosuje się sondy z zablokowanymi kwasami nukleinowymi (LNA). LNA jest analogiem kwasu nukleinowego z mostkiem metylenowym łączącym 2'-tlen i 4'-węgiel pierścienia rybozy9. Mostek metylenowy blokuje kwas nukleinowy w sztywnej konformacji bicyklicznej, która ogranicza elastyczność, zwiększa stabilność termiczną dupleksu i poprawia specyficzność hybrydyzacji sondy w celu ukierunkowania DNA 10,18,19. Jeśli istnieje pojedyncze niedopasowanie zasad między sondą LNA a matrycą DNA, tworzenie dupleksu między sondą a celem ulegnie destabilizacji. W związku z tym sondy LNA poprawiają specyficzność wiązania sondy i skutkują wyższym stosunkiem sygnału do szumu11. Analiza osocza i płynu mózgowo-rdzeniowego od pacjentów pediatrycznych niecierpiących na OUN ustaliła specyficzność naszego testu z sondami LNA ukierunkowanymi na H3F3A p.K27M, w celu ustalenia, że częstość alleli równa lub mniejsza niż 0,001% jest uważana za fałszywie dodatnią8. Aby uzyskać dodatkowe uwagi dotyczące optymalizacji konstrukcji sond i starterów, w tym zawartość GC, rozmiar amplikonu, barwniki reporterowe sondy i wygaszacze, zapoznaj się z wytycznymi producenta dPCR14,17. Chociaż nasza metoda jest zoptymalizowana do użytku z systemem RainDance, protokół może zostać dostosowany do użytku z innymi platformami dPCR.
Przedstawiona tutaj metoda czerpie siłę z wysokiej czułości i wzbogacenia celu osiągniętego przez dPCR, który pozostaje platformą z wyboru do wykrywania rzadkich mutacji nowotworowych w cfDNA. Chociaż dPCR jest silny, ma ograniczoną liczbę mutacji, które można przetestować w jednym teście. Alternatywą dla dPCR jest sekwencjonowanie nowej generacji (NGS), które może wykryć wiele mutacji w wielu genach, zwiększając użyteczność pojedynczej próbki. NGS może wykrywać mutacje w płynie mózgowo-rdzeniowym i osoczu pacjentów z glejakami pnia mózgu20, jednak obecnie jest mniej czuły niż dPCR w wykrywaniu mutacji nowotworowych w cfDNA, z granicami wykrywalności 0,1-10% MAF w porównaniu do 0,001% w podejściach opartych na PCR21. dPCR osiąga również szybszy czas realizacji niż NGS, umożliwiając szybkie wykrywanie mutacji będących przedmiotem zainteresowania. Podejście PCR ma zastosowanie we wszystkich typach nowotworów i może zostać rozszerzone w celu wykrywania mutacji hotspotów i metylowanego cfDNA22.
Płynna biopsja jest rzeczywiście w powijakach i będzie wymagała dalszego rozwoju w celu dostosowania do konkretnych chorób. Kolejnym wyzwaniem będzie monitorowanie nowotworów w kontekście ewolucji nowotworów, w przypadku których potrzebna będzie platforma zdolna do wykrywania pojawiających się mutacji z wysoką czułością. Ponadto platformy zdolne do wykrywania różnych biomolekuł (peptydów, cytokin, RNA) będą bardzo korzystne w ocenie odpowiedzi guza na leczenie, a także w rozwoju spersonalizowanych interwencji klinicznych.
Oświadczenia
Metoda opisana w tym manuskrypcie jest zawarta w międzynarodowym zgłoszeniu patentowym "Metody wykrywania biomarkerów raka" autorstwa Javad Nazarian i Eshini Panditharatna.
Podziękowania
Autorzy pragną podziękować za hojność wszystkich pacjentów i ich rodzin. Praca ta była wspierana przez fundusze z Smashing Walnuts Foundation (Middleburg, VA), V Foundation (Atlanta, GA), The Gabriella Miller Kids First Data Resource Center, Clinical and Translational Science Institute at Children's National (5UL1TR001876-03), Musella Foundation (Hewlett, NY), Matthew Larson Foundation (Franklin Lake, NJ), The Lilabean Foundation for Pediatric Brain Cancer Research (Silver Spring, MD), Childhood Brain Tumor Foundation (Germantown, MD), Children's Brain Tumor Tissue Consortium (Filadelfia, PA) oraz Rally Foundation for Childhood Cancer Research (Atlanta, Georgia).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 10 mM Tris-HCl, 0,1 mM EDTA DNA Bufor zawiesinowy (pH 8,0) | Teknova | T0227 | |
| BD Vacutainer K2-EDTA 7,2 mg Probówki do pobierania krwi (10 ml) | Becton Dickinson Diagnostics | 367525 | Do pobierania osocza |
| BD Vacutainer Plastikowa probówka do surowicy z czerwonym zamknięciem hemogardy BD (10 ml) | Becton Dickinson Diagnostics | 367895 | Do zbierania surowicy |
| Wybielacz Ogólne Bufor dostawcy | |||
| ATL | Qiagen | 19076 | |
| Bezkomórkowe probówki do pobierania krwi DNA | Probówki | pobierania krwi Streck 218961 cfDNA (opcjonalnie) | |
| Koncentrator CentriVap | Labconco | 7810010 | |
| Forward Primer | Integrated DNA Technologies, Inc. | Niestandardowy projekt | |
| MiniAmp Thermal Cycler | Thermofisher Scientific | A37834 | |
| Absolutny etanol klasy biologii molekularnej (200 dowodów) | Ogólny dostawca | ||
| Sonda mutantów | Zintegrowane technologie DNA, Inc. | Niestandardowy projekt | |
| PAXgene Probówki ccfDNA do krwi | PreAnalytiX | 768115 | probówki do pobierania krwi cfDNA (opcjonalnie) |
| Nasadki do probówek paskowych PCR 8 dołków | VWR | 10011-786 | |
| Probówki paskowe 8-dołkowe do PCR | Pipeta Axygen | PCR-0208-C | |
| (p20, p200, p1000) | Ogólny dostawca | ||
| Końcówki filtrów do pipet (p20, p200, p1000) | Ogólny dostawca | ||
| Q5 Hot Start High-Fidelity 2x Master Mix | New England Biolabs Inc | M0494S | |
| QIAamp Krążący podręcznik kwasów nukleinowych | Podręcznik zestawu do ekstrakcji cfDNA Qiagen (wydanie 2013) | ||
| QIAamp MinElute Virus Spin Kit | Qiagen | 57704 | Opcjonalny zestaw do ekstrakcji DNA z małych (< lub =200 µ L) objętości próbek |
| Qiavac 24 Plus | Qiagen | 19413 | Do użytku z zestawem krążących kwasów nukleinowych QIAamp |
| Zestaw materiałów eksploatacyjnych Raindance | Bio-Rad | 20-04411 | Zawiera chipy do przyrządów do generowania kropel, chipy do przyrządów do oznaczania ilościowego, nasadki do pasków PCR, w tym nasadki szybkoobrotowe, oraz olej stabilizujący kropelki |
| Raindance Sense Instrument Instrument | Bio-Rad | Quantification (stosowany w Krok 9 Raindance | |
| Source Instrument | Bio-Rad | Przyrząd generujący krople (używany w Kroku 9 Protokołu) | |
| Oprogramowanie RainDrop Analyst II | Oprogramowanie RainDance Technologies | Analyst używane do analizy danych (Krok 10 protokołu) | |
| Chłodzona pułapka parowa | Savant | RVT5105-115 | |
| Reverse Primer | Integrated DNA Technologies, Inc. | Indywidualny projekt | |
| Smartblock 2 mL | Eppendorf | 05 412 506 | |
| TaqMan Genotyping Master Mix | Thermofisher Scientific 4371353 | ||
| Thermomixer C | Eppendorf | 14 285 562PM | |
| WT | Probe Integrated DNA Technologies, Inc. | Indywidualny projekt |
Bibliografia
- Mackay, A., et al. Integrated molecular meta-analysis of 1,000 pediatric high-grade and diffuse intrinsic pontine glioma. Cancer Cell. 32, 520-537 (2017).
- Hoffman, L. M., et al. Spatial genomic heterogeneity in diffuse intrinsic pontine and midline high-grade glioma: implications for diagnostic biopsy and targeted therapeutics. Acta Neuropathologica Communications. 4 (1), (2016).
- Puget, S., et al. Biopsy in a series of 130 pediatric diffuse intrinsic pontine gliomas. Child's Nervous System. 31 (10), 1773-1780 (2015).
- Leary, S., et al. Year one in the molecular era of pediatric brain tumor diagnosis: application of universal clinical targeted sequencing in an unselected cohort of children. Neuro-Oncology. 19 (4), iv21(2017).
- Mueller, S., et al. DIPG-40. PNOC003: Precision medicine trial for children with diffuse intrinsic pontine glioma. Neuro-Oncology. 19 (4), iv14(2017).
- Kilburn, L., et al. DIPG-76. PNOC-003: Precision medicine trial for children with diffuse intrinsic pontine glioma: preliminary experience with multi-agent personalized therapy recommendations. Neuro-Oncology. 20 (2), i64(2018).
- Aquino, D., Gioppo, A., Finocchiaro, G., Bruzzone, M. G., Cuccarini, V. MRI in glioma immunotherapy: evidence, pitfalls, and perspectives. Journal of Immunology Research. 2017, 5813951(2017).
- Panditharatna, E., et al. Clinically relevant and minimally invasive tumor surveillance of pediatric diffuse midline gliomas using patient-derived liquid biopsy. Clinical Cancer Research. , (2018).
- Singh, S. K., Koshkin, A. A., Wengel, J., Nielsen, P. LNA (locked nucleic acids): synthesis and high-affinity nucleic acid recognition. Chemical Communications. 29 (4), 455-456 (1998).
- Owczarzy, R., You, Y., Groth, C. L., Tataurov, A. V. Stability and mismatch discrimination of locked nucleic acid-DNA duplexes. Biochemistry. 50 (43), 9352-9367 (2011).
- Priya, N. G., Pandey, N., Rajagopal, R. LNA probes substantially improve the detection of bacterial endosymbionts in whole mount of insects by fluorescent in-situ hybridization. BMC Microbiology. 12, 81(2012).
- Qiagen. QIAamp Circulating Nucleic Acid Handbook. , 1090257(2013).
- Jackson, J. B., et al. Multiplex preamplification of serum DNA to facilitate reliable detection of extremely rare cancer mutations in circulating DNA by digital PCR. The Journal of Molecular Diagnostics. 18 (2), 235-243 (2016).
- Rain Dance Technologies. RainDrop Assay Guidelines. , LCN 50-04334 Rev. D (2016).
- Rain Dance Technologies. RainDrop Analyst II Operator's Manual. , LCN 50-08157, Rev. A (2015).
- Majumdar, N., Banerjee, S., Pallas, M., Wessel, T., Hegerich, P. Poisson Plus quantification for digital PCR system. Scientific Reports. 7, 9617(2017).
- Biorad. Droplet Digital PCR Applications Guide. , Life Science Group. Bulletin 6407 Rev. A. 13-0579 0214 Sig 1213 (2018).
- Mouritzen, P., Nielsen, A. T., Pfundheller, H. M., Choleva, Y., Kongsbak, L., Moller, S. Single nucleotide polymorphism genotyping using locked nucleic acid (LNA). Expert Review of Molecular Diagnostics. 3 (1), 27-38 (2013).
- Ugozzoli, L. A., Latorra, D., Puckett, R., Arar, K., Hamby, K. Real-time genotyping with oligonucleotide probes containing locked nucleic acids. Analytical Biochemistry. 324 (1), 143-152 (2004).
- Pan, C., et al. Molecular profiling of tumors of the brainstem by sequencing of CSF-derived circulating tumor DNA. Acta Neuropathologica. , (2018).
- Stewart, C. M., Tsui, D. W. Y. Circulating cell-free DNA for non-invasive cancer management. Cancer Genetics. , (2018).
- Barault, L., et al. Discovery of methylated circulating DNA biomarkers for comprehensive non-invasive monitoring of treatment response in metastatic colorectal cancer. Gut. 67 (11), 1995-2005 (2018).
Przedruki i uprawnienia
