Monitorowanie zmian temperatury topnienia docelowego białka (np. test przesunięcia termicznego, TSA) jest efektywną metodą badania bibliotek fragmentów kilkuset związków. Przedstawiamy protokół TSA implementujący wspomaganą robotyką nanoróżnicową fluorymetrię skaningową (nano-DSF) do monitorowania wewnętrznej fluorescencji tryptofanu i rozpraszania wstecznego światła w celu badania przesiewowego fragmentów.
Artykuł metodologiczny
Nanoróżnicowa fluorymetria skaningowa do badań przesiewowych w wykrywaniu odprowadzeń na podstawie fragmentów
W tym artykule
Podsumowanie
Streszczenie
Testy przesunięcia termicznego (TSA) badają, jak zmienia się temperatura topnienia (Tm) docelowego białka w odpowiedzi na zmiany w jego otoczeniu (np. skład buforu). Użyteczność TSA, a w szczególności nano-różnicowej fluorymetrii skaningowej (nano-DSF), została ustalona na przestrzeni lat, zarówno w celu znalezienia warunków, które pomagają ustabilizować określone białko, jak i w celu przyjrzenia się wiązaniu ligandów poprzez monitorowanie zmian w pozornymTM. W artykule przedstawiono efektywne badanie przesiewowe biblioteki fragmentów Diamond-SGC-iNEXT Poised (DSi-Poised) (768 związków) za pomocą nano-DSF, monitorując Tm w celu identyfikacji potencjalnego wiązania fragmentów. Pokrótce przedstawiono warunki wstępne dotyczące jakości i stężenia białka do przeprowadzania eksperymentów nano-DSF, a następnie przedstawiono protokół krok po kroku, który wykorzystuje nanolitrowy automatyczny dozownik powszechnie używany w laboratoriach biologii strukturalnej do przygotowywania wymaganych próbek na 96-dołkowych płytkach. Protokół opisuje, w jaki sposób mieszaniny odczynników są przenoszone do kapilar potrzebnych do pomiarów nano-DSF. Ponadto w artykule przedstawiono protokoły pomiaru denaturacji termicznej (monitorowanie wewnętrznej fluorescencji tryptofanu) i agregacji (monitorowanie rozpraszania wstecznego światła) oraz kolejne etapy przesyłania i analizy danych. Na koniec omówiono eksperymenty przesiewowe z trzema różnymi docelowymi białkami, aby zilustrować zastosowanie tej procedury w kontekście kampanii odkrywania potencjalnych klientów. Ogólna zasada opisanej metody może być łatwo przeniesiona do innych bibliotek fragmentów lub dostosowana do innych instrumentów.
Wprowadzenie
Programy odkrywania leków często zaczynają się od badania związków chemicznych pod kątem ich zdolności do interakcji i/lub modyfikacji funkcji celów leków, najczęściej białek. Tak zwane "trafienia", które znajdują się na takich ekranach, stanowią podstawę do odkrycia nowych tropów i kandydatów do rozwoju, a także dla większości nowych leków, które są obecnie licencjonowane. Dostępność metod o wysokiej przepustowości jest zatem niezbędna do przesiewania ogromnej liczby dostępnych celów za pomocą ogromnej liczby różnych związków w celu szybkiego zidentyfikowania ich ścisłego wiązania lub zdolności do modulowania określonej funkcji celu. Po zidentyfikowaniu trafień, najbardziej obiecujące kombinacje trafienia-celu są wprowadzane do obszernego procesu opracowywania leków przy użyciu innych, często kosztownych i czasochłonnych technologii, aby zrozumieć "zależności między strukturą a aktywnością" (SAR).
Podejścia do biologii strukturalnej, takie jak te oferowane przez finansowane przez UE programy dostępu "Infrastruktura dla NMR, EM, and X-rays for Translational Research" (iNEXT) i jego obecnego następcy iNEXT-Discovery, są często używane do badania interakcji wielu związków w ekstremalnych szczegółach, jednocześnie poprawiając powinowactwo i właściwości farmakologiczne początkowych uderzeń przez zazwyczaj kilka rund chemii syntetycznej1. Związki ołowiu, które powstają w wyniku tych kampanii "od trafienia do ołowiu", stają się kandydatami do rozwoju i wchodzą do badań przedklinicznych. Dobrze rozwiniętą metodologię molekularnych badań przesiewowych można z grubsza podzielić na dwa podejścia, a mianowicie odkrywanie ołowiu oparte na ligandach (LBLD) i odkrywanie ołowiu oparte na fragmentach (FBLD). W kampaniach LBLD receptory białkowe są badane za pomocą kilku tysięcy ręcznie wybranych ligandów (w oparciu o strukturę naturalnych ligandów lub strukturę celu) lub za pomocą wielu dziesiątek tysięcy związków w bibliotekach ligandów podobnych do leków, które pokrywają dużą część przestrzeni chemicznej.
Zazwyczaj, związki są testowane pod kątem ich aktywności hamującej w teście aktywności, zazwyczaj monitorując funkcję enzymatyczną. W kampaniach FBLD2,3,4,5, jednak kilkaset związków, które są zwykle mniejsze niż leki (100-200 daltonów), jest testowanych pod kątem ich zdolności do bezpośredniego wiązania celu, bez użycia testu aktywności. To wiązanie może zakłócać aktywność celu i może być mierzone za pomocą wielu metod biofizycznych, które bezpośrednio informują o zdolności fragmentów do wiązania się z celem, lub za pomocą metod strukturalnych, takich jak krystalografia rentgenowska6 i spektroskopia magnetycznego rezonansu jądrowego7, a ostatnio także mikroskopia krioelektronowa. Kiedy fragmenty wiążą się w różnych miejscach, które są blisko siebie na białku, różne, zwykle o niskim powinowactwie fragmenty wiążące można racjonalnie połączyć chemicznie, aby stworzyć mały zestaw przewodów, który można badać bardziej szczegółowo. Często prowadzi to do powstania silniejszych związków o wyższym powinowactwie, a ta metodologia zaczęła prowadzić do uzyskania ważnych cząsteczek o potencjale klinicznym. Wybór "idealnej" biblioteki fragmentów, która efektywnie wykorzystuje grupy chemiczne, był aktywnym obszarem badań od wielu lat8,9,10.
Podczas gdy początkowo nacisk kładziono na pokrycie pełnej przestrzeni chemicznej, późniejsza uwaga skupiła się na umożliwieniu dalszego chemicznego łączenia uderzeń fragmentów w celu wytworzenia związków ołowiu. Takie badania doprowadziły do powstania tak zwanych "opanowanych" bibliotek. Zawierają one fragmenty z co najmniej jedną grupą funkcyjną, które umożliwiają szybką, tanią kontynuację chemii syntetycznej w celu skutecznego postępu w badaniu SAR. Jednym z działań zainicjowanych w ramach projektu iNEXT była aktualizacja biblioteki opracowanej przez naukowców z konsorcjum Diamond Light Source and Structural Genomics Consortium. Ten wspólny wysiłek zaowocował powstaniem biblioteki DSi-Poised11, która została również zweryfikowana w iNEXT12. Później biblioteka ta została dostosowana do dostępności związków w REAL Database firmy Enamine Ltd., organizacji zajmującej się badaniami chemicznymi i producenta dużych zbiorów bloków budulcowych i bibliotek związków do badań przesiewowych. DSi-Poised jest teraz dostępny do zakupu dla każdego, ale jest również dostępny w wielu laboratoriach partnerskich iNEXT-Discovery dla wspieranych projektów badań przesiewowych fragmentów.
Zaawansowane technologie krystalografii rentgenowskiej i biologii strukturalnej NMR mają swoje zalety i wady dla FBLD. Oba wymagają izolowanych próbek docelowych i dają szczegóły atomowe o wysokiej rozdzielczości, które są wymagane dla FBLD. Jednak kryształy są niezbędne do krystalografii rentgenowskiej, a fragmenty wiążą się z wnękami w dobrze uporządkowanych regionach białkowych, które nie są zaangażowane w budowę trójwymiarowej sieci krystalicznej. NMR w roztworze często daje inne wyniki niż krystalografia rentgenowska, ponieważ nie ma na niego wpływu środowisko krystaliczne i jest dobry w wykrywaniu wiązania również w częściowo uporządkowanych regionach białka. Jednakże, chociaż eksperymenty NMR oparte na ligandach są stosunkowo szybkie, nadal wymagają znacznej ilości czasu i materiału i można je rutynowo wykonywać tylko dla stosunkowo małych celów białkowych lub domen. W celu priorytetyzacji związków do eksperymentów krystalograficznych lub NMR zastosowano podejścia biofizyczne13,14,15.
Ponieważ najnowsze oprzyrządowanie i protokoły obliczeniowe pozwalają na efektywne krystalograficzne badania przesiewowe FBLD poprzez bardzo efektywne określanie struktur i analizowanie ~1,000 fragmentów, ta priorytetyzacja stała się mniej istotna w badaniach opartych na promieniowaniu rentgenowskim. Jednak w przypadku NMR pożądane jest stosowanie tańszych i szybszych eksperymentów, aby nadać priorytet selekcji bibliotek i zaoszczędzić czas na sprzęcie najwyższej klasy. Jednocześnie, zastosowanie kombinacji zasadniczo różnych technologii może zapewnić niezależne potwierdzenie zdarzeń wiązania, a nawet dodatkowe trafienia, które nie są wychwytywane przy użyciu wyłącznie metody krystalograficznej lub NMR. Zarówno techniki krystalograficzne, jak i NMR wymagają bardzo drogiego sprzętu i często można je wykonać tylko w dedykowanych obiektach zewnętrznych z pomocą lokalnych, wysoko wykwalifikowanych ekspertów. Ponadto właściwa analiza wyników również wymaga wysokiej wiedzy specjalistycznej. Podczas gdy programy takie jak iNEXT i iNEXT-Discovery demokratyzują dostęp do takich obiektów16, uznano, że tanie, szybkie i wysokowydajne badania przesiewowe FBLD innymi metodami mogą zachęcić do programów badań przesiewowych leków w znacznie szerszym zakresie laboratoriów. Takie wyniki mogą być następnie wykorzystane jako wskazówka do nawiązania współpracy z chemikami medycznymi oraz do nadania priorytetu najdroższym eksperymentom przesiewowym w stosunku do najbardziej obiecujących związków, jeśli NMR i urządzenia krystalograficzne nałożą ograniczenia na liczbę związków, które można poddać badaniom przesiewowym.
TSA tworzy szybką, efektywną i stosunkowo tanią i dostępną metodę biofizyczną17, która może być wykorzystana do badań przesiewowych FBLD. Był używany w wielu sytuacjach, od pomocy w znalezieniu stabilnych warunków białkowych do prób krystalizacji18, po znajdowanie związków, które wiążą się z określonymi celami w komórkach19. TSA są również używane do pomiaru stałych dysocjacji ligandów wiążących białka docelowe, ponieważ wiązanie ligandów często prowadzi do zmian w stabilności termicznej. We wszystkich TSA zmiana temperatury denaturacji białka (jego stabilności) jest mierzona jako funkcja powolnego wzrostu temperatury. Skutecznym sposobem śledzenia denaturacji białek po podgrzaniu jest DSF lub Thermofluor, który określa ilościowo wygaszanie fluorescencji barwnika hydrofobowego (zwykle Sypro Orange) po interakcji z odsłoniętymi hydrofobowymi regionami białka, które rozwijają się pod wpływem wzrostu temperatury.
Nano-DSF zazwyczaj odnosi się do pomiaru stabilności termicznej białka przy braku zewnętrznych barwników. Jednym z pierwszych instrumentów, który oferował taką możliwość, był OPTIM1000, który mierzy szerokie spektrum natężenia światła, a także rozpraszania światła próbki. Maszyna ta pozwoliła na jednoczesny pomiar fałdowania białek (zwykle po fluorescencji tryptofanu) i agregacji białek (ponieważ powstałe nanocząstki powodują wzrost rozpraszania światła przy ~400 nm). Później Prometheus wprowadził zastosowanie odbicia wstecznego do pomiaru agregacji i czułego wykrywania sygnału fluorescencji, co pozwoliło na badanie przesiewowe niskich stężeń białek z dobrą czułością20. W poniższej sekcji opisano, w jaki sposób Prometheus został wykorzystany do zademonstrowania protokołu badania przesiewowego fragmentów w celu wykrywania trafień dla różnych celów białkowych. Po krótkim wprowadzeniu na temat oczekiwanej jakości i ilości białka następuje protokół krok po kroku dotyczący przygotowania, przeprowadzenia i analizy eksperymentów przesiewowych fragmentów. Wyniki badań przesiewowych dla trzech białek przedstawiono jako przykładowe dane uzyskane w ramach współpracy w ramach projektu iNEXT-Discovery.
Protokół
UWAGA: Białka wykorzystywane w eksperymentach nano-DSF powinny być czyste (>(95%) i homogeniczne, co potwierdzono za pomocą elektroforezy w żelu poliakrylamidowym z dodecylosiarczanem sodu. Przed przeprowadzeniem przesiewu fragmentów należy określić stabilność białek w różnych warunkach buforowych. Należy zastosować bufor o niskiej sile jonowej i niskim stężeniu soli, który w minimalnym stopniu oddziałuje na białko, aby nie wpływać na jego bezpośrednią interakcję z fragmentami. Bufory zazwyczaj stosowane w tym protokole do sprawdzania stabilności przedstawiono w Tabela uzupełniająca S1Stężenie białka, które należy wykorzystać w tym doświadczeniu jako roztwór stok, wynosi zazwyczaj 0,2 mg/ml.-1Do przesiewania całej biblioteki DSi-Poised (768 związków) wymagane jest łącznie około 12 ml białka o tym stężeniu, co stanowi łącznie około 2,5 mg. Biblioteka DSi-Poised wykorzystana w tych doświadczeniach została dostarczona w formacie 96-dołkowym (Rycina 1). Stężenie fragmentów dostosowano do 100 mM w 20% v/v dimetylosulfotlenku (DMSO). Należy zaznaczyć, że opisany tutaj protokół mieszania skutkuje niskim końcowym stężeniem DMSO na poziomie 0,4% v/v; choć jest bardzo mało prawdopodobne, aby wpływało to na stabilność białka, wpływ DMSO należy sprawdzić dla każdego nowego białka.
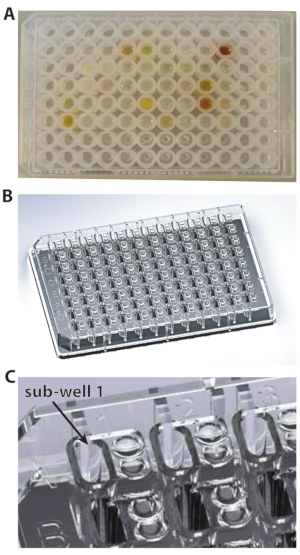
Rycina 1: Typy płytek użytych w tych eksperymentach. (A) Płytka z dnem w kształcie litery U. (B) Płytka 96-dołkowa. (C) Powiększony widok płytki 96-dołkowej przedstawiający dołek 1. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
1. Przygotowanie płytki
- Wyjmij płytkę z fragmentami z -20 °C/-80 °C zamrażarki i pozostawić do rozmrożenia w temperaturze pokojowej, delikatnie wstrząsając na wytrząsarce laboratoryjnej. Płytkę wirować z prędkością 500 × g przez 30 s, aby zebrać wszelkie krople przywierające do ścianek dołków.
UWAGA: Ponieważ biblioteka fragmentów jest dostępna w formie rozpuszczonej w DMSO-d6 (temperatura topnienia 19 °C), niezbędne jest upewnienie się, że każdy związek został całkowicie rozmrożony i rozpuszczony. - Należy wziąć płytkę krystalizacyjną MRC z 2 dołkami (Rysunek 1A), oraz pipetę 14.7 µL roztworu zapasu białka do każdego dołka. Aby wykonać tę czynność w sposób efektywny czasowo, należy umieścić białko w zbiorniku na odczynniki (Tabela materiałów), a do dozowania należy użyć pipety wielokanałowej (Rysunek 2A,B).
UWAGA: W przypadku biblioteki DSi-Poised, w zależności od formatu, nie wszystkie dołki płytki 96-dołkowej zawierają związki. Zazwyczaj rzędy A, H oraz kolumny 1, 12 są wypełnione DMSO. W związku z tym rzędy A, H oraz kolumny 1, 12 nie powinny być wypełniane białkiem, ponieważ pod koniec następnego kroku dołki te nie będą zawierały żadnych fragmentów; robot przeniesie do nich jedynie DMSO. Należy pamiętać, że w niektórych płytkach puste rzędy i kolumny mogą być inne.

Rycina 2: Schemat procedury przesiewania fragmentów. (A) Wykorzystanie pipety wielokanałowej i zbiornika na odczynniki do dozowania białka. (B) Dozowanie białka do płytki 96-dołkowej. (C) Dozowanie fragmentów przez robota dozującego. (D) Załadunek białka do kapilar. (E) Szuflada prezentująca uchwyt kapilar. (F) Widok powiększony uchwytu kapilar. Aby wyświetlić większą wersję tej ryciny, kliknij tutaj.
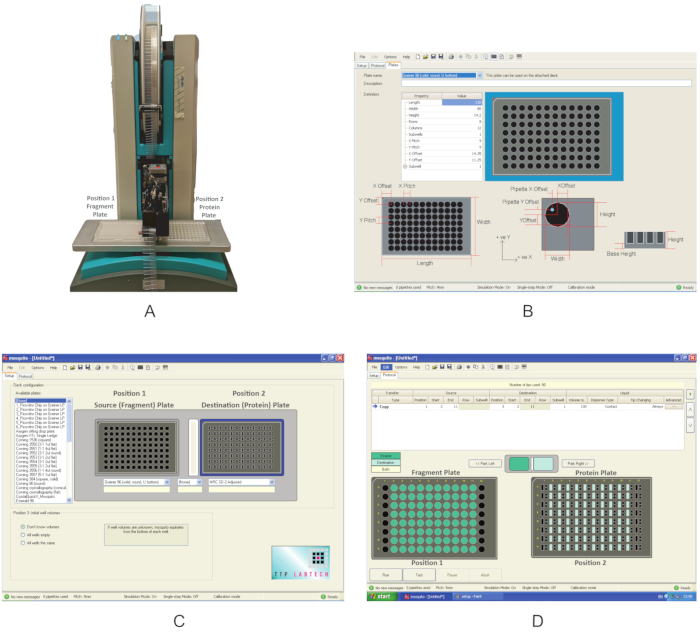
Rycina 3: Przegląd sprzętu wykorzystanego w tych eksperymentach. (A) Robot nanodispenser używany do dozowania fragmentów. Oznaczono pozycje płytek. (B) Interfejs programu do definiowania nowej płytki. (C) Interfejs programu dozującego. (D) Program dozujący wykorzystany do dozowania fragmentów. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
2. Nanodozowanie fragmentów za pomocą robota Mosquito
- Sprawdź typ płytki, w której dostarczone są fragmenty (Tabela Materiałów).
- Sprawdź definicje płytek z fragmentami i białkiem w urządzeniu Mosquito.
- Włącz nanodozownik (Rysunek 3A). Upewnij się, że wokół ruchomych komponentów nie ma żadnych przeszkód.
- Otwórz graficzny interfejs użytkownika, kliknij zakładkę Setup a następnie w sekcji Deck Configuration sprawdź, czy typ płytki, w której dostarczone są związki, oraz płytka, do której przeniesiono białko w sekcji 1, znajdują się już na liście Available plates. Jeśli nie, kliknij Options|Plates i utwórz nową definicję płytki, wpisując poprawne wartości dla typu Property (Rysunek 3B).
UWAGA: Wartości te dla płytki MRC z 2 studniami oraz płytki 96-dołkowej użytej w tym eksperymencie przedstawiono odpowiednio w Uzupełniającej Tabeli S2 oraz Uzupełniającej Tabeli S3.
- Program dozowania
- W zakładce Setup określ pozycje płytek w sekcji Deck Configuration.
UWAGA: Urządzenie Mosquito użyte w tym eksperymencie posiada dwie pozycje płytek na platformie. Position 1 jest zdefiniowana jako Source plate (płytka źródłowa), a Position 2 jako Destination plate (płytka docelowa). - Z menu rozwijanego wybierz płytkę Greiner U bottom dla Position 1 oraz płytkę MRC 2-dołkową dla Position 2 (Rysunek 2C). Zapisz protokół.
- W zakładce Setup określ pozycje płytek w sekcji Deck Configuration.
- Dozowanie fragmentów
- Umieść płytkę z fragmentami w Position 1, a płytkę z białkiem w Position 2 platformy (Rysunek 3A).
- W zakładce Protocol (Rysunek 3D) kliknij File i wybierz protokół zapisany w sekcji 2.3 do dozowania fragmentów. Określ objętość dozowanych fragmentów; użyj 0.3 µL. Dla typowej płytki, w której kolumny 1 i 12 nie zawierają fragmentów, ustaw lokalizację początkową (Start) na kolumnę 2, a końcową (End) na kolumnę 11. W niektórych płytkach, jeśli kolumny 2 lub 11 są puste, użyj odpowiednio kolumn 3 i 10 jako wartości początkowej i końcowej.
UWAGA: Ze względu na konfigurację urządzenia Mosquito można pomijać jedynie kolumny, a nie wiersze; w przypadku wierszy Mosquito będzie pipetować DMSO. Upewnij się, że opcja Tip Changing jest ustawiona na Always, aby uniknąć kontaminacji krzyżowej biblioteki fragmentów. - Kliknij Run, aby uruchomić program. Po zakończeniu dozowania, które trwa ok. 2 min, wyjmij płytki z białkiem i fragmentami z robota i ponownie zabezpiecz je samoprzylepną folią uszczelniającą. Krótko odwiruj płytkę z białkiem (500 × g, 30 s), aby zebrać krople przylegające do ścianek studni przed przejściem do następnego kroku.
3. Pomiar nano-DSF
UWAGA: Szczegółowy opis przeprowadzania analiz TSA przy użyciu urządzenia Prometheus NT.48 został opublikowany wcześniej20. W niniejszej sekcji omówiono kluczowe kwestie w kontekście przesiewania fragmentów.
- Inspekcja płyt przed pomiarem
- Wizualnie sprawdź dołki płytki białkowej pod kątem wytrąceń, które mogły wystąpić w wyniku dodania fragmentów. Jeśli w wielu dołkach zaobserwowano wytrącanie, zmniejsz stężenie fragmentów i powtórz eksperyment.
UWAGA: Zaleca się przechowywanie płytki z białkiem w temperaturze pokojowej; w niższych temperaturach fragmenty mają tendencję do stawania się nierozpuszczalne.
- Wizualnie sprawdź dołki płytki białkowej pod kątem wytrąceń, które mogły wystąpić w wyniku dodania fragmentów. Jeśli w wielu dołkach zaobserwowano wytrącanie, zmniejsz stężenie fragmentów i powtórz eksperyment.
- Przygotowanie urządzenia Prometheus
- Włącz urządzenie Prometheus. Na ekranie dotykowym naciśnij Otwórz szufladę aby uzyskać dostęp do modułu ładowania kapilar urządzenia. Usuń pasek magnetyczny z modułu ładowania, a następnie przemyj lustro etanolem w celu usunięcia cząsteczek kurzu.
- Przeniesienie z płytki z fragmentami białek do kapilar
UWAGA: Ten etap obejmuje przenoszenie zmieszanej próbki białka/fragmentu z każdej dołki płytki białkowej do kapilar w celu analizy za pomocą urządzenia Prometheus. W tym celu zazwyczaj stosuje się kapilary typu Standard, jednak w przypadku bardzo niskich stężeń białka możliwe jest użycie kapilar High Sensitivity.- Umieść płytkę z białkiem oraz kapilary obok urządzenia, aby zapewnić łatwy dostęp do modułu ładowania kapilar.
- Należy wziąć jedną kapilarę, przytrzymać ją za jeden koniec, a następnie dotknąć wolnym końcem roztworu w płytce białkowej, aby przenieść próbkę za pomocą sił kapilarnych. Zawsze należy nosić rękawiczki i dbać o to, aby nie dotykać środkowej części kapilary, ponieważ zanieczyszczenia (np.., cząsteczki kurzu) z rękawiczek wpłynęłyby na pomiar.
- Umieść kapilarę w wyznaczonym miejscu w uchwycie, upewniając się, że jest ona odpowiednio wyrównana i wycentrowana.
- Powtórz kroki 3.3.2 i 3.3.3, wypełniając w ten sposób wszystkie pozycje w module załadunkowym. Załaduj wszystkie kapilary niezbędne do wykonania pomiaru.
UWAGA: W jednym przebiegu można załadować maksymalnie 48 kapilar. - Na koniec umieść pasek magnetyczny na kapilarach, aby je ustabilizować, i dociśnij. Zamknij szufladę aby rozpocząć eksperyment.
- Przeprowadź eksperyment nano-DSF
- Skanowanie fluorescencyjne
- Otwórz Prometeusz zastosowanie PR.ThermControli utwórz nowy projekt, klikając w Rozpocznij nową sesję używając nazwy NazwaBiałka_NazwaPrzesiewania_NumerPłytkiNajpierw należy przeprowadzić Skan wstępny do wykrywania fluorescencji próbek.
UWAGA: Poziomy fluorescencji dla każdej próbki powinny w idealnym przypadku przekraczać 3000 zliczeń. Próbki o fluorescencji powyżej granicy nasycenia instrumentu (20 000 zliczeń) nie będą mierzone. - Zmienić sygnał fluorescencyjny próbek poprzez regulację Moc wzbudzenia lasera (Rysunek 4).
- Otwórz Prometeusz zastosowanie PR.ThermControli utwórz nowy projekt, klikając w Rozpocznij nową sesję używając nazwy NazwaBiałka_NazwaPrzesiewania_NumerPłytkiNajpierw należy przeprowadzić Skan wstępny do wykrywania fluorescencji próbek.
- Denaturacja termiczna
- Kliknij w Skan topnienia tab. Aby przeprowadzić eksperyment, należy ustawić Temperatura początkowa Proszę podać tekst źródłowy do tłumaczenia. 20 °C, the Temperatura końcowa Proszę o dostarczenie tekstu źródłowego do tłumaczenia. 95 °Coraz nachylenie temperatury na 1 °C min-1Kliknij w Rozpocznij pomiar.
- Adnotowanie eksperymentu
- Po rozpoczęciu eksperymentów kliknij w Adnotacje i wyniki Oznacz każdą kapilarę, przypisując jej unikalny numer płytki i studzienki.
UWAGA: Na przykład kapilary 1B2 odpowiadałoby to płytce 1 i studzience B2. W tej karcie można dodać dodatkowe kolumny dla eksperymentu, np.., nazwa białka, bufor, stężenie białka. Po zakończeniu eksperymentu wyniki są również wyświetlane w tej zakładce. Jest to odpowiedni moment na przerwę na koniec dnia; eksperymenty przebiegają przez noc, a wyniki można zebrać następnego dnia.
- Po rozpoczęciu eksperymentów kliknij w Adnotacje i wyniki Oznacz każdą kapilarę, przypisując jej unikalny numer płytki i studzienki.
- Wizualizacja i eksport danych
- Po zakończeniu eksperymentu kliknij w Skan topnienia zakładka służąca do wyświetlania krzywych topnienia i rozpraszania dla próbek. Aby wyeksportować wyniki do arkusza kalkulacyjnego, kliknij przycisk Skan topnienia zakładka, kliknij w Eksport, i wybierz Eksport przetworzonych danych z menu rozwijanego.
- Skanowanie fluorescencyjne
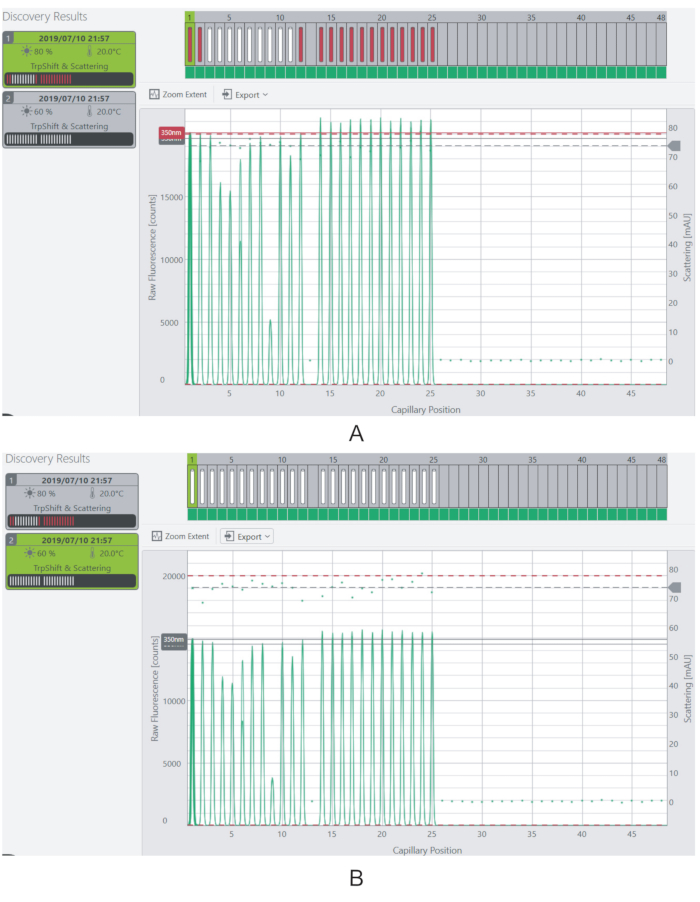
Rycina 4: Regulacja mocy wzbudzenia i sygnału fluorescencyjnego. (A) Przy mocy wzbudzenia 80% sygnał fluorescencyjny dla większości próbek przekracza granicę nasycenia. (B) Sygnał fluorescencyjny zostaje zredukowany do poziomów mierzalnych poprzez zmniejszenie mocy wzbudzenia do 60%. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
4. Iteracja
- Powtórz kroki 1-3, aby przeprowadzić 16 serii pomiarów dla całej biblioteki Enamine składającej się z 768 związków (16 × 48 = 768).
- Ponieważ pomiar każdej płytki trwa około 1,5 h, wykonaj adnotację (3.4.3) i przygotuj kolejną płytkę z białkami i fragmentami, powtarzając kroki opisane w sekcjach 1 i 2.
UWAGA: W typowym dniu roboczym można zmierzyć od 4 do 6 płytek, w zależności od doświadczenia. Przesiew całej biblioteki DSi można ukończyć w ciągu łącznie 3-4 dni.
5. Analiza danych
- Analiza wygenerowanych danych
- Po zakończeniu każdego przebiegu należy kliknąć w Adnotacje i wyniki tabela do wyświetlenia wyników. Dla każdej próbki należy skupić się na dwóch obliczonych wartościach, które są najważniejsze w tym przeglądzie: 1) Temperatura początku rozpraszania (Początek #1 dla rozpraszania), co wskazuje na temperaturę w momencie rozpoczęcia zwiększonego rozpraszania próbek i jest charakterystyczne dla agregacji; 2) Tm (Pierwszy punkt przegięcia dla stosunku) wartość wyznaczoną na podstawie stosunku zdarzeń fluorescencyjnych przy 330 i 350 nm – wartości tych zazwyczaj odpowiadają maksymalnym zmianom fluorescencji tryptofanu w zależności od zmian w jego otoczeniu.
- Należy upewnić się, że sprawdzono krzywe rozproszenia i krzywe topnienia dla każdej kapilary w Skan topnienia należy wykonać powtórzenia, aby upewnić się, że wartości te są wiarygodne.
- Eksport i analiza w arkuszu kalkulacyjnym
- Wyeksportuj dane ze wszystkich różnych serii pomiarowych do arkusza kalkulacyjnego w celu ich weryfikacji, zgodnie z opisem w punkcie 3.4.4, oraz w celu utworzenia tabel i wykresów zbiorczych. Przełączaj się między poszczególnymi arkuszami w pliku, aby zapoznać się z informacjami zawartymi w każdym z nich.
- W Przegląd arkusz; należy pamiętać, że każdy wiersz odpowiada jednemu eksperymentowi. Oprócz przeglądu parametrów (np.., temperatury początkowej i końcowej), należy obserwować obliczone wartości dla Tm or początek rozpraszania (patrz pkt 5.1 powyżej w celu zapoznania się z nazwami i objaśnieniami oraz Pliki uzupełniające 1 i 2 (na przykład). Ponieważ oprogramowanie oblicza dwa lub więcej Tm wartości (punkty przegięcia nr 1 i 2 dla stosunku) dla niektórych próbek, należy przeanalizować krzywą przejścia topnienia, aby określić, który z Tm wartości są prawidłowe.
- W Stosunek arkusz, pamiętając, że każda kolumna odpowiada próbce, a każdy wiersz danym odczytanym przy każdym stopniu temperatury. Należy przeanalizować wartości zliczeń fluorescencji odpowiadające każdemu stopniu temperatury i wykorzystać je do wykreślenia krzywych topnienia dla poszczególnych próbek, zaznaczając kolumnę temperatury w stosunku do kolumny zliczeń fluorescencji. Należy zauważyć, że dane w kolumnach Ratio (pierwsza pochodna), 330 nm, 330 nm (pierwsza pochodna), 350 nm oraz 350 nm (pierwsza pochodna) są wykorzystywane do obliczenia stosunku oraz jego pierwszej pochodnej (która osiąga maksimum przy maksymalnej szybkości zmian) w podobnym formacie.
- Zaobserwowano podobne dane dotyczące rozpraszania w Rozpraszanie arkusz. Wygeneruj krzywą rozpraszania dla każdej próbki, wykreślając kolumnę temperatury względem kolumny rozpraszania. Znajdź arkusz zawierający pierwszą pochodną rozpraszania.
- Wyeksportuj dane ze wszystkich różnych serii pomiarowych do arkusza kalkulacyjnego w celu ich weryfikacji, zgodnie z opisem w punkcie 3.4.4, oraz w celu utworzenia tabel i wykresów zbiorczych. Przełączaj się między poszczególnymi arkuszami w pliku, aby zapoznać się z informacjami zawartymi w każdym z nich.
- Tworzenie i walidacja globalnego przeglądu dla wszystkich fragmentów
- Po zweryfikowaniu poprawnej Tm wartości dla fragmentów, połącz kolumny Identyfikator próbki i Punkt przegięcia stosunku absorbancji przy 330/350 nm (Tmz wszystkich serii pomiarowych do jednego nowego pliku z wynikami, kopiując te kolumny z każdego pomiaru.
- Użyj średniej temperatury Tm wartość białka natywnego (zazwyczaj obliczana na podstawie dziesięciu pomiarów) i odjąć ją od Tm wartości dla każdej próbki, aby otrzymać ΔTmPosortuj wyniki według ΔTm w kolejności malejącej, aby zidentyfikować próbki, które powodują największe przesunięcie.
- Podziel fragmenty na grupy w zależności od wartości ΔTm przesunięcie i wygenerowanie tabeli częstotliwości dla całej biblioteki poprzez wykreślenie ΔTm dla każdego przedziału w stosunku do liczby fragmentów (Rycina 5). Dla ułatwienia przedstaw oś reprezentującą liczbę fragmentów w skali logarytmicznej. Pogrupuj próbkę w przedziałach ΔTm ±1, a pozostałe przedziały dostosowując do każdego przebiegu w celu empirycznego określenia liczby wartości odstających.
Wyniki
Przeprowadzono pełny przesiew biblioteki DSi-Poised (768 fragmentów) w odniesieniu do trzech białek o znaczeniu medycznym: białka zewnętrznego kinetochoru Highly Expressed in Cancer 1 (Hec1 lub Ndc80), regulatorowej domeny tetraricopeptide repeat (TPR) kinazy wrzeciona monopolarnego 1 (Mps1) oraz proteazy 3C-podobnej SARS-CoV-2, Nsp5, która odcina koniec C-końcowy poliproteiny replikazy w 11 miejscach. Warunki buforowe wybrane dla każdego białka, a także stężenie białek i ich Tm, przedstawiono w Tabeli uzupełniającej S4.
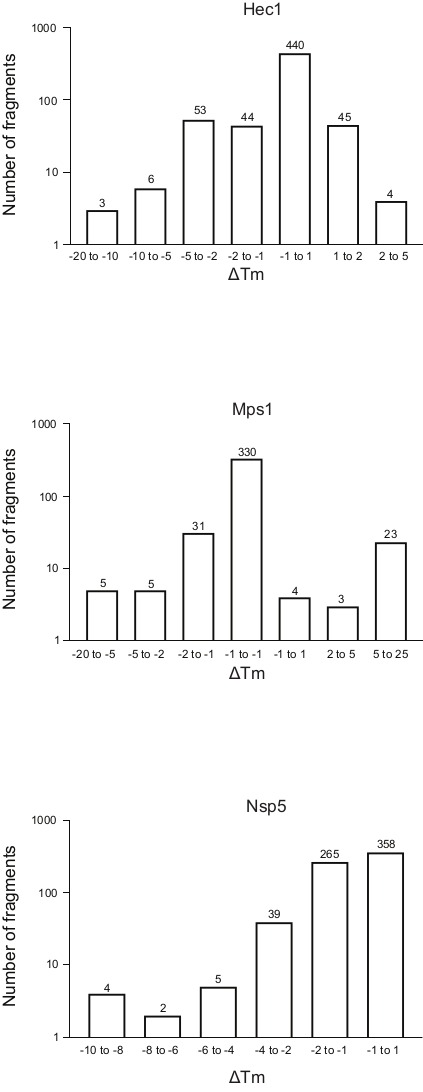
Rycina 5: Rozkład częstotliwości przesunięcia temperatury topnienia (ΔTm) dla trzech białek, Hec1, Mps1 i Nsp5, przedstawione w niniejszej pracy jako wyniki reprezentatywne.Skróty: Hec1 = białko Highly Expressed in Cancer 1; Mps1 = monopolar spindle kinase 1; Nsp5 = proteaza 3C-like SARS-CoV-2. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Wyniki trzech przesiewów przeprowadzonych zgodnie z opisanym powyżej protokołem, przedstawione jako rozkład częstości zmiany Tm w funkcji liczby fragmentów, ukazano na Rysunku 5. Wykresy te zostały wygenerowane zgodnie z opisem w sekcji 5.3 protokołu, poprzez naniesienie częstości zaobserwowanej zmiany Tm. Istotność przesunięcia musi zostać określona w sposób subiektywny dla każdego projektu, zgodnie z opisem w poniższej sekcji dyskusji. Wartości ujemne wskazują na obniżenie temperatury topnienia w obecności fragmentu, natomiast wartość dodatnia oznacza wzrost Tm. Z takich wykresów łatwo zauważyć, że w przypadku Nsp5 wszystkie fragmenty wykazują działanie destabilizujące, podczas gdy dla Hec1 i Mps1 obserwuje się zarówno trafienia stabilizujące, jak i destabilizujące. Jest to wynik oczekiwany i zostanie omówiony w dalszej części.
Dyskusja
Niniejszy protokół opisuje metodę o średniej i wysokiej przepustowości do przesiewania bibliotek fragmentów z wykorzystaniem powszechnie stosowanej robotyki i instrumentów pomiarowych. Przesiewania, takie jak opisane w tym protokole, mogą być rutynowo przeprowadzane przez NKI Protein Facility w Amsterdamie, na przykład w ramach usługi iNEXT-Discovery, często nawet bezpłatnie dla użytkowników po złożeniu wniosku i recenzji. W takich przypadkach placówka może zapewnić bibliotekę DSi-Poised, jednak możliwość wykorzystania innych bibliotek może być również omawiana w kontekście każdego indywidualnego zastosowania użytkownika i umowy serwisowej. Wybór instrumentów w niniejszym protokole stanowi praktyczne rozwiązanie dla wielu laboratoriów, lecz nie powinien być traktowany jako złoty standard. Do pomiaru stabilności termicznej białka docelowego w przesiewaniu fragmentów zaleca się stosowanie metod bezznakowych, zamiast metod wykorzystujących wrażliwe na środowisko znaczniki do wykrywania rozfałdowania w termocyklerze do reakcji polimerazy łańcuchowej z odwrotną transkrypcją.
Metody bez znakowania, takie jak zaprezentowana tutaj z wykorzystaniem instrumentu Prometheus, mają pewne zalety: wymagają niewielkich ilości białka, często o kilka rzędów wielkości mniejszych; umożliwiają jednoczesny pomiar rozpraszania próbki, a tym samym agregacji; ponadto znaczniki stosowane do wykrywania rozfałdowania w innych podejściach mogą różnie oddziaływać z każdym fragmentem, co prowadzi do powstawania artefaktów pomiarowych. Niniejszy protokół został opisany w kontekście robota Mosquito, który umożliwia pipetowanie bardzo małych objętości próbki (0.3 µL), co nie jest możliwe do wykonania ręcznie. Mosquito jest popularnym robotem, dostępnym w wielu laboratoriach zajmujących się biologią strukturalną oraz projektami odkrywania leków; jednak protokół ten może być oczywiście realizowany z wykorzystaniem alternatywnych metod pipetowania małych objętości.
Biblioteki fragmentów zawierają związki rozpuszczone w DMSO. Jednym z początkowych wyzwań jest znalezienie optymalnego stężenia DMSO, przy którym białko pozostaje stabilne, a związki pozostają rozpuszczalne. Wymaga to przeprowadzenia pomiarów przy różnych stężeniach DMSO w celu określenia optymalnych warunków przesiewania. Zastosowane tutaj rozcieńczenie białka w stosunku do fragmentu skutkuje stężeniem DMSO na poziomie 0,2%; większość białek jest w tych warunkach dość stabilna. Ilość białka wymagana do przeprowadzenia przesiewania biblioteki 768 związków wynosi łącznie ~2-3 mg, ponieważ pomiary są zazwyczaj wykonywane przy niskich stężeniach białka (0,2 mg mL-1). Praca z tak relatywnie niskimi stężeniami białka nie tylko obniża koszty jego produkcji, ale także zmniejsza prawdopodobieństwo precypitacji białka. Niskie stężenie białka nie wpływa na detekcję wiązania fragmentów, ponieważ stężenie fragmentów w eksperymencie wynosi ~2 mM, co pozwala na zidentyfikowanie również słabych ligandów.
Ponieważ detekcja przejścia topnienia w tych eksperymentach opiera się na intensywności fluorescencji, kluczowym aspektem jest określenie mocy wzbudzenia lasera, przy której należy przeprowadzić pomiary. Oddziaływanie związków z białkiem może (i) nie mieć wpływu na jego fluorescencję wewnętrzną, (ii) prowadzić do wygaszania lub (iii) zwiększać jego fluorescencję wewnętrzną. Ponadto praca z niskimi stężeniami białka sprawia, że liczba zliczeń fluorescencji dla natywnego białka byłaby niska. Moc wzbudzenia musi zatem zostać dostosowana w taki sposób, aby możliwe było zmierzenie większości próbek. Profil rozpraszania z każdego pomiaru dostarcza istotnych informacji o efektach agregacji, które mogą zostać wywołane przez dodanie dowolnego fragmentu. Ponadto na profilu rozpraszania można zaobserwować wpływ temperatury na rozpuszczalność związku.
Nieoczekiwanie, w przypadku wielu związków zaobserwowano, że rozproszenie w rzeczywistości zmniejszało się wraz ze wzrostem temperatury (Rysunek 6). Dlatego ważne jest przeanalizowanie zarówno krzywej przejścia topnienia, jak i towarzyszącego jej profilu rozproszenia, aby ocenić wiarygodność każdego eksperymentu, szczególnie w odniesieniu do tych fragmentów, które są uważane za kandydatów do bardziej wymagających pomiarów metodą krystalografii rentgenowskiej lub spektroskopii NMR, bądź nawet uznawane za trafienia (hits) do dalszych badań chemicznych. Jednym z konkretnych ograniczeń tej metody w celach screeningu fragmentów jest fakt, że wiele fragmentów w bibliotece DSi-Poised wykazuje znaczącą fluorescencję wewnętrzną, czasami przekraczającą nawet limit nasycenia detektora, przez co nie mogą one być prawidłowo badane pod kątem wiązania z celem, nawet przy niskiej mocy wzbudzenia. Kolejną kwestią wartą odnotowania w przypadku tej metody jest to, że można ją stosować wyłącznie w odniesieniu do białek zawierających reszty tryptofanu.
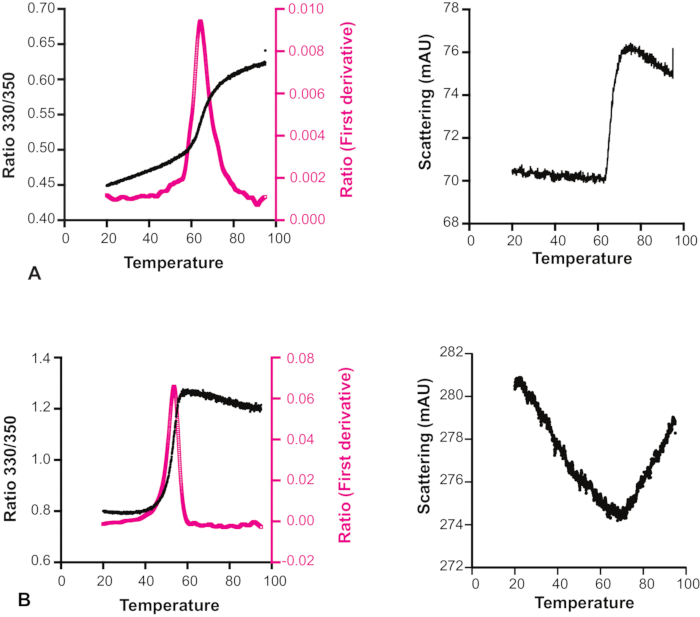
Rycina 6: Wpływ temperatury na rozpuszczalność związku. Krzywa przejścia topnienia i profil rozpraszania Hec1 z dwoma różnymi związkami. (A) Profil rozpraszania pokazuje, że w przypadku tej próbki rozpuszczalność nie jest zależna od temperatury. (B) Profil rozpraszania pokazuje, że rozpuszczalność tej próbki zwiększa się wraz ze wzrostem temperatury. Krzywa przejścia topnienia w tym przypadku nie jest zatem wiarygodna. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Otwartym pytaniem pozostaje kwestia tego, co należy uznać za istotną zmianę Tm, nie z perspektywy matematycznej, lecz z punktu widzenia praktycznego: jaka zmiana Tm jest na tyle ważna, aby uznać ją za wskaźnik wiązania liganda z białkiem? W tych przykładach przesunięcia mniejsze niż 1 °C zaobserwowano dla 74% fragmentów wiążących Hec1, 66% dla Mps1 oraz 53% dla Nsp5. Przyjęcie wartości 1 °C jako „istotnej zmiany” prawdopodobnie nie dostarczyłoby trafień wartych dalszego opracowania chemicznego. Na wykresach zbiorczych (Rysunek 5) uwzględniono przedziały przesunięcia Tm wynoszące 1, 2, 5 lub więcej niż 5 stopni, zarówno w kierunku dodatnim, jak i ujemnym. Wymaga to modyfikacji w zależności od konkretnego przypadku, aby uzyskać przejrzysty obraz i umożliwić podejmowanie świadomych decyzji dotyczących kolejnych kroków. Co istotne, w przypadku niektórych białek zaobserwowano zarówno stabilizację, jak i destabilizację celu, w zależności od rozważanych fragmentów. Oba zjawiska są interesujące, ponieważ oba mogą być wynikiem wiązania fragmentu i oba mogą prowadzić do otrzymania odpowiedniej cząsteczki w kolejnych etapach w celu manipulacji zachowaniem białka.
Pozostaje ostatnie pytanie: „co definiuje użyteczny hit?”. W rzeczywistości odpowiedź zależy od konkretnej sytuacji. Na przykład w przypadku Hec1 wszystkie fragmenty, które stabilizowały białko o ponad 2 stopnie lub destabilizowały je o ponad 5, zostały przekazane naszym współpracownikom chemikom, którzy zaprojektowali nowe cząsteczki na podstawie tych hitów. W przypadku Nsp5 natomiast hity najsilniej destabilizujące przekazano współpracownikom zajmującym się NMR w celu potwierdzenia hitów uzyskanych metodą nanoDSF za pomocą eksperymentów NMR. Innymi słowy, wyniki przesiewania uzyskane za pomocą tego protokołu należy analizować z ostrożnością i w zależności od kontekstu, podejmując świadome decyzje w oparciu o konkretne pytanie badawcze i zastosowaną metodologię. W każdym przypadku opisana tutaj metoda stanowi podejście komplementarne do istniejących metod, takich jak przesiewanie oparte na krystalografii rentgenowskiej i NMR, które mogą służyć do potwierdzania, priorytetyzacji lub generowania nowych pomysłów dla kampanii chemicznych.
Tabela uzupełniająca S1: Lista buforów wykorzystanych do skriningu białek.Skróty: HEPES = kwas 4-(2-hydroksyetylo)-1-piperazynoetanosulfonowy; DTT = ditiotreitol; MOBS = kwas 4-(N-morfolino)butanosulfonowy. Proszę kliknąć tutaj, aby pobrać tę tabelę.
Tabela uzupełniająca S2: Właściwości płytki MRC z 2 studniami do zastosowania z robotem nanodozownikiem. Proszę kliknąć tutaj, aby pobrać tę tabelę.
Tabela uzupełniająca S3: Właściwości płytki 96-dołkowej z dnem w kształcie litery V do użytku z robotem nanodyspenserem. Prosimy kliknąć tutaj, aby pobrać tę tabelę.
Tabela uzupełniająca S4: Bufor, stężenie białek i Tm białek omówionych w reprezentatywnych wynikach. Skróty: DTT = ditiotreitol; Hec1 = białko Highly Expressed in Cancer 1; Mps1 = kinaza wrzeciona monopolarnego 1; Nsp5 = proteaza 3C-podobna SARS-CoV-2. Prosimy kliknąć tutaj, aby pobrać tę tabelę.
Plik uzupełniający 1: Parametry przeglądowe-przykładowe dane. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 2: wartości Tm i ΔTm dla 406 fragmentów – dane przykładowe. Aby pobrać ten plik, kliknij tutaj.
Oświadczenia
Nie ma żadnych ujawnień.
Podziękowania
"Ta praca skorzystała z dostępu do NKI Protein Facility, centrum Instruct-ERIC. Wsparcia finansowego udzieliły iNEXT, projekt nr 653706, oraz iNEXT-Discovery, projekt numer 871037, finansowane z programu Horyzont 2020 Komisji Europejskiej".
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Arkusze ClearVue | molekularne | samoprzylepna folia uszczelniająca do płytki białkowej | |
| Aluminiowa taśma uszczelniająca CORNING 6570 | Samoprzylepna folia uszczelniająca CORNING | ||
| Biblioteka DSi Poised | Biblioteka fragmentów enaminy | zawierająca 768 związków użytych w tym badaniu | |
| Elisa Reservior | ThermoFisher Scientific | 15075 | Rezerwator odczynnika używany do pipetowania |
| okrągłych (U) płytek dolnych białka Greiner Cat | . Nie. 650201 | Fragmenty dostarczane w tych płytkach | |
| Mosquito typ X1 | sptlabtech | Nr części- 3019-0003 | Dozownik nanolitrów |
| MRC 2-dołkowa płytka | MRC96T-PS | ||
| Zbiorniki odczynników Pierce ELISA | Kapilary Pierce | ||
| Prometheus o wysokiej czułości | Katalog PR-C006 | ||
| Prometheus NT.48 nanoDSF | Nanotemper | Katalog nr PR001 (+ Optyka detekcji agregacji, nr katalogowy PR-AGO) | nanoDSF i rozpraszanie wsteczne |
| światła Prometheus Standardowy typ kapilarny | Katalog PR-C002 | ||
| TX-1000 | Wirówka termologiczna | do płytek |
Bibliografia
- Hoffer, L., Muller, C., Roche, P., Morelli, X. Chemistry-driven hit-to-lead optimization guided by structure-based approaches. Molecular Informatics. 37 (9-10), 1800059(2018).
- Lamoree, B., Hubbard, R. E. Current perspectives in fragment-based lead discovery (FBLD). Essays in Biochemistry. 61 (5), 453-464 (2017).
- Ress, D. C., Congreve, M., Murray, C. W., Carr, R. Fragment-based lead discovery. Nature Reviews Drug Discovery. 3 (8), 660-672 (2004).
- Carr, R. A. E., Congreve, M., Murray, C. W., Rees, D. C. Fragment-based lead discovery: Leads by design. Drug Discovery Today. 10 (14), 987-992 (2005).
- Bradley, A. R., et al. The SGC beyond structural genomics: Redefining the role of 3D structures by coupling genomic stratification with fragment-based discovery. Essays in Biochemistry. 61 (5), 495-503 (2017).
- Davies, T. G., Tickle, I. J. Fragment screening using X-ray crystallography. Topics in Current Chemistry. 317, 33-59 (2012).
- Ma, R., Wang, P., Wu, J., Ruan, K. Process of fragment-based lead discovery - A perspective from NMR. Molecules. 21 (7), 854(2016).
- Troelsen, N. S., Clausen, M. H. Library design strategies to accelerate fragment-based drug discovery. Chemistry. 26 (50), 11391-11403 (2020).
- Shi, Y., von Itzstein, M. How size matters: Diversity for fragment library design. Molecules. 24 (15), 2838(2019).
- Taylor, A., Doak, B. C., Scanlon, M. J. Design of a fragment-screening library. Methods in Enzymology. 610, 97-115 (2018).
- Cox, O. B., et al. A poised fragment library enables rapid synthetic expansion yielding the first reported inhibitors of PHIP(2), an atypical bromodomain. Chemical Science. 7, 2322-2330 (2016).
- Sreeramulu, S., et al. NMR quality control of fragment libraries for screening. Journal of Biomolecular NMR. 74 (10-11), 555-563 (2020).
- Pfaff, S. J., Chimenti, M. S., Kelly, M. J. S., Arkin, M. R. Biophysical methods for identifying fragment-based inhibitors of protein-protein interactions. Methods in Molecular Biology. 1278, 587-613 (2015).
- Fattori, D., Squarcia, A., Bartoli, S. Fragment-based approach to drug lead discovery: Overview and advances in various techniques. Drugs in R & D. 9 (4), 217-227 (2008).
- Winter, A., et al. Biophysical and computational fragment-based approaches to targeting protein-protein interactions: Applications in structure-guided drug discovery. Quarterly Reviews of Biophysics. 45 (4), 383-426 (2012).
- Boelens, R., et al. iNEXT: a European facility network to stimulate translational structural biology. FEBS Letters. 592 (12), 1909-1917 (2018).
- Zhang, R., Monsma, F. Fluorescence-based thermal shift assays. Current Opinion in Drug Discovery and Development. 13 (4), 389-402 (2010).
- Boivin, S., Kozak, S., Meijers, R. Optimization of protein purification and characterization using Thermofluor screens. Protein Expression and Purification. 91 (2), 192-206 (2013).
- Martinez Molina, D., Nordlund, P. The cellular thermal shift assay: a novel biophysical assay for in situ drug target engagement and mechanistic biomarker studies. Annual Review of Pharmacology and Toxicology. 56, 141-161 (2016).
- Bruce, D., Cardew, E., Freitag-Pohl, S., Pohl, E. How to stabilize protein: stability screens for thermal shift assays and nano differential scanning fluorimetry in the Virus-X Project. Journal of Visualized Experiments JoVE. (144), e58666(2019).
Przedruki i uprawnienia
