Ten protokół został opracowany do hodowli tetrahydrobiopteryny (BH4) i indukowanej syntazy tlenku azotu (iNOS) z niedoborem pierwotnych mysich makrofagów do badania biologii NO-redoks. Badania koncentrują się na zmniejszeniu potencjalnego zanieczyszczenia BH4 i innych artefaktów znalezionych w tradycyjnych metodach izolacji i hodowli, które mogą zakłócić wyniki eksperymentów i interpretację wyników.
Artykuł metodologiczny
Izolacja i hodowla in vitro makrofagów pochodzących ze szpiku kostnego do badania biologii NO-redoks
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Makrofagi pochodzą z hematopoetycznych komórek progenitorowych w całym ciele, są kluczowe dla procesów zapalnych i uczestniczą we wrodzonych i adaptacyjnych odpowiedziach immunologicznych. Badania in vitro makrofagów można przeprowadzić poprzez hodowlę ex vivo z otrzewnej lub poprzez różnicowanie komórek progenitorowych szpiku kostnego w celu utworzenia makrofagów pochodzących ze szpiku kostnego (BMDM). Powszechne podejście do różnicowania makrofagów od prekursorów polega na zastosowaniu kondycjonowanych pożywek z komórek L929 (LCM). Pożywka ta jest łatwa do samodzielnej produkcji, ale cierpi z powodu zmienności partii, a jej składniki są nieokreślone. Podobnie, płodowa surowica bydlęca (FBS) jest stosowana do wspomagania wzrostu, ale zawiera ogromną mieszaninę niezdefiniowanych cząsteczek, które mogą się różnić w zależności od partii. Metody te nie są odpowiednie do badania biologii tlenku azotu i mechanizmów redoks, ponieważ obie zawierają znaczne ilości małych cząsteczek, które albo zakłócają mechanizmy redoks, albo uzupełniają poziomy kofaktorów, takich jak tetrahydrobiopteryna (BH4), wymagana do produkcji NO z indukowalnej syntazy tlenku azotu (iNOS). W niniejszym raporcie przedstawiamy zoptymalizowany protokół pozwalający na kontrolę środowiska NO-redoks poprzez obniżenie poziomu egzogennej biopteryny przy jednoczesnym utrzymaniu warunków odpowiednich do wzrostu i różnicowania komórek. Ścisła kontrola składu pożywek hodowlanych pomaga zapewnić odtwarzalność eksperymentalną i ułatwia dokładną interpretację wyników. W tym protokole BMDM uzyskano z mysiego modelu z niedoborem cyklohydrolazy GTP (GCH). Hodowlę BMDM przeprowadzono z pożywkami zawierającymi (i) kondycjonowany LCM lub (ii) rekombinowane M-CSF i GM-CSF w celu wytworzenia minimalnych artefaktów przy jednoczesnym uzyskaniu warunków hodowli z niedoborem BH4 i NO - co pozwoliło na powtarzalne badanie biologii NO-redoks i immunometabolizmu in vitro.
Wprowadzenie
Makrofagi zostały uznane za interesujący typ komórek w wielu różnych chorobach i stanach, z których wiele wydaje się niezwiązanych z ich tradycyjnym skupieniem się na odporności wrodzonej. Ponieważ fizjologia makrofagów jest silnie zależna od tkanki lub środowiska, w którym przebywają, powstało wiele metod i modeli do badania ich funkcji i różnych zaangażowanych ścieżek. Historycznie rzecz biorąc, linie komórkowe makrofagów, takie jak RAW264.7, dominowały w tej dziedzinie, ale były one stopniowo zastępowane na rzecz różnych pierwotnych modeli komórek. Na przykład mysie makrofagi można wyizolować z płukania otrzewnej po leczeniu tioglikolanem. Wykazano, że te makrofagi otrzewnowe stanowią użyteczny model do badania komórek rezydujących w tkankach, ale wykazują bardziej stonowaną reakcję na różne bodźce zewnętrzne, co ogranicza ich przydatność do wielu dalszych zastosowań1.
Jako alternatywa, makrofagi pochodzące ze szpiku kostnego (BMDM), pochodzące z mieloidalnych komórek progenitorowych w szpiku kostnym, stały się cennym modelem do badania różnych aspektów biologii makrofagów, w tym dojrzewania i różnych klasycznych fenotypów związanych z makrofagami, M0 (naiwne, nieaktywowane), M1 (prozapalne, zwykle aktywowane przez LPS/IFN) i M2 (pro-rozdzielcze, zwykle aktywowane przez IL-4)2,3. Jednak różnicowanie komórek progenitorowych szpiku w BMDM zależy od obecności czynnika stymulującego tworzenie kolonii makrofagów (M-CSF) w pożywce hodowlanej4,5. Może to być dostarczane w postaci oczyszczonego białka dodanego do pożywki lub z pożywki kondycjonowanej L929 (LCM). Korzyści płynące ze stosowania BMDM (koszt i efektywność) należy porównać z ograniczeniami, jakie stwarza ich wrażliwość na różne bodźce (cytokiny, półprodukty metaboliczne i RNS/ROS).
Poprzednie dane wskazują, że zawartość LCM jest słabo zdefiniowana i wewnętrznie zmienna, co powoduje, że są niewiarygodne i nieodpowiednie dla różnych dalszych zastosowań, szczególnie tych związanych z biologią NO lub redoks, ponieważ mogą one być silnie uzależnione od obecności związków egzogennych6. W związku z tym ten szczegółowy protokół wymaga użycia dobrze zdefiniowanych pożywek DMEM: F12 z niską zmiennością między partiami i dodaniem rekombinowanych mysich M-CSF i GM-CSF (czynnik stymulujący tworzenie kolonii granulocytów-makrofagów). Co więcej, płodowa surowica bydlęca, zwykle stosowana jako suplement w pożywkach do hodowli tkankowych, stanowi kolejne źródło słabo zdefiniowanych związków i nieodłącznej zmienności. Dlatego konieczne jest kontrolowanie i optymalizacja stosowania takich dodatków, aby zapewnić niezawodną hodowlę BMDM. Dzięki zastosowaniu zdefiniowanego źródła FBS o niskiej zawartości endotoksyn i zapewnieniu, że pojedyncze partie są kupowane hurtowo, warunki hodowli są wiarygodnie zdefiniowane i zapewniona jest odtwarzalność. Wykazano, że opisany w niniejszym dokumencie protokół wytwarza kulturę makrofagów o czystości powyżej 95% podczas oceny markerów powierzchniowych makrofagów CD45 i CD11b za pomocą cytometrii przepływowej6.
Protokół
Wszystkie procedury na zwierzętach zostały zatwierdzone i przeprowadzone zgodnie z komisją etyki Uniwersytetu Oksfordzkiego oraz Ustawą o zwierzętach (procedury naukowe) brytyjskiego Ministerstwa Spraw Wewnętrznych z 1986 roku. Wszystkie procedury są zgodne z Dyrektywą Parlamentu Europejskiego 2010/63/UE.
1. Izolacja komórek szpiku kostnego
- Uśmierc myszy typu dzikiego (C57BL/6) lub z niedoborem Gch1 (R26-CreERT2Gch fl/fl) (w wieku 10-16 tygodni) przez zwichnięcie szyjki macicy i zbierz tylne kończyny.
UWAGA: Nie ma preferencji dla żadnej z płci. Samice w tym samym wieku będą nieco mniejsze niż ich męskie odpowiedniki, co wpłynie na początkowy plon materiału wyjściowego.- Spryskaj myszy 70% etanolem, aby zmniejszyć ryzyko zanieczyszczenia.
- Wykonaj małe nacięcie w brzuchu nożyczkami do preparowania, aby usunąć futro i skórę z ciała. Zdejmij skórę, aby odsłonić mięsień na tylnych kończynach.
- Umieść mysz na brzuchu i zwichnij tylne kończyny, podnosząc ją ze stawu kolanowego i wywierając nacisk na biodra. Zwichnięcie jest odczuwalne w stawie biodrowym.
- Usuń tylne nogi, ostrożnie przecinając mięsień w biodrze, upewniając się, że nie dojdzie do uszkodzenia kości udowej.
- Przeciąć powyżej stawu skokowego, zdejmij stopę i oczyść pozostałą skórę z nogi.
- Umieść wypreparowane nogi w probówce o pojemności 50 ml z 25 ml lodowatego PBS (nie jest wymagany antybiotyk) i umieść je na lodzie.
UWAGA: Wiele zwierząt można poddać sekcji, a nogi trzymać na lodzie.
- W sterylnych warunkach w kapturze do hodowli tkankowej usuń mięśnie z nóg i usuń końce kości, aby odsłonić szpik kostny.
- Umieść nogi w 70% etanolu na 2 minuty, aby zmniejszyć zanieczyszczenie i zmyć sierść lub pozostałości.
- Przenieś nogi na czystą, sterylną, bakteriologiczną szalkę Petriego. Użyj kleszczy i skalpela, aby mocno i ostrożnie zeskrobać wzdłuż kości bokiem ostrza, aby usunąć mięśnie. Przetnij ścięgna, aby ułatwić ten proces.
- Usuń nasadę na końcu każdej kości, aby odsłonić szpik kostny. Kość udowa jest przecięta na obu końcach, tuż przed odpowiednimi stawami.
- Kość piszczelowa jest przecięta u góry, tuż przed stawem kolanowym, a u dołu tuż nad punktem przecięcia z kością strzałkową.
- Wypłucz szpik kostny z kości za pomocą PBS i zbierz go do sterylnej probówki o pojemności 50 ml.
- Napełnić strzykawkę o pojemności 10 ml 10 ml PBS i podłączyć do igły o wymiarach 25 G x 0,5 x 16 mm. To wystarczy, aby wypłukać wszystkie kości z jednej myszy.
- Włóż igłę do jamy szpikowej kości i delikatnie wypłucz szpik kostny za pomocą 1-2 ml PBS, przesuwając igłę w górę iw dół przez kość, aby upewnić się, że cały szpik kostny został usunięty.
- Powtórz tę czynność dla wszystkich kości, zbierając zaczerwieniony szpik kostny na czystej szalce Petriego.
- Za pomocą sterylnej strzykawki o pojemności 1 ml zdezagregować szpik kostny, wciągając i wyjmując zawiesinę ze strzykawki 5-10 razy, aż do rozbicia wszelkich grudek.
- Zebrać zdezagregowany szpik kostny do strzykawki o pojemności 1 ml i przepuścić go przez sitko do komórek o pojemności 70 μM do czystej probówki wirówkowej o pojemności 50 ml. Pobrany szpik kostny należy umieścić na lodzie do czasu pobrania dalszych próbek.
UWAGA: Zobacz schemat protokołu w Rysunek 1 - Część 1.
2. Selekcja, różnicowanie i stymulacja BMDM
- Aby zamrozić szpik kostny do późniejszego wykorzystania, należy granulować szpik kostny przez odwirowanie w stężeniu 1000 x g przez 5 minut i ponownie zawiesić w 2 ml FBS o niskiej zawartości endotoksyny zawierającej 5% sulfotlenku dimetylu (DMSO).
- Odwirować zawiesinę szpiku kostnego o stężeniu 1000 x g przez 5 minut w temperaturze pokojowej (RT). Utworzy się krwistoczerwona kulka.
- Odrzucić supernatant.
- Delikatnie zawiesić osad w 2 ml FBS o niskiej zawartości endotoksyny zawierającego 5% DMSO i zamrozić w temperaturze -80 °C przez noc przed przeniesieniem do ciekłego azotu w fazie gazowej w celu długotrwałego przechowywania.
- Aby natychmiast użyć szpiku kostnego, należy poddać lizie czerwone krwinki przed posiewem szpiku kostnego.
- Odwirować zawiesinę szpiku kostnego o stężeniu 1000 x g przez 5 minut w temperaturze pokojowej. Utworzy się krwistoczerwona kulka.
- Zawiesić osad w 3 ml 1x buforu do lizy czerwonych krwinek i inkubować w temperaturze pokojowej przez 5 minut.
- Dodać 10 ml PBS i odwirować przy 1000 x g przez 5 minut w temperaturze pokojowej stężenia. Odrzucić supernatant.
- Pokryj ogniwa płytką do natychmiastowego użycia, kontynuując od kroku 2.3.5.
- Rozmrozić makrofagi i ponownie zawiesić w 3 ml podłoża galwanicznego przed granulowaniem komórek.
- Przygotuj DMEM: F12 zawierający 5% FBS o niskiej zawartości endotoksyn, 1x penicylina/streptomycyna, L-glutamina i 25 ng/mL M-CSF.
UWAGA: M-CSF i GM-CSF można przygotować poprzez ponowne zawieszenie suszonego białka w sterylnej wodzie zawierającej 0,1% sterylnego BSA, a podwielokrotności można zamrozić w temperaturze -80 °C do późniejszego wykorzystania. - Zawiesinę zamrożonych komórek należy szybko rozmrozić w temperaturze 37 °C.
- Przenieść zawiesinę komórkową (0,5 ml) do czystej, sterylnej probówki zawierającej 3 ml przygotowanej pożywki DMEM: F12.
- Granulować komórki przez odwirowanie przy 1000 x g przez 5 minut w temperaturze pokojowej. Odrzucić supernatant.
- Zawiesić osad w 3 ml przygotowanego podłoża DMEM: F12.
- Policz komórki preferowaną metodą.
- Przygotuj DMEM: F12 zawierający 5% FBS o niskiej zawartości endotoksyn, 1x penicylina/streptomycyna, L-glutamina i 25 ng/mL M-CSF.
- Dzień 0: Ułóż komórki na płytce.
- Umieść komórki w plastikowych naczyniach niepowlekanych TC w pożywce DMEM: F12 zawierającej 5% FBS o niskiej zawartości endotoksyny, 1x penicyliny/streptomycyny, L-glutaminy i 25 ng / mL M-CSF.
UWAGA: Reprezentatywne gęstości wysiewu opisano w tabeli 1. Kompletna para nóg jednej myszy dostarcza 15-20 milionów komórek prekursorowych. - Inkubować komórki w temperaturze 37 °C z 5% CO2 .
- Umieść komórki w plastikowych naczyniach niepowlekanych TC w pożywce DMEM: F12 zawierającej 5% FBS o niskiej zawartości endotoksyny, 1x penicyliny/streptomycyny, L-glutaminy i 25 ng / mL M-CSF.
- Dzień 5: Nakarm komórki.
- Nakarm komórki, dodając 50% pierwotnej objętości DMEM: pożywki F12 zawierające 5% FBS o niskiej zawartości endotoksyn, 1x penicylinę/streptomycynę, L-glutaminę i 50 ng/ml M-CSF.
- Dzień 6: Stymuluj komórki za pomocą GM-CSF.
- Dodać przygotowany GM-CSF do końcowego stężenia 50 ng/ml bezpośrednio do pożywki do hodowli komórkowych na komórkach.
- Zastąp nośnik przygotowanym DMEM: F12.
- Usuń wszystkie nośniki z komórek.
- Umyj krótko komórki we wstępnie podgrzanym PBS.
- Dodaj DMEM: pożywkę F12 zawierającą 2% FBS o niskiej zawartości endotoksyn, 1x penicylinę/streptomycynę, L-glutaminę, 25 ng/mL M-CSF i 50 ng/mL GM-CSF.
- Aktywuj makrofagi do fenotypów M0, M1 lub M2 za pomocą stymulacji opisanych w krokach 2.7.5-2.7.7.
- M0 - Nie wymaga stymulacji. Inkubuj komórki przez noc w pożywce.
- M1 - Stymuluj komórki za pomocą 100 ng/ml LPS i 10 ng/ml IFNγ (stężenia końcowe) przez noc.
- M2 - Stymuluj komórki 100 ng/ml IL-4 (stężenie końcowe) przez noc.
- Dzień 8: Zbierz komórki.
- Usunąć pożywkę z komórek (zebrać pożywkę i zamrozić w temperaturze -80 °C do dalszych testów).
- Inkubować komórki w lodowatym PBS (50% objętości pożywki) przez 5 minut.
- Oderwać komórki od płytki, delikatnie skrobając lub powtarzając pipetowanie.
- Osadzać komórki przez odwirowanie przy 2500 x g przez 5 minut w temperaturze pokojowej. Odrzucić supernatant.
- Zamrozić granulki komórek w temperaturze -80 °C do późniejszego wykorzystania.
UWAGA: Zobacz schemat protokołu Rysunek 1 - Część 2.
Wyniki
Przed wykazaniem skuteczności tego protokołu w makrofagach, oceniono poziomy azotynów oraz BH4 w pożywkach uzupełnionych 10% FBS zawierającychy albo 10% LCM, albo wyłącznie rekombinowany M-CSF i GM-CSF. Azotyny, choć przez długi czas uważane za produkt końcowy metabolizmu tlenku azotu, są obecnie uznawane za fizjologiczną formę magazynowania tlenku azotu, który może być recyklingowany w razie potrzeby, i dlatego często stosuje się je jako wskaźnik biodostępności tlenku azotu7. BH4 jest niezbędnym kofaktorem NOS dla produkcji NO. Jak pokazano na Rysunku 2, pożywki uzupełnione 10% FBS wykazywały podobne poziomy azotynów, niezależnie od zastosowania M-CSF/GM-CSF lub LCM. Zaobserwowano jednak większą zmienność między różnymi partiami LCM. Obserwacja ta odnosiła się również do pomiaru BH4. W rzeczywistości jedna partia LCM (partia nr 3) miała znacznie wyższy poziom BH4 niż dwie pozostałe (partie nr 1 i nr 2). Co więcej, partie LCM zawierały znacznie więcej biopteryny niż pożywki uzupełnione 10% FBS i rekombinowanymi cytokinami. Pomierzono również znaczną zmienność całkowitej zawartości biopteryn między partiami. Wyniki te demonstrują znaczenie stosowania źródła M-CSF o mniejszej zmienności niż LCM.
Ponadto pożywki uzupełnione 10% FBS zawierały znacznie wyższe poziomy azotynów w porównaniu z pożywkami zawierającymi 2% lub 5% FBS. Różnica między 10% a 5% była wysoce istotna (p < 0.05) dla BH4. Jednakże ilości biopteryn były na podobnym poziomie. W porównaniu z nimi, OptiMEM + 0.2% BSA nie zawierał azotynów ani BH4, co czyni go bardzo czystą i odpowiednią pożywką. Jednak, jak opisali Bailey i wsp., mimo że OptiMEM ma być używany tylko raz przez noc podczas stymulacji makrofagów, zaobserwowano śmierć komórek z powodu głodzenia. Aby rozwiązać ten problem, wybrano DMEM: F12 uzupełniony 2% FBS, co pozwoliło na minimalne zanieczyszczenie azotynami i BH4, przy jednoczesnym zapewnieniu wystarczającej ilości składników odżywczych do uzyskania zdrowych komórek. Rzeczywiście, mimo wykrycia niewielkiej ilości azotynów, ich poziomy są pomijalne (~0.2 µM) w porównaniu z makrofagami WT stymulowanymi LPS/IFN (30-80 µM dla 1 x 10⁶ komórek; dane nie przedstawiono).
W celu walidacji ulepszonego protokołu za pomocą danych eksperymentalnych, przedstawiono tutaj izolację i charakterystykę BMDM z nowego modelu myszy z niedoborem BH4, R26-CreERT2Gchfl/fl. BH4 jest produkowane przez gen cyklohydrolazy GTP I (Gch1). Jak pokazano na Rysunku 3A, niedobór Gch1 prowadzi do utraty BH4, co skutkuje zanikiem NO i w konsekwencji azotynów, a także do wzrostu anionu ponadtlenkowego wywołującego stres oksydacyjny, co zostało wcześniej wykazane przez McNeilla i wsp.8. Chociaż protokół ten został już dobrze zdefiniowany i wykorzystany do hodowli innych makrofagów z niedoborem BH4 z różnych systemów Cre, takich jak model Gchfl/flT2C6,8, model R26-CreERT2Gchfl/fl jest wyjątkowy, ponieważ wykorzystuje warunkową aktywację systemu Cre-ERT2 do usunięcia genu Gch1 po zastosowaniu tamoksyfenu (Rysunek 3B,C). Umożliwia to knockout w różnych punktach czasowych oraz zastosowanie kontroli wewnętrznej w formie traktowania placebo vs. tamoksyfenem. W tym przykładzie komórki traktowano albo placebo (95% Ethanol), albo 0,1/1,0 µM 4-OH tamoksyfenem w dniach 1 i 3 (zarówno roztwór placebo, jak i stężony tamoksyfen rozcieńczono 1:100 w pożywce przed dodaniem 0,7/7,0 µL do 1 mL istniejącej objętości hodowli).
Jak widać na Rysunku 3D, białko GTPCH zostaje zniesione po zastosowaniu tamoksyfenu w komórkach R26-CreERT2Gchfl/fl, ale nie w komórkach Gchfl/fl. Co istotne, zarówno komórki kontrolne R26-CreERT2Gchfl/fl, jak i Gchfl/fl nadal są zdolne do produkcji iNOS po stymulacji LPS/IFN (Rysunek 3B,C). Zmiany te w ekspresji genu Gch1 i wynikająca z nich zmiana białka GTPCH doprowadziły do znaczącego zaburzenia wewnątrzkomórkowych poziomów BH4 oraz osłabionej produkcji azotynów. Jak pokazano na Rysunku 4, BMDM wyizolowane i hodowane z myszy R26-CreERT2Gchfl/fl wykazywały znacząco obniżoną produkcję BH4 i zmniejszoną akumulację azotynów w medium w porównaniu do komórek kontrolnych GCHfl/fl w obecności tamoksyfenu. Podobnie, te same komórki hodowane w medium LCM również wykazały zniesioną ekspresję Gch1; mimo to komórki te nadal produkowały znaczne ilości zarówno BH4, jak i azotynów po znokautowaniu ekspresji Gch1 za pomocą 4 OH tamoksyfenu, co prawdopodobnie wynika z zanieczyszczenia medium i FBS BH4. Stanowi to wyraźną poprawę nowej metody w stosunku do hodowli komórek w mediach zawierających komórki L.
Dalsza charakterystyka tego modelu nie wykazała istotnych różnic morfologicznych między nieaktywowanymi (M0) BMDM Gchfl/fl i R26-CreERT2Gchfl/fl w 8. dniu po zastosowaniu różnych stężeń tamoksyfenu. Jak pokazano na Rysunku 5, oba modele wykazują podobną liczbę adherentnych komórek o okrągłym kształcie z wydłużonymi wypustkami, co jest typową cechą oczekiwaną dla niepobudzonych makrofagów9.
Podsumowując, wyniki te wykazują, że ta metoda izolacji i hodowli BMDM zapewnia czystą populację komórek odpowiednią do hodowli makrofagów mysich. Metoda ta umożliwia hodowlę makrofagów mysich bez wpływu związków egzogennych obecnych w niektórych recepturach pożywek.

Rysunek 1: Schemat ilustrujący proces od izolacji komórek szpiku kostnego (część 1) do selekcji, różnicowania i stymulacji BMDM (część 2). (A) W warunkach sterylnych, wypreparowane kończyny po przemyciu w 70% etanolu umieszcza się w czystej bakteriologicznej płytce Petriego. (B) Mięśnie są ostrożnie usuwane za pomocą pęsety i skalpela poprzez skrobanie wzdłuż kości. (C) Następnie odcinane są końce kości w celu odsłonięcia szpiku kostnego. (D) Szpik kostny jest wypłukiwany z kości za pomocą strzykawki 10 mL wypełnionej 10 mL PBS poprzez wprowadzenie igły do światła kości. (E) Igłę przesuwa się w górę i w dół wewnątrz kości, aby upewnić się, że cały szpik został usunięty. Na tym etapie kość powinna stać się biała i przejrzysta, a usunięty szpik powinien zostać zebrany w płytce Petriego. (F-G) Czynność powtarza się dla wszystkich kości, zbierając rozproszony szpik kostny do strzykawki 1 mL, a następnie przepuszcza go przez sito komórkowe 70 µm do czystej probówki wirówkowej 50 mL. Komórki odwirowuje się i resuspenduje w medium do zamrażania do późniejszego użycia. Część 2 przedstawia selekcję, różnicowanie i stymulację BMDM Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 2: Poziomy azotynów i BH4 w DMEM: F12 + GM-CSF + M-CSF lub DMEM: F12 + pożywce dla komórek L. (A) Poziomy azotynów w różnych pożywkach zmierzono metodą testu Griessa. (B) Poziomy BH4 i biopteryn w różnych pożywkach zmierzono za pomocą analizy HPLC z wykorzystaniem standardu BH4. Dane przedstawiono jako średnią (n = 3) ± SD. Dane przeanalizowano za pomocą jednoczynnikowej analizy wariancji (one-way ANOVA) z wielokrotnymi porównaniami. Symbole oznaczają p < 0.05 między grupami. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
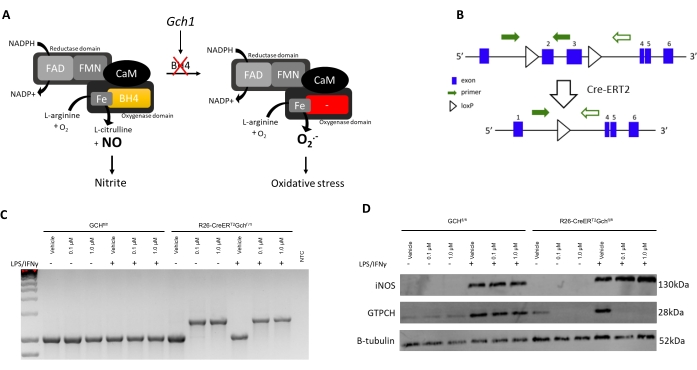
Rycina 3: Przedstawienie modelu R26CreERT2. (A) Schemat ilustrujący rolę BH4 jako kofaktora NOS w biologii redoks. (B) Schemat szczegółowo przedstawiający wycięcie krytycznych eksonów (2 i 3) w Gch1 dzięki flankującym sekwencjom loxP oraz warunkową aktywację Cre-ERT2 za pomocą tamoksyfenu w tym modelu mysim. (C) PCR (reprezentatywny dla n = 3 niezależnych zwierząt) wykazujący wycięcie krytycznego eksonu po potraktowaniu BMDM tamoksyfenem. Myszy WT wytwarzają produkt PCR o długości 1030 bp, natomiast w obecności Cre powstaje produkt o długości 1392 bp, co potwierdza wycięcie krytycznych eksonów. (D) Immunoblot dla iNOS, GCH i β-tubuliny (reprezentatywny dla n = 3 niezależnych zwierząt). Aby zobaczyć powiększoną wersję tej ryciny, kliknij tutaj.

Rysunek 4: Charakterystyka niedoboru BH4 w makrofagach. (A,B) qRT-PCR potwierdza utratę ekspresji Gch1 w modelu R26-CreERT2Gchfl/fl po podaniu tamoksyfenu. Niebieski = nowa metoda MCSF, zielony = klasyczna metoda LCM. (C,D) Analiza wewnątrzkomórkowego BH4 metodą HPLC wykazuje, że stężenia 0,1 µM i 1,0 µM są wystarczające do znaczącego obniżenia poziomów BH4. (E, F) Pomiar azotynów w pożywce za pomocą testu Griessa wykazuje, że niepobudzone BMDM nie wytwarzają wykrywalnych poziomów azotynów, podczas gdy BMDM Gchfl/fl i R26-CreERT2Gchfl/fl wytwarzają azotyny w obecności LPS/IFNγ. Co istotne, zastosowanie tamoksyfenu w modelu R26-CreERT2Gchfl/fl znacząco redukuje poziomy azotynów w pobudzonych BMDM. Dane przedstawiono jako średnią z (n = 3) ± SD. Dane analizowano za pomocą jednoczynnikowej analizy ANOVA z wielokrotnymi porównaniami. Symbole oznaczają p < 0,05 między grupami. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
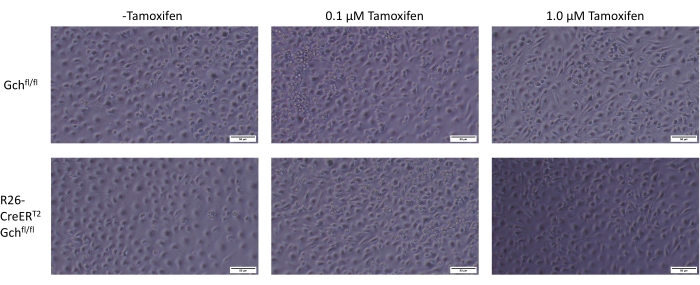
Rycina 5: Porównanie morfologii BMDM.Zdjęcia uzyskane za pomocą mikroskopii optycznej BMDM w 8. dniu przy zastosowaniu różnych dawek tamoksyfenu. Skala jest wskazana na obrazie. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Szalka hodowlana | Objętość pożywki | Gęstość wysiewu |
| płytka 12-dołkowa | 1 ml | 500 000 komórek |
| płytka 6-dołkowa | 2 ml | 1 000 000 komórek |
| szalka 100 mm | 10 ml | 3 000 000 komórek |
| 75 cm2 kolba | 15 ml | 5 000 000 komórek |
Tabela 1: Reprezentatywne gęstości wysiewu.
Dyskusja
Ten protokół hodowli BMDM z niedoborem BH4 i NO został opracowany w celu zbadania biologii NO-redoks w pierwotnych makrofagach poprzez redukcję tetrahydrobiopteryny (BH4) i innych artefaktów zakłócających w celu zwiększenia wiarygodności i odtwarzalności wyników uzyskanych z tych modeli eksperymentalnych.
Krytyczne kroki obejmują użycie odpowiednich wyrobów z tworzyw sztucznych. Progenitorzy makrofagów są komórkami przylegającymi i bardzo lepkimi; w związku z tym zastosowanie płytek poddanych działaniu kultur nietkankowych (TC) ma kluczowe znaczenie dla ich selekcji i izolacji od innych komórek progenitorowych, które w przeciwnym razie mogłyby się przyczepić i zmniejszyć czystość. W dniu zbiorów odłączanie makrofagów od płytek wymaga lodowatego PBS, ale można użyć EDTA, a nawet bardzo delikatnego skrobania komórek, w zależności od dalszej aplikacji (na przykład eksperyment z lizowanymi i żywymi komórkami). Szczególną ostrożność należy również zachować w odniesieniu do zanieczyszczeń. Podczas wypłukiwania szpiku kostnego może dojść do potencjalnego zanieczyszczenia krzyżowego bakteriami lub cząsteczkami wirusa z resztek sierści i skóry. Dlatego ważne jest, aby być tak ostrożnym i sterylnym, jak to tylko możliwe; Dlatego zaleca się zanurzanie wypreparowanych nóg w 70% etanolu na kilka minut. Podobnie, stosowanie antybiotyków podczas hodowli makrofagów jest wysoce zalecane.
Kolejne ograniczenie tego protokołu wynika z gęstości posiewu komórek w dniu 0. Zaczerwieniony szpik kostny zawiera różne komórki, które mogą być błędnie policzone i włączone jako progenitory makrofagów, co prowadzi do fałszywej całkowitej liczby komórek. Aby uniknąć późniejszej i potencjalnej zmienności, izolowane makrofagi można delikatnie przepłukać za pomocą ciepłego PBS w dniu 7 i ponownie posiać z odpowiednią gęstością w 2% FBS DMEM: F12 co najmniej 1 godzinę przed stymulacją, aby umożliwić przyleganie.
Wreszcie, sprawdzenie poziomu azotynów za pomocą testu Griessa przy użyciu pożywek z hodowanych makrofagów jest niezbędne do analizy danych. Plusem jest to, że ten test jest szybki i niedrogi do wykonania.
Jak wykazano w niniejszym dokumencie, ten niestandardowy protokół jest bardziej zdefiniowaną i ulepszoną alternatywą dla bardziej powszechnego protokołu stosowanego do izolowania i hodowli makrofagów przy użyciu pożywek kondycjonowanych limfocytami L (LCM). Rzeczywiście, jednym z głównych problemów związanych z wykorzystaniem LCM podczas badania biologii NO-redoks jest wykryta znaczna ilość biopteryny, prowadząca do potencjalnych zmian metabolicznych10. Na przykład egzogenny BH4 może szybko uzupełniać niedobory modeli i działać jako kofaktor dla iNOS, prowadząc do niepożądanej produkcji tlenku azotu. Kolejną wadą stosowania LCM jest jego produkcja - LCM jest mieszaniną czynników stymulujących tworzenie kolonii, cytokin i innych produktów ubocznych wydzielanych bezpośrednio przez komórki L-929, które mogą wpływać na fizjologię makrofagów6. Pomimo dużej podaży M-CSF, niezbędnego do proliferacji i przeżycia makrofagów, zmienność każdego składnika z partii na partię zwiększa ryzyko zmienności między eksperymentami.
Aby rozwiązać oba te problemy, ten nowy protokół wykorzystuje dobrze zdefiniowane pożywki DMEM: F12 zawierające niski poziom biopteryny, do których dodaje się kontrolowaną ilość oczyszczonych M-CSF i GM-CSF. Obie cytokiny pomagają w różnicowaniu i wzroście makrofagów. M-CSF w szczególności prowadzi do wytwarzania BMDM z komórek progenitorowych szpiku kostnego, zapewniając różnicowanie hematopoetycznych komórek macierzystych do makrofagów11. Ponadto wykazano, że GM-CSF zwiększa produkcję cytokin zapalnych i NO, gdy jest dodawany przed stymulacją, co jest prawdziwą korzyścią podczas badań nad biologią NO-redoks 12,13.
Innym głównym czynnikiem, do którego odnosi się ta nowa metoda, jest FBS, zwykle stosowany jako źródło składników odżywczych niezbędnych dla dobrego zdrowia i wzrostu komórek. Podobnie jak LCM, FBS zawiera znaczne poziomy biopteryny. Podczas gdy początkowo rozważano całkowity głód komórek w surowicy przed stymulacją przy użyciu OptiMEM + 0,2% BSA, makrofagi wykazywały oznaki oderwania, co wskazuje na zmniejszoną żywotność komórek, jak opisano przez Baileya i wsp.6. Ponieważ jednak makrofagi wykazały bezwzględne zapotrzebowanie na surowicę, wybrano FBS o bardzo niskiej endotoksynie firmy BioWest. Partie zostały przetestowane pod kątem biopteryn i wstępnie wybrane przed zakupem hurtowym, aby zapewnić niezawodne i dobrze zdefiniowane dostawy. Aby pójść o krok dalej w celu ograniczenia zanieczyszczających źródeł biopteryny, przetestowano zmniejszone stężenia FBS. Zamiast stosować 10% surowicy, jak powszechnie stosuje się w hodowlach komórkowych, poziom FBS jest utrzymywany na poziomie 5% przez cały 7-dniowy proces różnicowania szpiku kostnego do makrofagów i dalej obniżany do 2% podczas nocnej stymulacji w ostatnim dniu. Zapewnia to znikome poziomy wykrywanych biopteryn, ale wystarczającą ilość składników odżywczych dla dobrego zdrowia i przylegania makrofagów. Chociaż ten nowo zoptymalizowany protokół wykorzystujący rekombinowany M-CSF skutkuje bardziej kontrolowanym środowiskiem do hodowli i aktywacji pierwotnych makrofagów, głównym ograniczeniem jest to, że metoda ta jest droższa niż przy użyciu metody LCM.
Biorąc pod uwagę wszystkie te czynniki, obie metody zostały następnie bezpośrednio porównane. Co ważne, nowo zmodyfikowany protokół przedstawiony w niniejszym dokumencie z wykorzystaniem rekombinowanych M-CSF i GM-CSF zaowocował bardziej powtarzalnym systemem, w którym podłoże było pozbawione zanieczyszczeń BH4. Skutki tego były dwojakie; Komórkom z niedoborem BH4 naprawdę brakowało BH4, co skutkowało minimalną wykrywalną akumulacją azotynów w pożywce po stymulacji do stanu M1 za pomocą LPS. Było to przeciwieństwo tych samych komórek BMDM hodowanych w LCM, w których wykryto znaczne ilości BH4 i azotynów.
Podsumowując, siła tej metody polega na wysiłku kontrolowania poziomu biopteryny poprzez dokładną ocenę każdego parametru, który może wpływać na sygnalizację NO i redoks w makrofagach. W szczególności zapewnia to maksymalną odtwarzalność i standaryzację w dziedzinie biologii NO-redoks.
Oświadczenia
Autorzy deklarują brak sprzecznych interesów.
Podziękowania
Ta praca była wspierana przez British Heart Foundation Intermediate Fellowship przyznane M.J.C. (FS/14/56/31049), granty British Heart Foundation Programme (RG/17/10/32859 i RG/12/5/29576), Wellcome Trust (090532/Z/09/Z) oraz NIH Research (NIHR) Oxford Biomedical Research Centre. Autorzy pragną również podziękować za wsparcie ze strony Centrum Doskonałości Badawczej BHF w Oksfordzie (RE/13/1/30181 i RE/18/3/34214)
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Strzykawka 1 ml | Terumo | SS+01T1 | 1mL strzykawka 6% LUER |
| 10 ml plastikowa strzykawka | Fisher scientific | 14955453 | |
| 6-dołkowa sterylna, niepoddana obróbce | CytoOne | CC7672-7506 | Płaskie dno |
| DMEM/F-12 (1:1) (1x) | Gibco, Life Technologies | 21331-020 | |
| DMSO sterylne | Sigma-aldrich | D2650-100ML | |
| Easy Flask 260 ml | Thermo Scientific | 156800 | |
| Roztwór L-glutaminy 200 mM | Sigma-aldrich | G7513-100ML | |
| Lipopolisacharydy z Escherichia coli O111:B4 | Sigma-aldrich | L4391-1MG | |
| Mutlidish 12 sterylny, niepoddany obróbce | Thermo Scientific | 150200 | Igła płaska |
| 25G, 0,5 x 16 mm | BD Microlance 3 | 300600 | |
| PBS (pH 7,4, 1x) | Gibco, Life Technologies | 10010-015 | |
| Penicylina-Streptomycyna | Sigma-aldrich | P0781-100ML | |
| szalka Petriego 100 x15 mm sterylna | Falcon, Corning incorporated | 351029 | |
| Rekombinowana mysia GM-CSF | PEPROTECH | 315-03 | |
| Rekombinowana mysia IFN-γ | PEPROTECH | 315-05 | |
| Rekombinowany mysi M-CSF | PEPROTECH | 315-02 | |
| Skalpel n23 | Swann-Morton | 0510 | |
| Ultra-low endotoksyna FBS | Biowest | S1860-500 | |
| Sitka komórkowe VWR 70 µ m nylon | VWR | 732-2758 |
Bibliografia
- Zajd, C. M., et al. Bone marrow-derived and elicited peritoneal macrophages are not created equal: The questions asked dictate the cell type used. Frontiers in Immunology. 11, 269(2020).
- Murray, P. J., et al. Macrophage activation and polarization: nomenclature and experimental guidelines. Immunity. 41 (1), 14-20 (2014).
- Zhao, Y. L., et al. Comparison of the characteristics of macrophages derived from murine spleen, peritoneal cavity, and bone marrow. Journal of Zheijang University Science B. 18 (12), 1055-1063 (2017).
- Nasser, H., et al. Establishment of bone marrow-derived M-CSF receptor-dependent self-renewing macrophages. Cell Death Discovery. 6, 63(2020).
- Stanley, E. R., Heard, P. M. Factors regulating macrophage production and growth. Purification and some properties of the colony stimulating factor from medium conditioned by mouse L cells. Journal of Biological Chemistry. 252 (12), 4305-4312 (1977).
- Bailey, J. D., et al. Isolation and culture of murine bone marrow-derived macrophages for nitric oxide and redox biology. Nitric Oxide. 100-101, 17-29 (2020).
- Shiva, S. Nitrite: A physiological store of nitric oxide and modulator of mitochondrial function. Redox Biology. 1 (1), 40-44 (2013).
- McNeill, E., et al. Regulation of iNOS function and cellular redox state by macrophage Gch1 reveals specific requirements for tetrahydrobiopterin in NRF2 activation. Free Radical Biology and Medicine. 79, 206-216 (2015).
- McWhorter, F. Y., Wang, T., Nguyen, P., Chung, T., Liu, W. F. Modulation of macrophage phenotype by cell shape. Proceedings of the National Academy of Sciences of the United States of America. 110 (43), 17253-17258 (2013).
- Bailey, J. D., et al. Nitric oxide modulates metabolic remodeling in inflammatory macrophages through TCA cycle regulation and itaconate accumulation. Cell Reports. 28 (1), 218-230 (2019).
- Hamilton, T. A., Zhao, C., Pavicic, P. G., Datta, S. Myeloid colony-stimulating factors as regulators of macrophage polarization. Frontiers in Immunology. 5, 554(2014).
- Na, Y. R., et al. GM-CSF induces inflammatory macrophages by regulating glycolysis and lipid metabolism. Journal of Immunology. 197 (10), 4101-4109 (2016).
- Sorgi, C. A., et al. GM-CSF priming drives bone marrow-derived macrophages to a pro-inflammatory pattern and downmodulates PGE2 in response to TLR2 ligands. PLoS One. 7 (7), 40523(2012).
Przedruki i uprawnienia
