Wzór glikozylacji przeciwciała determinuje jego skuteczność kliniczną, dlatego przemysłowe i akademickie wysiłki zmierzające do kontroli glikozylacji trwają. Ponieważ typowe kampanie glikoinżynieryjne są czasochłonne i pracochłonne, przydatne byłoby opracowanie szybkiego protokołu do scharakteryzowania wpływu genów glikozylacji za pomocą przejściowego wyciszania.
Artykuł metodologiczny
Szybka glikoinżynieria przeciwciał w komórkach jajnika chomika chińskiego
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Rekombinowane przeciwciała monoklonalne wiążą określone cele molekularne, a następnie wywołują odpowiedź immunologiczną lub hamują wiązanie innych ligandów. Jednak funkcjonalność przeciwciał monoklonalnych i okres półtrwania mogą być zmniejszone przez rodzaj i dystrybucję glikozylacji specyficznej dla gospodarza. Próby wytworzenia lepszych przeciwciał zainspirowały rozwój genetycznie zmodyfikowanych komórek produkcyjnych, które syntetyzują przeciwciała zoptymalizowane pod kątem glikoterapii. Glikoinżynieria zazwyczaj wymaga wytworzenia stabilnej linii komórkowej z nokautem lub knockinem przy użyciu metod takich jak białko 9 związane z regularnie rozmieszczonymi krótkimi powtórzeniami palindromicznymi (CRISPR). Przeciwciała monoklonalne wytwarzane przez zmodyfikowane komórki są następnie charakteryzowane za pomocą metod spektrometrii mas w celu określenia, czy uzyskano pożądany profil glikoprofilowy. Ta strategia jest czasochłonna, wymagająca technicznie i wymaga specjalistów. Dlatego alternatywna strategia, która wykorzystuje uproszczone protokoły glikoinżynierii genetycznej i wykrywania glikanów, może pomóc w dążeniu do optymalnych przeciwciał. W tym badaniu potwierdzającym słuszność koncepcji, komórka jajnika chomika chińskiego wytwarzająca IgG posłużyła jako idealny gospodarz do optymalizacji glikoinżynierii. Krótkie, interferujące RNA ukierunkowane na gen Fut8 dostarczono do komórek jajnika chomika chińskiego, a uzyskane w ten sposób zmiany w ekspresji białka FUT8 określono ilościowo. Wyniki wskazują, że nokdaun tą metodą był skuteczny, prowadząc do ~60% redukcji w FUT8. Uzupełniającą analizę profilu glikologicznego przeciwciała przeprowadzono przy użyciu szybkiej, ale bardzo czułej techniki: elektroforezy w żelu kapilarnym i detekcji fluorescencji indukowanej laserem. Wszystkie eksperymenty z knockdownem wykazały wzrost afukozylowanych glikanów; Jednak największa zmiana osiągnięta w tym badaniu wyniosła ~20%. Protokół ten upraszcza wysiłki związane z glikoinżynierią poprzez wykorzystanie narzędzi do projektowania in silico, komercyjnie syntetyzowanych odczynników do celowania w geny oraz szybkich testów ilościowych, które nie wymagają dużego wcześniejszego doświadczenia. W związku z tym efektywność czasowa oferowana przez ten protokół może pomóc w badaniach nad nowymi celami genów.
Wprowadzenie
Glikozylacja połączona z N jest procesem enzymatycznym, w którym ugrupowania oligosacharydowe są kowalencyjnie połączone z resztami Asn. W przeciwieństwie do syntezy białek de novo, synteza glikanów jest reakcją bez szablonu, w wyniku której dochodzi do niejednorodnej glikozylacji białek. Struktura, skład i dystrybucja glikanów mogą wpływać na konformację i funkcję białek. Rzeczywiście, N-glikozylacja w regionie krystalizowanego fragmentu (Fc) immunoglobuliny G (IgG) reguluje skuteczność terapeutyczną, immunogenność i okres półtrwania przeciwciała1. W związku z tym paradygmat jakości w fazie projektowania (QbD) dla rozwoju rekombinowanych bioterapeutycznych produktów białkowych w naturalny sposób identyfikuje glikozylację jako krytyczny atrybut jakości (CQA)2,3. Komórki ssaków są często preferowanymi systemami ekspresji, ponieważ z natury wytwarzają podobne do ludzkich wzorce glikozylacji ściślej niż bakterie, drożdże, owady lub komórki roślinne. Co więcej, komórki jajnika chomika chińskiego (CHO) są wybierane spośród innych linii komórkowych ssaków, ponieważ są odporne na infekcję wirusem ludzkim, wydzielają produkty o wysokim mianie i mogą być hodowane w hodowli zawiesinowej do wysokiej gęstości żywotnych komórek4. Jeśli chodzi o tworzenie glikanów, mysie komórki produkcyjne inne niż CHO wytwarzają immunogenne glikany (galaktoza [α(1-3)-Gal] sprzężona z α(1-3)-Gal] i kwas N-glikolylneuraminowy [NeuGc]), które wpływają na bezpieczne stosowanie przeciwciał monoklonalnych (mAb)5. Korzyści te sprawiają, że komórki CHO są najważniejszym systemem ekspresji, odpowiedzialnym za produkcję ponad 80% nowych bioterapeutyków w latach 2014-20186. Jednak glikozylacja niezależna od matrycy jest konserwatywnym mechanizmem, który prowadzi do bioterapeutyków pochodzących z CHO z szeregiem glikoform.
Strategie rozwoju bioterapeutycznego mają na celu kontrolowanie heterogeniczności komórek CHO za pomocą inżynierii genetycznej. Niektóre przykłady literaturowe obejmują knockdown sialidaz (Neu1, Neu3)7, GDP-mannoza 4,6-dehydrataza (GMD) knockout8 oraz nadekspresja glikozylotransferaz (GnTIII)9. Postępy w glikoinżynierii są możliwe dzięki połączeniu publicznie dostępnych zasobów, takich jak CHO genome10, oraz ciągłemu rozwojowi narzędzi inżynierii genetycznej, takich jak nukleazy efektorowe podobne do aktywatorów transkrypcji (TALEN), nukleazy palców cynkowych (ZFN) i zgrupowane, regularnie rozmieszczone krótkie powtórzenia palindromiczne (CRISPR) związane z białkiem 9 (CRISPR-Cas9)11,12,13,14. Narzędzia te są zwykle dostarczane do komórek CHO w postaci plazmidowego DNA lub oczyszczonych kompleksów rybonukleoprotein (RNP). I odwrotnie, interferencja RNA (RNAi) jest technologią inżynierii genetycznej, która w swojej najprostszej formie wymaga jedynie dostarczenia oczyszczonych oligonukleotydów krótkiego interferującego RNA (siRNA). Białka endogenne przetwarzają dwuniciowe siRNA na pojedyncze nici, a nukleaza, kompleks wyciszający indukowany RNA (RISC), tworzy kompleks z siRNA w celu rozszczepienia docelowych sekwencji mRNA15,16,17. Wyciszanie genów za pomocą tej metody jest przejściowe ze względu na niestabilność RNA, ale badanie w niniejszym artykule wykorzystuje tę cechę, aby pomóc w szybkim badaniu przesiewowym.
Model enzymu wybranego do obecnego badania, α1,6-fukozylotransferaza (FUT8), wytwarza N-glikany z α-1,6 L-fukozą (Fuc) połączoną z rdzeniem. Modyfikacja ta jest głównym wyznacznikiem aktywności cytotoksyczności komórkowej zależnej od przeciwciał (ADCC), o czym świadczą badania komercyjnych przeciwciał. W przypadku braku fukozylacji rdzenia, rytuksymab (anty-CD20 IgG1) zwiększa ADCC 50-krotnie i zwiększa ADCC w trastuzumabie (anty-Her2 IgG1) poprzez poprawę wiązania FcgRIIIa18,19. Fukozylacja rdzeniowa jest zatem uważana za niepożądaną cechę mAb, która uzasadnia wysiłki na rzecz odwrócenia tego fenotypu. Istnieją przykłady udanego celowania w gen Fut8 przy użyciu siRNA z jednoczesnym wzrostem ADCC20,21,22, aczkolwiek te przykłady dostarczają siRNA Fut8 kodowane na plazmidowym DNA. Takie eksperymenty generują stabilne wyciszanie genów, ponieważ plazmidowe DNA służy jako matryca do syntezy siRNA. Dzięki temu komórki mogą uzupełniać cząsteczki siRNA, które są degradowane przez wewnątrzkomórkowe RNazy i fosfatazy. I odwrotnie, dostarczenie egzogennego syntetycznego siRNA pozwala tylko na przejściowe wyciszenie genów, ponieważ siRNA nie może być uzupełnione z powodu braku wewnątrzkomórkowej matrycy. Dlatego użytkownicy powinni rozważyć, czy projekty eksperymentalne są kompatybilne z pochodzącym z plazmidu lub syntetycznym siRNA. Na przykład badania koncentrujące się na szczytowej produkcji mAb, zwykle szóstego dnia culture23,24, mogą optować za syntetycznym siRNA, które może być dostarczone do komórek na kilka dni przed ekspresją szczytu. Korzyści płynące z podejścia przejściowego z wykorzystaniem syntetycznego siRNA obejmują możliwość outsourcingu produkcji oraz fakt, że wiele konstruktów siRNA może być generowanych w ułamku czasu potrzebnego do wygenerowania konstruktów w plazmidach. Co więcej, syntetyczne siRNA jest skuteczne, o czym świadczą literaturowe przykłady wyciszania genu Fut8, które są wystarczające do zmniejszenia ekspresji białka FUT825 i uzyskania afukozylowanych IgG ze zwiększonym wiązaniem FCgRIIIa i ADCC26.
Sukces tego protokołu glikoinżynierii zadecydował stopień glikozylacji Fc. Spektrometria mas jest zwykle metodą z wyboru do analiz glikomicznych; jednak elektroforeza w żelu kapilarnym i detekcja fluorescencji indukowanej laserem (CGE-LIF) jest doskonale podatna na rozdzielczość profilu glikologicznego oczyszczonych IgG i ma tę zaletę, że jest szybsza i prostsza. Protokoły spektrometrii mas muszą łączyć odpowiednie metody chromatograficzne i derywatyzacji, źródła jonizacji i analizatory mas27,28,29. Oprócz tego, że wymaga to wyszkolonego specjalisty, protokoły spektrometrii mas są długie, a różnorodność metod utrudnia porównywanie danych między laboratoriami o różnych konfiguracjach. W kontekście biofarmaceutyków, CGE-LIF jest czułą metodą, która może dostarczyć wystarczających szczegółów na temat profilu glikologicznego przeciwciał i jest łatwo skalowalna dla metod wysokoprzepustowych. W przypadku bardzo złożonych mieszanin o niskiej liczebności ze słabo scharakteryzowanymi glikoproteinami zalety spektrometrii mas mogą pozostać. Jednak analiza mAb o wysokiej rozdzielczości i wysokiej czułości, jaką zapewnia analiza N-glikanów oparta na CGE-LIF, służy jako uzasadnienie do wypróbowania tej metody. Co więcej, przygotowanie i analiza próbki są zakończone w ciągu zaledwie kilku godzin30. Ostatnie badania wykazały, że CGE-LIF może być używany do monitorowania glikanów pochodzących z ludzkiego osocza31, mouse32 i CHO IgGs33. Badania te podkreślają zastosowanie CGE-LIF do wysokoprzepustowej analizy próbek i małych objętości próbek.
Metoda CGE-LIF ma ograniczenia, które należy wziąć pod uwagę. Istotną barierą w stosowaniu tego i innych urządzeń do analizy glikanów jest koszt. Koszty te są jednak typowe dla tej dziedziny, a CGE-LIF jest uważany za opłacalną opcję34. Laboratoria z mniejszym budżetem mogą uznać, że bardziej praktyczne jest wynajęcie maszyn lub zlecenie analizy próbek na zewnątrz. Kolejną kwestią braną pod uwagę w przypadku każdej metody analitycznej jest powtarzalność. Ocenę CGE-LIF przeprowadzono przy użyciu 48 powtórzeń tej samej próbki, które były testowane w różnych dniach. Względne odchylenie standardowe na kapilarnę określono dla powtarzalności wewnątrzwsadowej i międzywsadowej. Stwierdzono, że w porównaniu wewnątrzseryjnym kontrprób względne odchylenie standardowe wynosi 6,2%, co wskazuje, że wydajność kapilarna nie jest jednolita. Co więcej, porównanie danych międzywsadowych wykazało względne odchylenie standardowe wynoszące 15,8%31, co wskazuje, że wydajność kapilary zmienia się w czasie. Stwierdzone niedociągnięcia operacyjne mogą nie mieć zastosowania w obecnym badaniu, w którym wykorzystuje się różne maszyny i zastrzeżone odczynniki. Jeśli użytkownicy zamierzają opracować własny protokół, warto byłoby rozważyć badanie przeprowadzone przez Ruhaaka i wsp.31, który dokładnie ocenił odczynniki do CGE-LIF. W związku z tym zoptymalizowano odczynniki do wstrzykiwania próbek (Hi-Di Formamid i DMSO), znakowania glikanów (NaBH3CN lub 2-pikolinowy boran)31 i inne.
To badanie przedstawia efektywny czasowo protokół inżynierii glikotechnicznej, który łączy szybkość bezpośredniego RNAi z dalszą analizą glikomiczną. Metodologia została zilustrowana przy użyciu genu Fut8 jako celu z powodów opisanych powyżej.
Protokół
1. Projektowanie i reconstitucja dsiRNA
- Użyj przeglądarki Safari, Firefox lub Microsoft Edge, aby wejść na stronę internetową IDT (https://eu.idtdna.com). Na stronie głównej wybierz zakładkę Products and Services, a następnie RNA interference. Aby wygenerować niestandardowe konstrukty substratów dla dicera (DsiRNA) celujące w gen Fut8, wybierz Design tool, a następnie zakładkę Generate Custom DsiRNA.
- Aby rozpocząć, wprowadź numer dostępu (Accession Number) dla Fut8 lub ręcznie wprowadź sekwencję genu. W niniejszym badaniu proponowane sekwencje Fut8 z wpisów „CHO-K1” oraz „Chinese Hamster” pobrano ze strony https://chogenome.org i wykorzystano do generowania DsiRNA. Większość genów posiada kilka wariantów transkrypcyjnych i ważne jest upewnienie się, że DsiRNA będą aktywne dla wszystkich raportowanych wariantów w obecnej wersji genomu.
- Wybierz opcję przeprowadzenia wyszukiwania „Manual BLAST”, ponieważ genom komórek CHO nie jest obecnie dostępny jako „genom referencyjny” na stronie internetowej IDT. Krok ten służy do wyszukiwania dopasowań między niestandardowymi sekwencjami DsiRNA a analizowanym genomem.
- Kliknij Search , aby wygenerować sekwencje DsiRNA.
- Następnie oceń specyficzność każdego DsiRNA, korzystając z funkcji „Manual BLAST” z identyfikatorem taksonomicznym tax id:10029 (linie komórkowe CHO i chomik chiński). Wyniki pokrycia zapytania wskazują, że konstrukty DsiRNA wykazują 100% dopasowania do Fut8 (w tym wariantów transkrypcyjnych Fut8), podczas gdy komplementarność względem niezamierzonych celów wynosi ≤76%35.
- Sprawdź, czy DsiRNA specyficznie celuje w Fut8 i czy zawartość GC mieści się w przedziale 30%–50%. Niska zawartość GC wiąże się ze słabym i niespecyficznym wiązaniem, natomiast wysoka zawartość GC hamuje rozplatając siRNA i jego ładowanie do kompleksu RISC36.
- Wybierz trzy sekwencje DsiRNA do zastosowania w badaniach transfekcyjnych (Tabela 1), z których każda celuje w inny region genu Fut8. Do eksperymentów kontrolnych zakup w IDT wcześniej zaprojektowany niecelujący lub przemieszany (scrambled) DsiRNA.
- Po otrzymaniu przesyłki odwiruj DsiRNA przy 13 300 ×g przez 1 min, aby uzyskać osad przed otwarciem probówki. Zrekonstytuuj każdy liofilizowany DsiRNA w buforze duplex wolnym od nukleaz (dostarczonym przez IDT) do uzyskania roztworu stokowego o stężeniu 100 μM. Na przykład dodaj 20 μL buforu do 2 nmol DsiRNA, aby otrzymać stok 100 μM.
- Aby zapewnić odpowiednie wymieszanie, inkubuj roztwory stokowe w temperaturze pokojowej przez 30 min, delikatnie wstrząsając na wytrząsarce orbitalnej (50 rpm, orbita 16 mm).
- Przygotuj master mix, łącząc po 20 μL każdego konstruktu DsiRNA celującego w Fut8 (100 μM każdego DsiRNA). Przygotuj alikwoty i przechowuj w temperaturze −20 °C.
| Cel dsiRNA | Sekwencja | zawartość GC (%) | ||
| Struktura A | 5' GAGAAGAUAGAAACAGUCAAAUACC 3' | 36% | ||
| 5’ GGUAUUUGACUGUUUCUAUCUUCUCUC 3' | ||||
| Struktura B | 5' AGAAUGAGAAUGGAUGUUUUUCCTT 3' | 32% | ||
| 5' AAGGAAAAACAUCCAUUCUCAUUCUGA 3' | ||||
| Struktura C | 5' AGAGAAGAUAGAAACAGUCAAAUAC 3’ | 32% | ||
| 5' GUAUUUGACUGUUUCUAUCUUCUCUCG 3' | ||||
Tabela 1. Sekwencje DsiRNA użyte do wyciszenia genu Fut8. Sekwencje wygenerowane przez IDT, celujące w gen Fut8 w genomach chomika chińskiego i komórek CHO K1. Przedstawiono sekwencje sens i antysens dla każdego konstruktu (odpowiednio) oraz zawartość GC każdej struktury. Przedrukowano z Kotidis et al.52.
2. Transfekcja DsiRNA
- Rewitalizuj komórki CHO wykazujące ekspresję monoklonalnego przeciwciała IgG37, stosując warunki hodowli odpowiednie dla danej linii komórkowej.
UWAGA: Komórki użyte w tym badaniu zostały wytworzone przy użyciu systemu syntetazy glutaminianowej (GS), w którym endogenna GS jest hamowana przez L-metioninosulfoksyminę (MSX) w celu zwiększenia selekcji rzadkich klonów o wysokiej wydajności produkcji. Dlatego stosuj MSX tylko wtedy, gdy wymaga tego wybrana linia komórkowa.- Rozmroź ampułkę z komórkami przez 2-3 min w kąpieli wodnej ustawionej na 37 °C. Oczyść zewnętrzną stronę ampułki 70% (v/v) etanolem i kontynuuj wszystkie prace w komorze bezpieczeństwa biologicznego klasy II.
- Przenieś zawiesinę komórkową do probówki wirówkowej o pojemności 15 mL zawierającej 9 mL uprzednio ogrzanej pożywki odpowiedniej dla wybranej linii komórkowej. Odwirowaj komórki przy 100 x g przez 5 min.
- Ostrożnie usuń i odrzuć pożywkę, nie naruszając osadu komórkowego. Następnie resuspenduj osad komórkowy w 10 mL uprzednio ogrzanej pożywki i pobierz alykwot do liczenia.
- Zbarw komórki błękitem trypanu, jeśli liczysz za pomocą hemocytometru, lub zastosuj odpowiednie barwienie w celu odróżnienia komórek żywych od martwych podczas korzystania z automatycznego licznika komórek.
- Po zastosowaniu wybranej metody enumeracji przenieś odpowiednią objętość zawiesiny komórkowej do kolby Erlenmeyera o pojemności 125 mL, aby uzyskać gęstość żywych komórek 3 x 10⁵ cells·mL-1 w 30 mL pożywki (z opcjonalnym dodatkiem 50 μM MSX).
- Przenieś komórki do inkubatora ustawionego na 36.5 °C i 5% CO2 oraz umieść na platformie wytrząsowej przy 150 rpm (orbita 16 mm).
- Pasażuj komórki co 3-4 dni przy gęstości zasiewu 2 x 10⁵ cells·mL-1 i objętości roboczej 50 mL w kolbie Erlenmeyera o pojemności 250 mL. W przypadku stosowania MSX zaprzestań suplementacji po pierwszym pasażu.
- Wykonaj 2 pasaże komórek dodatkowo po rozmrożeniu.
- Transfekcja
- Oceń gęstość komórek i upewnij się, że ich żywotność przekracza 90%.
- Ostrożnie oczyść komorę bezpieczeństwa biologicznego i cały sprzęt 70% (v/v) etanolem oraz roztworem inhibitora RNazy, aby uniknąć kontaminacji.
- Odwirowaj komórki przy 100 x g przez 5 min i resuspenduj w uprzednio ogrzanej pożywce do gęstości żywych komórek 5 x 10⁶ cells·mL-1.
- Przenieś 8 μL (równowartość 1 μM) master mixu DsiRNA lub kontroli do sterylnej kuwety do elektroporacji (0,4 cm). Następnie przenieś 800 μL zawiesiny komórkowej (równowartość 4 x 10⁶ komórek) do tej samej kuwety i upewnij się, że oba składniki zostały wymieszane.
- Zastosuj następujące parametry impulsu: 1200 V, 0,1 ms, przebieg prostokątny.
- Przenieś zawiesinę komórkową z kuwety do jednej studni płytki 6-dołkowej, uważając, aby nie przenieść materiału przypominającego pianę. Pozostaw komórki do regeneracji w inkubatorze (36.5 °C, 5% CO2) bez wytrząsania przez 10 min.
- Dodaj 800 μL uprzednio ogrzanej pożywki, aby uzyskać końcową objętość 1,6 mL na studnię, i przenieś transfekowane komórki z powrotem do inkubatora w celu wzrostu (36.5 °C, 5% CO2) przy wytrząsaniu z prędkością 150 rpm (orbita 16 mm).
- Zbierz supernatnaty i komórki 48 h po transfekcji.
Punkt końcowy: Supernatnat z hodowli komórkowej można przechowywać w -20 °C; zaleca się jednak, aby lizę komórek przeprowadzono niezwłocznie po zebraniu osadu komórkowego, aby uniknąć degradacji białek. Supernatnaty są wykorzystywane w kroku 3, kroku 4 i kroku 5, natomiast osady komórkowe w kroku 6.
3. Ilościowe oznaczenie i oczyszczanie IgG
- Pomiar stężenia IgG przy użyciu interferometrii warstwy biologicznej lub innej wybranej metody.
- Nawilżać końcówki biosensora z białkiem A w rozcieńczalniku do próbek przez 10-30 min. W tym czasie przenieść zawiesiny komórkowe do probówek wirnikowych o pojemności 15 mL i odwirować komórki przy 100 x g przez 5 min lub usunąć komórki poprzez filtrację przez filtr nitrocelulozowy 0,45 µm.
- Nie naruszając osadu, ostrożnie przenieść wyizolowany nadsącz zawierający IgG do czystej probówki wirnikowej.
- W interferometrii warstwy biologicznej zastosować następujące ustawienia: prędkość wstrząsania 2200 rpm; czas przebiegu 60 s. Parametry te będą stosowane do pomiaru wszystkich próbek i kontroli.
- Po nawilżeniu końcówek biosensora sporządzić krzywą wzorcową, używając standardu IgG (4 μL każdej koncentracji).
- Oznaczyć stężenia próbek, ładując 4 μL nadsączu komórkowego. Aparaturę oczyszczać za pomocą bezpyłowych ściereczek pomiędzy każdą próbką.
- Powiązać krzywą wzorcową z nieznanymi próbkami, aby interpolować szybkość wiązania próbek nieznanych. Zapisać dane i wyeksportować je do pliku csv lub PDF.
- Oczyszczanie IgG
- Przygotować bufor elucyjny zawierający 0,2 M glicynę (pH 2,5) i wysterylizować go, przepuszczając przez filtr 0,22 μm.
- Przefiltrować 1 mL wyizolowanego nadsączu w temperaturze pokojowej, używając filtracyjnych probówek do mikrocentryfugi 0,22 μm, aż cały nadsącz przepłynie przez filtr.
- Odwirować 150-200 μL kulek agarozowych z białkiem A w probówkach wirnikowych 1,5 mL przy 100 x g przez 3 min i odlać nadsącz. Następnie przemyć kulki z białkiem A 150-200 μL pożywki hodowli komórkowej i powtórzyć wirowanie. Odlać nadsącz.
- Resuspender zrównoważone kulki z białkiem A w 1 mL przygotowanych nadsączów z Kroku 3.2.3. i załadować do polipropylenowej probówki o pojemności 1 mL. Przymocować probówkę polipropylenową do mieszadła obrotowego (orbita 15 mm) i obracać z prędkością 30 rpm przez 60-90 min w temperaturze pokojowej lub przez noc w 4 °C.
- Po zakończeniu inkubacji zebrać przefiltrowany płyn i przemyć kulki 1 mL 1x PBS, aby usunąć niewiązane białka. Zebrać również frakcję płukania.
- Eluować IgG z kulek z białkiem A, dodając 3 mL buforu elucyjnego do kolumny polipropylenowej. Zbierać kolejne frakcje spływające z kolumny (po 500 μL każda) do opisanych probówek.
- Opcjonalnie: Jeśli oczyszczone przeciwciało ma być przechowywane, zneutralizować bufor elucyjny, dodając 25 μL 1 M Tris pH 9,5. Pominąć ten krok, jeśli przeciwciało zostanie niezwłocznie poddane wymianie buforu itp.
UWAGA: Wszystkie części procesu oczyszczania (przefiltrowany płyn, płukania i wszystkie frakcje elucyjne) powinny zostać zachowane, aby zapobiec utracie białka docelowego. Próbki te mogą również pomóc w rozwiązywaniu problemów, jeśli oczyszczanie nie zakończy się sukcesem. - Pierwszą elucję (elucja A) wykorzystać do dalszej obróbki, ale zachować wszystkie pozostałe frakcje na wypadek, gdyby były wymagane w przyszłości.
4. Wymiana buforu i zagęszczanie próbki
- Wymień bufor elucyjny IgG na 1x PBS.
- Przenieś eluat A do wirówki do zagęszczania z granicą odcięcia masy cząsteczkowej (MWCO) 3 kDa. W celu wyboru odpowiedniej kolumny MWCO zapoznaj się z instrukcją producenta. W tym eksperymencie mniejsza wielkość porów zapewnia maksymalne zatrzymanie białka wydzielniczego, ale wydłuża czas wirowania.
- Wiruj przy 13 300 x g przez 40-50 min w temperaturze 4 °C. Wirowanie jest zakończone, gdy objętość pozostała jest równa lub mniejsza niż 50 μL.
- Odrzuć filtrat i dodaj 500 μL schłodzonego (4 °C) 1x PBS, aby rozcieńczyć pozostały nadsącz. Ponownie odwiruj próbkę w tych samych warunkach (13 300 x g przez 40-50 min w 4 °C), aż pozostanie 50 μL nadsączu.
- Dodaj 500 μL schłodzonego (4 °C) 1x PBS, aby rozcieńczyć pozostały nadsącz, i powtórz proces wirowania, aby uzyskać 100-krotne rozcieńczenie nadsączu.
- Zagęść nadsącz do końcowego stężenia ~2,5 g·L-1 w objętości 40 μL lub mniejszej, aby zapewnić zgodność z metodą analizy glikanów.
UWAGA: Do analizy glikanów należy nałożyć 100 µg próbki.
Punkt zatrzymania: Zagęszczone IgG (w 1x PBS) można przechowywać w temperaturze −20 °C i rozmrozić przed analizą glikanów.
5. Analiza glikanów
- Przeprowadzić analizę glikanów za pomocą kapilarnej elektroforezy w żelu zgodnie z instrukcjami producenta.
- Przenieść 200 μL roztworu kulek magnetycznych do probówki PCR o pojemności 0,2 mL i umieścić na statywie magnetycznym, aby oddzielić kulki od supernatantu.
- Ostrożnie usunąć supernatant i wyjąć probówki ze statywu magnetycznego. Dodać oczyszczoną próbkę białka i wymieszać w wstrząsarce (vortex), aby zapewnić całkowite zmieszanie.
- Dodać bufor do denaturacji (dołączony) do probówki z próbką i inkubować przez 8 min w temperaturze 60 °C. Pozostawić probówki z próbkami otwarte dla optymalnego przebiegu reakcji.
- Dodać PNGase F (500 jednostek na próbkę) i inkubować przez 20 min w temperaturze 60 °C, aby odciąć glikany od oczyszczonych przeciwciał.
- Po uwolnieniu N-glikanów zamknąć probówkę z próbką i wymieszać w wstrząsarce. Dodać acetonitryl, wymieszać w wstrząsarce i inkubować w temperaturze pokojowej przez 1 min.
- Umieścić probówki z próbkami na statywie magnetycznym, aby oddzielić kulki od roztworu. Za pomocą pipety ostrożnie usunąć supernatant, nie dotykając kulek.
- W dygestorium dodać do próbki roztwór do znakowania glikanów zawierający fluorofor. Wymieszać w wstrząsarce, aby zapewnić odpowiednie zmieszanie, i inkubować w temperaturze 60 °C przez 20 min (przy otwartych pokrywkach).
- Przemyć próbkę 3x acetonitrylem, aby usunąć nadmiar barwnika. Następnie eluować oznakowane glikany w wodzie DDI (dołączonej).
- Umieścić probówkę z próbką na statywie magnetycznym, aby oddzielić kulki od supernatantu zawierającego oczyszczone i oznakowane glikany.
- Przygotować i nałożyć standard drabinki glukozy, standardy brzegowe oraz próbki do wyznaczonych pozycji w tacku. Uruchomić protokół analizy glikanów.
- Użyć odpowiedniego oprogramowania do analizy i identyfikacji glikanów obecnych w próbce.
UWAGA: Upewnić się, że temperatura w bloku grzejnym jest dokładna w celu zapewnienia wydajnej inkubacji.
6. Western blot
- Oceń wydajność wyciszenia genu za pomocą analizy western blot z użyciem przeciwciała przeciwko α-1,6-fukozylotransferazie. Przepisy na żele poliakrylamidowe i bufory są dostępne u dostawców komercyjnych38,39.
- Po 48 h od transfekcji oblicz liczbę komórek za pomocą hemocytometru lub automatycznego licznika komórek i wyznacz objętość zawiesiny komórkowej odpowiadającą 5 x 10⁶ komórek.
- Przenieś odpowiednią objętość zawiesiny komórkowej z każdego wariantu doświadczalnego do sterylnej probówki wirówkowej 1,5 mL i odwiruj przy 13 200 x g przez 10 min w temperaturze 4 °C. Odlej supernatant.
- Poddaj komórki lizie za pomocą 200 μL buforu do lizy (odpowiedniego do ekstrakcji białek z komórek ssaków) zawierającego 1% v/v koktajl inhibitorów proteaz w temperaturze pokojowej przez 10 min. Podczas inkubacji delikatnie mieszaj zawiesinę (50 rpm, orbita 16 mm).
- W celu usunięcia resztek komórkowych odwiruj lizat przy 13 200 x g przez 10 min, a następnie przenieś oczyszczony lizat do sterylnej probówki 1,5 mL.
- Zmierz stężenie białek w każdym lizacie za pomocą spektrofotometru przy 280 nm. Następnie przygotuj alikwoty każdej próbki, dostosowując je do tego samego stężenia białek.
- Zdenaturuj próbki białek poprzez inkubację w temperaturze 100 °C przez 10–15 min w barwniku do ładowania próbek DTT-SDS; końcowe stężenie barwnika wynosi 1x.
- Nanieś 15 μL zdenaturowanych próbek oraz 5 μL znakowanej markerowej drabinki białkowej na żel SDS-PAGE z żelem rozdzielczym 12,5% dla zapewnienia efektywnej separacji. Prowadź elektroforezę przy 25 mA na żel przez 90 min lub do momentu dotarcia czoła barwnika do końca żelu.
- Ostrożnie wyjmij żel z kasety i inkubuj w 1x buforze do transferu zawierającym metanol.
- Przygotuj system transferu na mokro i aktywuj membranę PVDF metanolem. Złóż żel i membranę PVDF do transferu na mokro, umieść w komorze transferowej wkład lodowy i zanurz całą komorę w lodzie, aby zapewnić niską temperaturę transferu. Prowadź transfer przy 350 mA/100 V przez 60 min.
- Zablokuj membranę, inkubując ją w roztworze blokującym przez 30 min w temperaturze pokojowej, delikatnie mieszając na wstrząsarce orbitalnej przy 50 rpm (orbita 16 mm).
- Przepłucz membranę sterylną wodą przez 5 min i powtórz czynność. Następnie, używając czystego skalpela, ostrożnie przetnij membranę poziomo na wysokości ~50 kDa, kierując się widoczną drabinką białkową.
- Inkubuj fragment membrany z białkami o masie powyżej 50 kDa z przeciwciałem przeciwko α-1,6-fukozylotransferazie w rozcieńczeniu 1:1000 w buforze rozcieńczającym przeciwciała. Fragment membrany z unieruchomionymi białkami o masie poniżej 50 kDa inkubuj z przeciwciałem przeciwko GAPDH w rozcieńczeniu 1:10 000 w buforze rozcieńczającym. Membrany można inkubować przez 1 h w temperaturze pokojowej lub przez noc w temperaturze 4 °C.
- Przemyj membrany przez 5 min (x3), a następnie inkubuj z odpowiednim przeciwciałem wtórnym przez co najmniej 30 min w temperaturze pokojowej.
- Przeprowadź 3x przemywania buforami do przemywania przez 5 min, a następnie 3x przemywania wodą. Następnie wywołaj obraz membrany za pomocą substratu chromogennego (lub odpowiedniego odczynnika detekcyjnego), aż pojawią się prążki (1–60 min).
- Przepłucz membranę 2x wodą, a następnie pozostaw do wyschnięcia. Wykonaj zdjęcie membrany i przeprowadź analizę densytometryczną40.
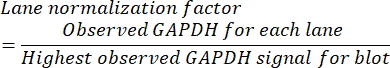
- Aby obliczyć względną ekspresję białka w każdej próbce, najpierw oblicz stosunek sygnału GAPDH w próbkach. Jest to czynnik normalizacji dla każdej próbki, który koryguje różnice w ilości naniesionego materiału.
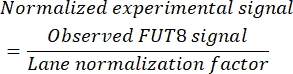
- Podziel intensywność sygnału FUT8 (dla każdej ścieżki) przez czynnik normalizacji odpowiadającej jej ścieżki, aby uzyskać względną ekspresję białka FUT8.
Wyniki
Analiza Western blot wykazała zmniejszoną ekspresję białka FUT8 w komórkach transfekowanych mieszanką trzech konstruktów DsiRNA przeciwko Fut8. W próbkach kontrolnych transfekowanych nietargetującym DsiRNA białko FUT8 pojawiło się jako podwójny prążek przy ~65 i 70 kDa. Ponieważ przewidywana masa cząsteczkowa białka FUT8 wynosi 66 kDa, zmniejszenie intensywności sygnału prążka o niższej masie cząsteczkowej świadczy o wyciszeniu genu. Aby potwierdzić i ilościowo określić stopień wyciszenia genu, poziom białka FUT8 znormalizowano względem względnego poziomu białka GAPDH. Analiza Western blot wykazała dwa prążki dla GAPDH przy ~37 i 35 kDa. Prążek o wyższej masie cząsteczkowej odpowiada przewidywanej wielkości białka i dlatego został wykorzystany w obliczeniach normalizacji. Po normalizacji względem poziomów białka GAPDH ekspresja białka FUT8 została zredukowana o maksymalnie 60% (Rycina 1).
Zgodnie z obserwacją wyciszenia genu w 48 h po transfekcji, odpowiednie próbki mAb poddano analizie za pomocą CGE-LIF. Struktury glikanów z komórek z wyciszonym genem wykazały spadek fukozylacji. Tendencja ta była najbardziej wyraźna w strukturach agalaktozylnych (G0F) i zaobserwowano ją w mniejszym stopniu w strukturach galaktozylnych (G1F, G1F' oraz G2F). Z tego zbioru danych wynika, że całkowita fukozylacja rdzenia IgG spadła do ~75%, w porównaniu do ~95% fukozylacji rdzenia zaobserwowanej w warunkach kontrolnych negatywnych (Rysunek 2). Przewidywano większy spadek fukozylacji rdzenia, biorąc pod uwagę ~60% spadek poziomu białka FUT8. Po analizie warto zauważyć, że profil glikozylacji reprezentuje glikozylowane przeciwciała mAb, które nagromadziły się w okresie 48 h od transfekcji, podczas gdy wyciszenie genu reprezentuje poziomy białek obecne wyłącznie w momencie zbioru.
Dalsza analiza tej metody wyciszania obejmowała zmienność stężenia DsiRNA, czasu zbioru oraz warunków elektroporacji. Każdy z tych czynników badano oddzielnie w celu określenia jego znaczenia. Wpływ parametrów impulsów elektroporacyjnych na fukozylację rdzeniową i żywotność komórek przedstawiono w eksperymentach B, C, D i E. Wyniki te wskazują na dwukrotny spadek fukozylacji rdzeniowej przy zastosowaniu dwóch impulsów prostokątnych podczas elektroporacji (eksperyment C) w porównaniu do pojedynczego impulsu prostokątnego (eksperyment B), bez istotnych różnic w żywotności komórek (Tabela 2). Warunek elektroporacji e3 (eksperyment D) doprowadził do najniższej żywotności komórek (~90%) oraz najniższej wydajności IgG w tym punkcie czasowym. Jednak komórki, które przeżyły proces elektroporacji, zostały umiarkowanie transfekowane, o czym świadczy spadek fukozylacji rdzeniowej o ok. 10% (Tabela 2). Co ciekawe, w eksperymencie D zastosowano warunki elektroporacji, które zapewniły największą redukcję fukozylacji rdzeniowej (14,7%), ale były ewidentnie szkodliwe dla żywotności komórek (żywotność 91%-93%). Ten ograniczony zestaw eksperymentów ilustruje konieczność ustalenia takich ustawień elektroporacji, które umożliwią wystarczającą permeabilizację błony komórkowej, nie powodując nieodwracalnych uszkodzeń. Warto również zwrócić uwagę na rolę stężenia siRNA i czasu zbioru w procesie fukozylacji rdzeniowej. Ogólnie rzecz biorąc, zwiększenie stężenia siRNA ma większy wpływ na fukozylację rdzeniową niż wydłużenie czasu zbioru (eksperymenty B, F, G w porównaniu do eksperymentów A, B, H). W przyszłych badaniach interesujące byłoby miareczkowanie stężeń siRNA dostarczanych metodą elektroporacji e2.
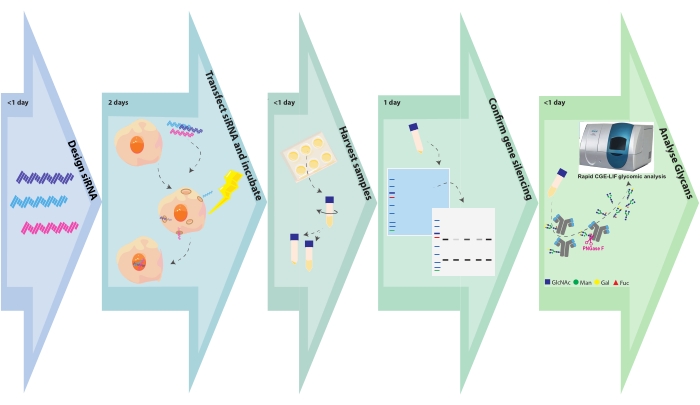
Rysunek 1Schemat przebiegu eksperymentu. Etapy glikoinżynierii i analizy próbek przedstawiono wraz z czasem wymaganym dla każdego z nich. Projektowanie siRNA zajmuje kilka godzin, w zależności od liczby genów docelowych lub konstruktów na jeden gen docelowy. Transfekcja komórek CHO za pomocą siRNA kończy się w ciągu kilku godzin, a przekształcone komórki pozostawia się do wzrostu na 48 h. Osady komórkowe oraz nadsączniki są zbierane w ciągu kilku godzin. Osady komórkowe poddaje się lizie, a białka wewnątrzkomórkowe rozdziela w metodzie SDS-PAGE, a następnie poddaje procesowi transferu (blotting) i inkubacji z przeciwciałami przeciwko genowi docelowemu. Glikany są odcinane od oczyszczonych przeciwciał i analizowane metodą CGE-LIF. Każdy z tych testów może wymagać 1 dnia. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.
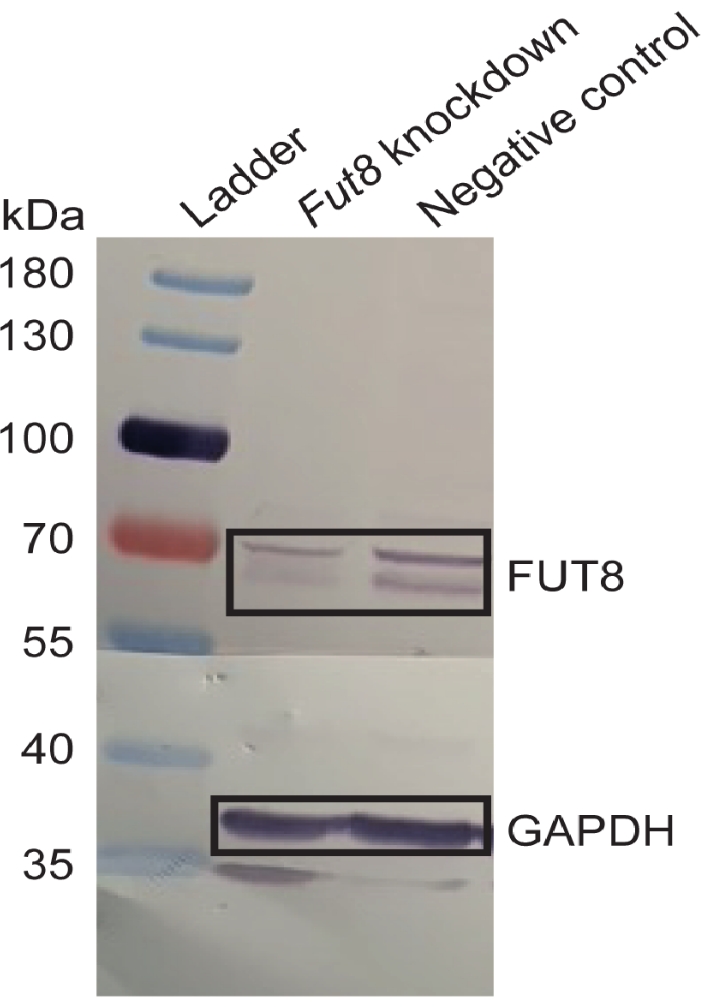
Rysunek 2Potwierdzenie interferencji RNA. Wykrywanie poziomów białka $\alpha$-1,6-fukozylotransferazy (FUT8) metodą Western blot w próbkach traktowanych Fut8 lub niedukładny kontrolny DsiRNA (non-targeting control). Prążki odpowiadające FUT8 są bardziej intensywne w grupie kontrolnej niż Fut8 próbki z wyciszeniem genu. Oceniono również poziom białka GAPDH w celu normalizacji ekspresji genu docelowego. Wszystkie próbki pobrano z eksperymentu G (patrz Tabela 2). Przedrukowano z Kotidis i wsp.52. Aby wyświetlić powiększoną wersję tej ryciny, kliknij tutaj.
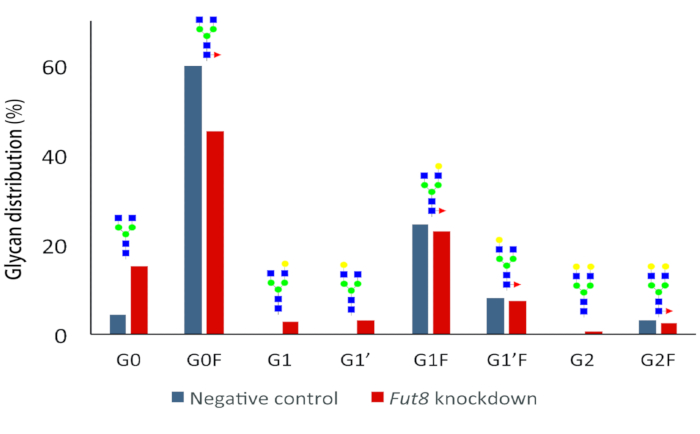
Rycina 3. Wpływ wyciszenia Fut8 na skumulowaną glikozylację IgG po 48 h. W próbkach z wyciszonym genem stwierdzono przesunięcie w rozkładzie glikanów. W szczególności w eksperymencie z wyciszeniem zredukowana została względna obfitość głównych struktur z fukozylacją rdzeniową (G0F), natomiast zwiększyła się liczba gatunków afukozylanych. Pomiary wykonano na próbkach z eksperymentu G (patrz Tabela 2). Troje biologicznych powtórzeń dla każdego eksperymentu zmieszano po zbiorze w celu zmniejszenia nakładu pracy przy analizach następczych. Przedrukowano z Kotidis et al.52. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
| Nazwa eksperymentu | Metoda elektroporacji | Stężenie DsiRNA (nΜ) | Czas zbioru (h) | Żywotność (%) | Xv (106 komórek·mL-1) | Miano IgG (mg·L-1) | Różnica w fukozylacji rdzenia (%) | ||||||
| ExpA_Negative | e1 | 500 | 24 | 98.3 | 4.71 | 122.5 | - | ||||||
| ExpA_Knockdown | e1 | 500 | 24 | 98.3 | 4.9 | 110.3 | 4.08 | ||||||
| ExpB_Negative | e1 | 500 | 48 | 95.6 | 9.55 | 453.3 | - | ||||||
| ExpB_Knockdown | e1 | 500 | 48 | 96.7 | 9.61 | 469 | 5.38 | ||||||
| ExpC_Negative | e2 | 500 | 48 | 96.3 | 9.91 | 449.3 | - | ||||||
| ExpC_Knockdown | e2 | 500 | 48 | 96.7 | 11 | 454.6 | 11.42 | ||||||
| ExpD_Negative | e3 | 500 | 48 | 90.6 | 6.25 | 318.5 | - | ||||||
| ExpD_Knockdown | e3 | 500 | 48 | 89.1 | 6.09 | 311.85 | 9.71 | ||||||
| ExpE_Negative | e4 | 500 | 48 | 91.1 | 7.2 | 380.3 | - | ||||||
| ExpE_Knockdown | e4 | 500 | 48 | 93.3 | 7.79 | 422.8 | 14.7 | ||||||
| ExpF_Negative | e1 | 750 | 48 | 96.2 | 9.7 | 501 | - | ||||||
| ExpF_Knockdown | e1 | 750 | 48 | 95.7 | 9.76 | 504.6 | 9.9 | ||||||
| ExpG_Negative | e1 | 1000 | 48 | 96.1 | 11.1 | 422.6 | - | ||||||
| ExpG_Knockdown | e1 | 1000 | 48 | 95.9 | 9.73 | 499.3 | 17.26 | ||||||
| ExpH_Negative | e1 | 500 | 72 | 94.4 | 14.3 | 925.8 | - | ||||||
| ExpH_Knockdown | e1 | 500 | 72 | 95 | 13.5 | 1018.4 | 7.37 | ||||||
Tabela 2. Optymalizacja transfekcji. Iteracyjne modyfikacje metody elektroporacji, stężenia DsiRNA oraz czasu zbioru doprowadziły do zmian w żywotności komórek, gęstości żywych komórek, mianie IgG w czasie zbioru oraz różnic w fukozylacji rdzenia. W każdym doświadczeniu porównywano knockdown z odpowiednią kontrolą negatywną, aby ustalić, czy modyfikacja wywołuje pożądany efekt (tj. zmniejszenie fukozylacji). Parametry elektroporacji były następujące: e1: 1200 V, 0,1 ms, przebieg prostokątny; e2: 1200 V, 2x 0,1 ms, 5 s przerwy między impulsami, przebieg prostokątny; e3: 150 V, 20 ms, przebieg prostokątny; e4: 250 V, 500 μF, spadek wykładniczy. Przedrukowano z Kotidis et al.52.
Dyskusja
Szlaki glikozylacji obejmują złożoną sieć metaboliczną enzymów i białek pomocniczych. Analizowanie funkcji składników szlaku jest zniechęcające, jeśli opiera się wyłącznie na konwencjonalnych strategiach inżynierii genetycznej knockout lub knockin. Alternatywnym podejściem jest wstępne badanie przesiewowe elementów szlaku za pomocą testu przejściowej utraty funkcji. W tym celu połączono dwa szybkie protokoły, detekcję RNAi i CGE-LIF, aby stworzyć bardziej efektywny sposób charakteryzowania genów glikozylacji. Opisana metoda wymaga 5-7 dni na wykonanie w porównaniu z konwencjonalnymi metodami, które mogą trwać kilka tygodni. Co więcej, środowiska badawcze z możliwościami automatyzacji mogą wykorzystać tę metodę do badania przesiewowego większej liczby kandydatów na geny, niż jest to wykonalne przy ręcznej obsłudze.
Powodzenie przejściowej kampanii glikoinżynieryjnej zależy w dużej mierze od projektu siRNA. Niestandardowe projekty DsiRNA muszą być zgodne z wcześniej opisanymi zasadami lub dla ułatwienia użytkownicy mogą zdecydować się na dostępne na rynku wstępnie zaprojektowane sekwencje. Podobnie jak inne strategie modyfikacji genów, RNAi może powodować efekty niezamierzone. W związku z tym zachęca się użytkowników do oceny niezamierzonego celowania w geny za pomocą metod obliczeniowych41. Eksperymentalne wybory projektowe mogą również pomóc w ograniczeniu efektów niedocelowych. Kittler i in. wykazali, że multipleksowane dostarczanie siRNA prowadziło do zmniejszenia efektów poza celem42. Chociaż wydaje się to sprzeczne z intuicją, sugeruje się, że mieszanka główna zmniejsza stężenie każdego konstruktu siRNA, ograniczając w ten sposób możliwość wyciszenia genów poza celem. Kolejną korzyścią jest to, że jednoczesna transfekcja struktur siRNA, które są ukierunkowane na ten sam gen, zwiększa prawdopodobieństwo udanego RNAi. Zastosowanie mieszanki wzorcowej zapewnia również spójność między próbkami i powtórzeniami oraz przyspiesza proces transfekcji. Po wstępnym badaniu przesiewowym mieszanych konstruktów siRNA, można przeprowadzić kolejny eksperyment z wykorzystaniem indywidualnych konstruktów w celu ustalenia wydajności RNAi każdej sekwencji. W tym i innych badaniach knockdown do trzech siRNA zostało połączonych i dostarczonych do komórek 43,44,45. Jednak pożądane może być badanie przesiewowe więcej niż trzech siRNA jednocześnie, aby skutecznie celować w pojedynczy gen lub kilka genów. Rzeczywiście, jedno z badań wykazało multipleksowane wyciszanie do sześciu genów za pośrednictwem siRNA na poziomach porównywalnych z wyciszaniem pojedynczych genów46. Potrzebne są jednak dalsze badania, aby określić maksymalną liczbę konstruktów siRNA, które można wykorzystać w puli bez uszczerbku dla wydajności wyciszania. Strategia multipleksu została zaproponowana przez Martina i in. w celu zwiększenia tempa eksperymentów przesiewowych w bibliotece RNAi46, a podobna koncepcja może okazać się przydatna do badań przesiewowych genów glikozylacji.
Opisany w niniejszym dokumencie protokół służy jako dowód słuszności koncepcji z oczekiwaniem, że kolejne eksperymenty zostaną przeprowadzone w celu walidacji innych genów glikozylacji. Nowe geny będące przedmiotem zainteresowania mogą być niescharakteryzowane lub mniej popularne niż Fut8, a pierwszorzędowe przeciwciała wykrywające wyciszenie genów mogą być słabe lub niedostępne. W tym scenariuszu alternatywne metody, takie jak RT-PCR, mogą być stosowane do ilościowego określania wyciszania genów47, ale należy zauważyć, że RT-PCR wykrywa mRNA, a nie białko. Gdy dostępne są przeciwciała przeciwko western blot, częstym problemem jest słaba wykrywalność lub obecność niespecyficznych prążków. Dostępne są przewodniki rozwiązywania problemów, które pomagają użytkownikom rozwiązywać typowe problemy, a te zwykle obejmują szereg rozwiązań, takich jak miareczkowanie przeciwciał pierwotnych, alternatywne blokowanie i warunki wykrywania48,49. W tym badaniu FUT8 nieoczekiwanie pojawił się jako podwójne pasmo przy ~65 i ~70 kDa. Możliwe, że pasmo ~70 kDa reprezentuje glikozylowany FUT8. Dowody literaturowe z ludzkich linii komórkowych opisują glikozylację sprzężoną z O w Thr 56450,51, miejscu, które jest konserwatywne w sekwencjach chomika chińskiego i CHO K1 FUT8.
Jak wspomniano wcześniej, szlaki glikozylacji często obejmują złożony zestaw enzymów. Obecny protokół został opracowany, zoptymalizowany i zademonstrowany przy użyciu monogenowej reakcji glikozylacji kontrolowanej przez Fut8. Dlatego konieczne są dalsze badania, aby potwierdzić solidność tej metody, gdy gen docelowy koduje enzym o alternatywnej kinetyce i poziomach ekspresji lub szlaku regulowanym przez izoenzymy o nadmiarowych funkcjach.
Podsumowując, zdolność do szybkiego wyciszania genów i wykrywania zmodyfikowanych glikoprofili IgG jest użytecznym narzędziem w wysiłkach na rzecz niestandardowych przeciwciał glikoinżynieryjnych. Wnioski z podobnych badań krótkoterminowych można wykorzystać do wygenerowania stabilnych komórek glikoinżynieryjnych do wykorzystania w długoterminowych testach, takich jak hodowla w partiach karmionych. Poza kontekstem farmaceutycznym, metoda ta przyczynia się do badań nad biologią glikanów i podkreśla ważną funkcję glikanów w rozwoju, zdrowiu i chorobie.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
PK dziękuje Wydziałowi Inżynierii Chemicznej Imperial College London za stypendium. RD dziękuje Brytyjskiej Radzie ds. Badań Biotechnologii i Nauk Biologicznych za stypendium. MM jest finansowany przez U.K. Biotechnology and Biological Sciences Research Council (numer grantu: BB/S006206/1). IAG dziękuje Irlandzkiej Radzie ds. Badań Naukowych (stypendium nr 2. GOIPG/2017/1049) i CONACyT (stypendium nr 438330).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 32 Karat software | SCIEX | skontaktuj się z producentem | Oprogramowanie do pozyskiwania i analizy danych glikanów przy użyciu protokołu analizy Fast Glycan i metody separacji. |
| Acetonitryl, klasa HPLC | Sigma Aldrich | 34851 | Rozpuszczalnik |
| Przeciwciało anty-FUT8 | AbCam | ab198741 | Królik poliklonalny do Fut8. Użyj tego przeciwciała do ilościowego określenia ekspresji białka Fut8; zastąpić to przeciwciało, jeśli używasz siRNA ukierunkowanego na inny gen. |
| Przeciwciało anty-GAPDH | AbCam | ab181602 | Królik monoklonalny przeciwko GAPDH. Istnieją alternatywne geny porządkowe, które mogą być preferowane przez użytkownika. |
| Spektrofotometr BioDrop | Biochrom | 80 3006 55 | Przyrząd służący do ilościowego oznaczania stężenia białka. |
| BLItz | ForteBio | 45 5000 | . System analizy białek bez znaczników. |
| BRAND Hemocytometr | Sigma Alrich | BR717810 | Komora licząca |
| Wkład kapilarny | SCIEX | A55625 | Wstępnie zmontowany wkład kapilarny z okienkiem (długość całkowita 30 cm, 375 &mikro; m średnica zewnętrzna (OD), x 50 i mikro; m średnica wewnętrzna (i.d). |
| Analiza glikanów C100HT— elektroforeza kapilarna | SCIEX | skontaktuj się z producentem | Przyrząd do elektroforezy kapilarnej w żelu, obecnie używany jest przyrząd CESI 8000 Plus. |
| CD CHO Medium | Thermo Fisher Scientific | 10743029 | Zastąp go pożywką hodowlaną odpowiednią dla wybranej linii komórkowej. |
| Probówki wirówkowe, 15 ml | Greiner Bio | 188261 | Sterylna probówka polipropylenowa. |
| Probówki wirówkowe, 50 ml | Greiner Bio | 227270 | Sterylna probówka polipropylenowa. |
| CHO IgG | MedImmune | Prezent Komórki | jajnika chomika chińskiego wyrażające przeciwciało monoklonalne IgG (CHO T127). Stworzony przy użyciu systemu GS. |
| Sól fizjologiczna buforowana fosforanami (DPBS) firmy Dulbecco 14190144 | 1x PBS, bez wapnia i magnezu. | ||
| Kolby Erlenmeyera z nasadką odpowietrzającą, 125 ml | Corning | 431143 | Zastąp to naczyniem hodowlanym odpowiednim do hodowli wybranej linii komórkowej. |
| Kolby Erlenmeyera z nasadką odpowietrzającą, 250 ml | Corning | 431144 | Zastąp to naczyniem hodowlanym odpowiednim do hodowli wybranej linii komórkowej. |
| Zestaw do etykietowania i analizy glikanów | SCIEX | B94499PTO | znakuje N-glikany za pomocą APTS, a następnie wykorzystuje system czyszczenia oparty na kulkach magnetycznych w celu usunięcia nadmiaru APTS. |
| Fut8 DsiRNA | IDT | Custom | Specjalnie zaprojektowany kierunek DsiRNA Fut8. |
| Kuwety Gene Pulser, 0,4 cm | Bio-Rad | 1652088 | Kuweta do elektroporacji. |
| Gene Pulser Xcell Eukaryotic System | Bio-Rad | 165 2661 | Insturment. Jednostka główna Xcell z mocdulą przedłużacza pojemności (CE) i ShockPod. |
| Membrana Immobilon-FL PVDF | Merck-Millipore | IPFL00010 | Membrana przenosząca immunoblot, niskie tło. |
| L-metioninasulfoksymina (MSX) | Sigma Aldrich | M5379 | Niezbędne tylko dla linii komórkowych CHO przy użyciu systemu selekcji syntetazy glutaminy (GS). |
| Kimwipes | Thermo Fisher Scientific | 10623111 | Chusteczki o niskiej zawartości kłaczków, wysokiej chłonności i obojętności chemicznej. |
| M-PER Odczynnik do ekstrakcji białek ssaków | Thermo Fisher Scientific | 78505 | Odpowiednie są również alternatywne do lizy, takie jak RIPA. |
| Metanol, rozpuszczalnik | Fisher Scientific | 10365710 | klasy |
| Probówki do mikrowirówek, 1,5 ml | Eppendorf | 616201 | probówki do sterylizacji w autoklawie. |
| System pionowych komórek do elektroforezy Mini-PROTEAN Tetra | Bio-Rad | 1658035FC | Instrument. Pojemność 4 żeli, do żeli do ręcznego odlewania żeli o grubości 1,0 mm, z modułem Mini Trans-Blot i zasilaczem PowerPac HC. |
| NC-Slide A8 | ChemoMetec | 942 0003 | Prowadnica 8-komorowa do użytku z NucleoCounter NC 250. |
| Kontrola ujemna DsiRNA, 5 nmol | IDT | 51 01 14 04 | Niecelujące DsiRNA. |
| Beznukleazowy bufor dupleksowy | IDT | 11-01-03-01 | Bufor do rekonstytucji dla DsiRNA. |
| NucleoCounter NC-250 | Chemometec | skontaktuj się z producentem | Przyrząd. Automatyczny analizator komórek |
| Drabinka page-liler, od 10 do 180 kDa | Thermo Fisher Scientific | 26616 | Mieszane wzorce białek niebieskich, pomarańczowych i zielonych do SDS PAGE i western blot. |
| Probówki do PCR | Greiner Bio 608281 | Probówki do sterylizacji w autoklawie do aliqoutów DsiRNA i preparatu glikanów. | |
| Końcówki filtrów do pipet sterylizowane (10, 200, 1000 i mikro; L) | Gibson | F171203, F171503, F171703 | sterylne końcówki filtra, aby uniknąć zanieczyszczenia RNA. |
| Enzym PNGaza F | New England Biolabs | P0704S | Enzymatyczne rozszczepianie glikanów z glikoprotein. |
| Kolumny polipropylenowe, 1 ml | Qiagen | 34924 | Kolumny do chromatografii grawitacyjno-przepływowej. |
| Inhibitor proteazy Koktajl | Sigma Aldrich | P8340 | Hamowanie seryny, cysteiny, proteaz asparaginowych i aminopeptydaz |
| Białko-A Koraliki agarozy | Merck-Millipore | 16 125 | Do oczyszczania immunoglobulin ludzkich, mysich i króliczych. |
| Biosensor Protein-A | ForteBio | 18 5010 | Końcówki funkcjonalizowane białkiem A do szybkiej oceny ilościowej przeciwciał. |
| RNaseZap | Invitrogen | AM9780 | Usuwa zanieczyszczenie RNAzą. |
| Rozcieńczalnik do próbek | ForteBio | 18 1104 | Activate Protein A tips. |
| Pipety serologiczne (5, 10, 25 ml) | Corning | 4487, 4488, 4489 | Stosowany do sterylnych technik hodowli komórkowych. |
| Roztwór cyjanoborowodorku sodu 1 M w THF | Sigma Aldrich | 296813 | Środek redukujący. |
| Roztwór 18 | ChemoMetec | 910-3018 | Odczynnik barwiący zawierający oranż akrydynowy (AO) i filtry probówkowe do wirówek 4',6-diamidyn-2-fenyloindolu (DAPI) |
| Spin-X | Corning | 8161 | 0,22 &mikro; m porów, membrana z octanu celulozy. |
| Płytka do zawieszania z pokrywką, 6-dołkowa | Greiner Bio | 657 185 | Hydrofobowa płytka hodowlana do wzrostu kultur zawiesinowych. |
| Filtry strzykawkowe, 0,22 μ m | Sartorius | 514 7011 | z octanu celulozy (SFCA) bez środków powierzchniowo czynnych |
| końcówką Luer lock, 20 ml | Fisher Scientific | 10569215 | Do bezpiecznego połączenia z filtrem strzykawkowym. |
| Roztwór błękitu trypanowego | Gibco | 15250061 | Plami martwe i umierające komórki. |
| Vivaspin 500, 3,000 MWCO | Sartorius | VS0191 | Polyethersulfone |
| WesternBreeze Chromogenic Kit, zestaw do wykrywania Western blot przeciw królikom | Thermo Fisher Scientific | WB7105 | , alternatywne blokujące i rozcieńczalniki przeciwciał mogą być wykonane przez użytkownika na podstawie przepisów dostępnych w Internecie. |
Bibliografia
- Jefferis, R. Glycosylation as a strategy to improve antibody-based therapeutics. Nature Reviews Drug Discovery. 8 (3), 226-234 (2009).
- Rathore, A. S., Winkle, H. Quality by design for biopharmaceuticals. Nature Biotechnology. 27 (1), 26-34 (2009).
- Eon-Duval, A., Broly, H., Gleixner, R. Quality attributes of recombinant therapeutic proteins: An assessment of impact on safety and efficacy as part of a quality by design development approach. Biotechnology Progress. 28 (3), 608-622 (2012).
- Lalonde, M. -E., Durocher, Y. Therapeutic glycoprotein production in mammalian cells. Journal of Biotechnology. 251, 128-140 (2017).
- Mimura, Y., et al. Glycosylation engineering of therapeutic IgG antibodies: challenges for the safety, functionality and efficacy. Protein & Cell. 9 (1), 47-62 (2018).
- Walsh, G. Biopharmaceutical benchmarks 2018. Nature Biotechnology. 36 (12), 1136-1145 (2018).
- Zhang, M., Koskie, K., Ross, J. S., Kayser, K. J., Caple, M. V. Enhancing glycoprotein sialylation by targeted gene silencing in mammalian cells. Biotechnology and Bioengineering. , (2010).
- Kanda, Y., et al. et al. of a GDP-mannose 4,6-dehydratase (GMD) knockout host cell line: a new strategy for generating completely non-fucosylated recombinant therapeutics. Journal of Biotechnology. 130 (3), 300-310 (2007).
- Umaña, P., Jean-Mairet, J., Moudry, R., Amstutz, H., Bailey, J. E. Engineered glycoforms of an antineuroblastoma IgG1 with optimized antibody-dependent cellular cytotoxic activity. Nature Biotechnology. 17 (2), 176-180 (1999).
- Xu, X., et al. et al. genomic sequence of the Chinese hamster ovary (CHO)-K1 cell line. Nature Biotechnology. 29 (8), 735-741 (2011).
- Chan, K. F., et al. et al. of GDP-fucose transporter gene (Slc35c1) in CHO cells by ZFNs, TALENs and CRISPR-Cas9 for production of fucose-free antibodies. Biotechnology Journal. 11 (3), 399-414 (2016).
- Zhang, P., et al. Identification of functional elements of the GDP-fucose transporter SLC35C1 using a novel Chinese hamster ovary mutant. Glycobiology. 22 (7), 897-911 (2012).
- Amann, T., et al. Genetic engineering approaches to improve posttranslational modification of biopharmaceuticals in different production platforms. Biotechnology and Bioengineering. 116 (10), 2778-2796 (2019).
- Karottki, K. J., et al. Awakening dormant glycosyltransferases in CHO cells with CRISPRa. Biotechnology and Bioengineering. 117 (2), 593-598 (2020).
- Fire, A., et al. Potent and specific genetic interference by double-stranded RNA in Caenorhabditis elegans. Nature. 391 (6669), 806-811 (1998).
- Hammond, S. M., Bernstein, E., Beach, D., Hannon, G. J. An RNA-directed nuclease mediates post-transcriptional gene silencing in Drosophila cells. Nature. 404 (6775), 293-296 (2000).
- Bernstein, E., Caudy, A. A., Hammond, S. M., Hannon, G. J. Role for a bidentate ribonuclease in the initiation step of RNA interference. Nature. 409 (6818), 363-366 (2001).
- Shields, R. L., et al. et al. of fucose on human IgG1 N-linked oligosaccharide improves binding to human FcγRIII and antibody-dependent cellular toxicity. Journal of Biological Chemistry. 277 (30), 26733-26740 (2002).
- Shinkawa, T., et al. et al. Absence of fucose but not the presence of galactose or bisecting N-acetylglucosamine of human IgG1 complex-type oligosaccharides shows the critical role of enhancing antibody-dependent cellular cytotoxicity. Journal of Biological Chemistry. 278 (5), 3466-3473 (2003).
- Mori, K., et al. Engineering Chinese hamster ovary cells to maximize effector function of produced antibodies using FUT8 siRNA. Biotechnology and Bioengineering. 88 (7), 901-908 (2004).
- Imai-Nishiya, H., et al. Double knockdown of alpha1,6-fucosyltransferase (FUT8) and GDP-mannose 4,6-dehydratase (GMD) in antibody-producing cells: a new strategy for generating fully non-fucosylated therapeutic antibodies with enhanced ADCC. BMC Biotechnology. 7, 84(2007).
- Beuger, V., et al. et al. silencing of fucosyltransferase 8 in Chinese-hamster ovary cells for the production of antibodies with enhanced antibody immune effector function. Biotechnology and Applied Biochemistry. 53 (1), 31(2009).
- Templeton, N., Dean, J., Reddy, P., Young, J. D. Peak antibody production is associated with increased oxidative metabolism in an industrially relevant fed-batch CHO cell culture. Biotechnology and Bioengineering. 110 (7), 2013-2024 (2013).
- Hussain, H., et al. A comparative analysis of recombinant Fab and full-length antibody production in Chinese hamster ovary cells. Biotechnology and Bioengineering. 118 (12), 4815-4828 (2021).
- Shimoyama, H., et al. Partial silencing of fucosyltransferase 8 gene expression inhibits proliferation of Ishikawa cells, a cell line of endometrial cancer. Biochemistry and Biophysics Reports. 22, 100740(2020).
- Tummala, S., et al. Evaluation of exogenous siRNA addition as a metabolic engineering tool for modifying biopharmaceuticals. Biotechnology Progress. 29 (2), 415-424 (2013).
- Carillo, S., et al. Comparing different domains of analysis for the characterisation of N-glycans on monoclonal antibodies. Journal of Pharmaceutical Analysis. 10 (1), 23-34 (2020).
- Reusch, D., et al. Comparison of methods for the analysis of therapeutic immunoglobulin G Fc-glycosylation profiles-Part 2: Mass spectrometric methods. mAbs. 7 (4), 732-742 (2015).
- Donini, R., Haslam, S. M., Kontoravdi, C. Glycoengineering Chinese hamster ovary cells: a short history. Biochemical Society Transactions. 49 (2), 915-931 (2021).
- Szigeti, M., Chapman, J., Borza, B., Guttman, A. Quantitative assessment of mAb Fc glycosylation of CQA importance by capillary electrophoresis. ELECTROPHORESIS. 39 (18), 2340-2343 (2018).
- Ruhaak, L. R., et al. Optimized workflow for preparation of APTS-labeled N-glycans allowing high-throughput analysis of human plasma glycomes using 48-channel multiplexed CGE-LIF. Journal of Proteome Research. 9 (12), 6655-6664 (2010).
- Patenaude, A. -M., et al. N-glycosylation analysis of mouse immunoglobulin G isolated from dried blood spots. Electrophoresis. 42 (24), 2615-2618 (2021).
- Karst, D. J., et al. Modulation and modeling of monoclonal antibody N-linked glycosylation in mammalian cell perfusion reactors. Biotechnology and Bioengineering. 114 (9), 1978-1990 (2017).
- Dadouch, M., Ladner, Y., Perrin, C. Analysis of monoclonal antibodies by capillary electrophoresis: sample preparation, separation, and detection. Separations. 8 (1), 4(2021).
- Fakhr, E., Zare, F., Teimoori-Toolabi, L. Precise and efficient siRNA design: a key point in competent gene silencing. Cancer Gene Therapy. 23 (4), 73-82 (2016).
- Birmingham, A., et al. A protocol for designing siRNAs with high functionality and specificity. Nature Protocols. 2 (9), 2068-2078 (2007).
- Makrydaki, E., et al. Immobilised enzyme cascade for targeted glycosylation. , (2022).
- Bulletin_6201.pdf. , Available from: https://www.bio-rad.com/webroot/web/pdf/lsr/literature/Bulletin_6201.pdf (2022).
- Bulletin_6376.pdf. , Available from: https://www.bio-rad.com/webroot/web/pdf/lsr/literature/Bulletin_6376.pdf (2022).
- Dot Blot Analysis. , Available from: https://imagej.nih.gov/ij/docs/examples/dot-blot/index.html (2022).
- Yilmazel, B., et al. Online GESS: prediction of miRNA-like off-target effects in large-scale RNAi screen data by seed region analysis. BMC Bioinformatics. 15 (1), 192(2014).
- Kittler, R., et al. Genome-wide resources of endoribonuclease-prepared short interfering RNAs for specific loss-of-function studies. Nature Methods. 4 (4), 337-344 (2007).
- Stec, E., et al. A multiplexed siRNA screening strategy to identify genes in the PARP pathway. Journal of Biomolecular Screening. 17 (10), 1316-1328 (2012).
- Brown, J. M., et al. Ligand conjugated multimeric siRNAs enable enhanced uptake and multiplexed gene silencing. Nucleic Acid Therapeutics. 29 (5), 231-244 (2019).
- Parsons, B. D., Schindler, A., Evans, D. H., Foley, E. A direct phenotypic comparison of siRNA pools and multiple individual duplexes in a functional assay. PLoS One. 4 (12), 8471(2009).
- Martin, S. E., et al. Multiplexing siRNAs to compress RNAi-based screen size in human cells. Nucleic Acids Research. 35 (8), 57(2007).
- Popp, O., Moser, S., Zielonka, J., Rüger, P., Hansen, S., Plöttner, O. Development of a pre-glycoengineered CHO-K1 host cell line for the expression of antibodies with enhanced Fc mediated effector function. mAbs. 10 (2), 290-303 (2018).
- Yang, P. -C., Mahmood, T. Western blot: Technique, theory, and trouble shooting. North American Journal of Medical Sciences. 4 (9), 429(2012).
- Troubleshooting Western Blots with the Western Blot Doctor. Bio-Rad Laboratories. , Available from: https://www.bio-rad.com/en-uk/applications-technologies/troubleshooting-western-blots-with-western-blot-doctor?ID=MIW4HR15 (2022).
- Steentoft, C., et al. Precision mapping of the human O-GalNAc glycoproteome through SimpleCell technology. EMBO. 32 (10), 1478-1488 (2013).
- FUT8 - Alpha-(1,6)-fucosyltransferase - Proteomics. , Available from: https://www.nextprot.org/entry/NX_Q9BYC5/proteomics (2022).
- Kotidis, P., et al. Rapid antibody glycoengineering in CHO cells via RNA interference and CGE-LIF N-glycomics. Methods in Molecular Biology. 2370, 147-167 (2022).
Przedruki i uprawnienia
