Prezentujemy metodę hodowli i edycji genów pierwotnych komórek B makaków rezusów przy użyciu CRISPR/Cas9 i rekombinowanego adenowirusa serotypu 6 do badania terapii komórkami B.
Artykuł metodologiczny
Edycja genów pierwotnych komórek B makaka rezusa
W tym artykule
Podsumowanie
Streszczenie
Limfocyty B i ich potomstwo są źródłem wysoce ekspresji przeciwciał. Ich wysokie możliwości ekspresji białek w połączeniu z ich obfitością, łatwą dostępnością przez krew obwodową i możliwością prostych transferów adopcyjnych sprawiły, że stały się atrakcyjnym celem dla podejść do edycji genów w celu ekspresji rekombinowanych przeciwciał lub innych białek terapeutycznych. Edycja genów pierwotnych komórek B myszy i człowieka jest wydajna, a modele mysie do badań in vivo okazały się obiecujące, ale do tej pory nie wykazano wykonalności i skalowalności dla większych modeli zwierzęcych. W związku z tym opracowaliśmy protokół edycji pierwotnych limfocytów B makaka rezusa in vitro, aby umożliwić takie badania. Opisujemy warunki hodowli in vitro i edycji genów pierwotnych komórek B makaka rezusa z komórek jednojądrzastych krwi obwodowej lub splenocytów przy użyciu CRISPR / Cas9. Aby osiągnąć ukierunkowaną integrację dużych (<4,5 kb) kaset, dołączono szybki i wydajny protokół przygotowania rekombinowanego wirusa związanego z adenowirusem serotypu 6 jako matrycy naprawczej ukierunkowanej na homologię przy użyciu samowyciszającego wektora pomocniczego adenowirusa z obsługą tetracykliny. Protokoły te umożliwiają badanie prospektywnych terapii komórkami B u makaków rezusów.
Wprowadzenie
Komórki B są podstawą odporności humoralnej. Po aktywacji przez pokrewny antygen i sygnały wtórne, naiwne limfocyty B dają początek komórkom B centrum rozrodczego, komórkom B pamięci i komórkom plazmatycznym1. Ten ostatni jest źródłem wydzielanych przeciwciał, które pośredniczą w funkcjach ochronnych większości obecnie dostępnych szczepionek2. Komórki plazmatyczne zostały opisane jako fabryki przeciwciał, ponieważ wydzielają ogromne ilości przeciwciał do surowicy - około 2 ng / dzień / komórka < sup class="xref">3, wynoszące 7-16 g / L surowicy, co czyni przeciwciała jednym z trzech najliczniej występujących białek w surowicy4. Limfocyty B są obfite we krwi, dzięki czemu można je łatwo pobrać i wprowadzić z powrotem do organizmu.
Te cechy sprawiły, że limfocyty B stały się celem terapii komórkowej mającej na celu edycję genów receptora limfocytów B (BCR) i ekspresję szeroko neutralizujących przeciwciał (bNAbs) przeciwko ludzkiemu wirusowi niedoboru odporności (HIV)5,6,7,8,9,10,11, 12,13,14,15 i inne białka16,17,18,19,20,21. Takie podejścia wykazały potencjał w licznych badaniach na myszach in vivo7,8,10,11,16,22. Jednak nadal trzeba pokonać kilka przeszkód związanych z translacją kliniczną9,15,23, wśród nich bezpieczeństwo, czas trwania i wielkość skuteczności terapeutycznej, a także skalowanie do większych zwierząt, takich jak naczelne (NHP). Rzeczywiście, NHP, a w szczególności makaki rezusy, które mają długą historię w badaniach nad przeciwciałami i HIV24,25, są najbardziej odpowiednim modelem do testowania tych parametrów.
Tutaj opracowaliśmy protokoły, które umożliwiają rozwiązanie tych problemów. Do tej pory niewiele badań próbowało hodować limfocyty B makaków rezusów ex vivo i tylko pozytywna selekcja przy użyciu CD20 została zgłoszona do oczyszczania komórek B makaków rezusów26,27,28. Ustaliliśmy protokół izolacji nietkniętych komórek B makaka rezusa poprzez ujemne zubożenie innych typów komórek. Ponadto określono warunki hodowli dla ukierunkowanej edycji genów limfocytów B makaka rezusa. Protokół ten określa zastosowanie rybonukleoprotein CRISPR/Cas9 (RNP) i rekombinowanego serotypu 6 wirusa związanego z adenowirusem (rAAV6) jako matrycy naprawy ukierunkowanej na homologię (HDRT) do edycji genów hodowanych komórek B makaków rezusów. Korzystając z tego protokołu, osiągnięto wydajność edycji do 40% przy dużych (~1,5 kb) wstawkach. Przedstawiamy również szybką i opłacalną metodę wytwarzania rAAV6 przy użyciu włączonego tetracykliny, samowyciszającego pomocnika adenowirusowego29, aby umożliwić szybkie testowanie HDRT w tym formacie. Połączone protokoły te opisują wydajny proces edycji genów komórek B makaka rezusa (Rysunek 1), umożliwiając ocenę terapii komórkami B w modelu NHP.
Aby rozpocząć eksperymenty, materiał dawcy można zamówić z komercyjnych źródeł lub uzyskać za pomocą flebotomii lub splenektomii. W tym badaniu flebotomia i pobieranie krwi zostały przeprowadzone zgodnie z wcześniejszym opisem30 przy użyciu antykoagulantu EDTA. Aby uzyskać śledzionę, pierwotne limfocyty B makaków rezusów, częściowe (25%-50%) lub całkowite splenektomie wykonano przy użyciu technik opisanych wcześniej31. Zwierzęta były poszczone przez noc przed operacją. Krótko mówiąc, podczas operacji brzuch był obcinany i przygotowywany naprzemiennie peelingami z chlorheksydyny i 70% alkoholu izopropylowego trzy razy. Wykonano nacięcie (5-10 cm) w jamie brzusznej w celu zidentyfikowania i odizolowania śledziony. Układ naczyniowy śledziony podwiązano za pomocą szwów lub zacisków naczyniowych. Nacięcie zamknięto w dwóch warstwach szwami polidioksanonowymi 4-0 PDS. Splenektomię wykonywano jednorazowo dla pojedynczego zwierzęcia. Zawiesiny jednokomórkowe przygotowywano ze śledziony makaków przez macerację przez sitka komórkowe. Komórki jednojądrzaste z zawiesin komórek krwi i śledziony przygotowano za pomocą wirowania w gradiacji gęstości i przechowywano w ciekłym azocie.
Protokół
Wszystkie procedury i eksperymenty na zwierzętach zostały przeprowadzone zgodnie z protokołami zatwierdzonymi przez Instytucjonalny Komitet ds. Opieki i Użytkowania Zwierząt Narodowego Instytutu Alergii i Chorób Zakaźnych, Narodowych Instytutów Zdrowia. Podsumowanie następujących protokołów znajduje się w Rysunek 1. Samce i samice makaków rezusów (Macaca mulatta) indyjskiego pochodzenia genetycznego w wieku 2-8 lat były trzymane i opiekowane zgodnie z wytycznymi Komitetu ds. Opieki i Wykorzystania Zwierząt Laboratoryjnych w obiekcie o poziomie bezpieczeństwa biologicznego 2.
UWAGA: Wszystkie eksperymenty zostały przeprowadzone zgodnie z uniwersalnymi środkami ostrożności dla patogenów przenoszonych przez krew, z użyciem sterylnych/aseptycznych technik i odpowiedniego sprzętu do poziomu bezpieczeństwa biologicznego 2 w kapturach z przepływem laminarnym.
1. Produkcja rAAV6
- Przygotować odczynniki do produkcji rAAV6.
- Zaprojektuj i sklonuj szablon naprawy skierowany homologią pomiędzy odwróconymi powtórzeniami końcowymi (ITR) AAV2 w wektorze pAAV przy użyciu standardowych technik. Upewnij się, że ramiona homologii mają co najmniej ~250 pz po obu stronach, ale może wystarczyć zaledwie 60 pz, chociaż dłuższe ramiona homologii są preferowane, jeśli pozwala na to projekt konstrukcji. Jeśli docelowe sekwencje któregokolwiek z użytych sgRNA są obecne w HDRT, usuń je za pomocą cichych mutacji, które są najbardziej skuteczne w sąsiadującym z protospacerem motywie lub regionie zarodkowym miejsca docelowego.
UWAGA: Można przeprowadzić syntezę genów w połączeniu z montażem Gibsona w celu wydajnego klonowania32. Przygotuj Maxiprep odpowiedniego klonu do transfekcji. Do projektowania sgRNA zalecany jest CHOPCHOP33, a listę innych narzędzi można znaleźć pod adresem https://zlab.bio/guide-design-resources. Maksymalna pojemność opakowania dla AAV wraz z ITR wynosi ~4,7 kb. AAV6 jest najczęściej używanym serotypem do edycji komórek krwiotwórczych, w szczególności komórek B9. Inne serotypy AAV do edycji genów komórek B makaka rezusa nie zostały przetestowane, ale AAV28 i AAV-DJ10,11 zostały wykorzystane w badaniach na myszach. - Przygotować pożywkę hodowlaną 293AAV i pożywkę produkcyjną zgodnie z tabelami 1 i 2. Sterylny filtr przez filtr membranowy z polieterosulfonu (PES) o średnicy 0,2 μm. Przechowywać w temperaturze 4 °C.
- Przygotować 1x roztwór polietyleniminy (PEI) (1 mg/ml, 100 ml).
- W szklanej zlewce o pojemności 250 ml podgrzej ~ 70 ml H2O w kuchence mikrofalowej przez ~30 s, a następnie dodaj 100 mg PEI. Dodaj mieszadło magnetyczne i mieszaj, aż PEI w większości się rozpuści.
- Dostosuj pH do 7 za pomocą 1 M HCl, a następnie uzupełnij do 100 mlH2O, odczekaj 10 minut, ponownie sprawdź pH i dostosuj w razie potrzeby.
- Sterylnie przefiltrować roztwór PEI przez filtr membranowy PES 0,2 μm, podwielokrotność, i przechowywać w temperaturze -20 °C. Po rozmrożeniu roztwór można przechowywać w temperaturze 4 °C przez okres do 2 miesięcy.
- Przygotować 5x roztwór glikolu polietylenowego (PEG)/NaCl.
- Odważyć 400 g PEG 8 000 i 24 g NaCl.
- Dodaj mieszadło magnetyczne do szklanej zlewki o pojemności 2 l, dodaj odważony PEG 8 000 i NaCl i spłucz ~ 550 ml wody dejonizowanej.
- Wymieszać z ogrzewaniem i doprowadzić do wrzenia lub 80-90 °C aż do całkowitego rozpuszczenia.
- Doprowadzić pH do ~7,4 za pomocą 1 M NaOH, następnie dostosować objętość do 1 l za pomocą cylindra miarowego i przenieść do szklanej butelki o pojemności 2 l za pomocą mieszadła magnetycznego.
- Butelkę, mieszadło magnetyczne i roztwór należy sterylizować w autoklawie w łaźni wodnej przez 30 minut w temperaturze 121 °C.
- Po sterylizacji w autoklawie schłodzić roztwór w chłodnym pomieszczeniu, mieszając za pomocą mieszadła magnetycznego, aby zapobiec rozdzielaniu się na różne fazy. W razie potrzeby podsycić i przechowywać w temperaturze 4 °C.
- Przygotować bufor do sporządzania preparatów.
- Zmieszaj 500 ml DPBS z 50 μl 10% Pluronic F-68. Sterylny filtr przepuszczać przez filtr membranowy PES 0,2 μm i przechowywać w temperaturze pokojowej (RT).
- Zaprojektuj i sklonuj szablon naprawy skierowany homologią pomiędzy odwróconymi powtórzeniami końcowymi (ITR) AAV2 w wektorze pAAV przy użyciu standardowych technik. Upewnij się, że ramiona homologii mają co najmniej ~250 pz po obu stronach, ale może wystarczyć zaledwie 60 pz, chociaż dłuższe ramiona homologii są preferowane, jeśli pozwala na to projekt konstrukcji. Jeśli docelowe sekwencje któregokolwiek z użytych sgRNA są obecne w HDRT, usuń je za pomocą cichych mutacji, które są najbardziej skuteczne w sąsiadującym z protospacerem motywie lub regionie zarodkowym miejsca docelowego.
- Hodowla komórkowa, transfekcja i transdukcja do produkcji rAAV6
- Rozmrażać, hodować i zamrażać komórki 293AAV zgodnie z opisem producenta, używając powyższej pożywki hodowlanej 293AAV i trypsyny-EDTA do rozszczepienia. Zaleca się zamrożenie niektórych wczesnych pasaży i wykorzystanie komórek do produkcji AAV, zanim osiągną pasaż 40.
- Do produkcji rAAV6 wysiewaj cztery 15-centymetrowe szalki do hodowli komórkowych po 5 x 10⁶ komórek w 30 ml każda. Komórki są gotowe do transfekcji zwykle 1-2 dni po wysianiu, gdy osiągną 80%-90% konfluencji.
- Rozmrozić Maxiprep plazmidu pAAV zawierającego HDRT, który ma być zapakowany w AAV6. Zawiesić 85,6 μg plazmidu pAAV w 3 ml czystego podłoża DMEM.
- Rozpuścić 342 μl 1 mg/ml roztworu PEI w 3 ml czystego podłoża DMEM. Inkubować oba roztwory przez 10 minut w temperaturze pokojowej.
- Wymieszaj obie probówki o pojemności 3 ml w jednej probówce zawierającej ~6,4 ml mieszanki do transfekcji i inkubuj przez 20 minut w temperaturze pokojowej.
- W międzyczasie rozmrozić samowyciszający wektor pomocniczy RepCap6 z włączoną tetracykliną z zamrażarki w temperaturze -80 °C w łaźni wodnej o temperaturze 37 °C. Aby transdukować komórki 293AAV, dodaj wektor pomocniczy przy wielokrotności infekcji (MOI) wynoszącej 25, używając mediany dawki zakaźnej kultury tkankowej (TCID50) i przyjmując 1,15 x 10⁷ komórek / naczynie; zazwyczaj stosuje się 2-10 μL na 15 cm naczynie. Kołysz i delikatnie obracaj naczyniami, aby je rozprowadzić.
- Po inkubacji mieszanki do transfekcji dodać 1,6 ml kroplami na każdą z czterech 15-centymetrowych szalek. Inkubować w temperaturze 37 °C i 5% CO2 przez noc.
UWAGA: Alternatywnie, jeśli interesujące nas wektory rAAV6 są już dostępne, wektory te można wykorzystać do dostarczenia genomu wirusa, który ma zostać upakowany, co neguje potrzebę jakichkolwiek plazmidów w tym systemie i daje porównywalne miana rAAV6. W tym podejściu komórki 293AAV są kotransdukowane z pożądanym rAAV6 przy MOI 50 (na podstawie kopii genomu rAAV6 [GC] / ml) wraz z wektorem pomocniczym. - Następnego dnia ostrożnie odessać i wyrzucić pożywkę hodowlaną, a następnie zastąpić ją 30 ml wstępnie podgrzanej pożywki produkcyjnej. Inkubować przez kolejne 96 godzin przed zbiorem. Nie zaleca się dalszej zmiany podłoża, aby zmaksymalizować plony.
- Zbiór i oczyszczanie rekombinowanego AAV6 z pożywki
- Nie usuwając komórek z naczynia, należy zebrać cały supernatant komórek do jednostki filtrującej z membraną PES o grubości 0,2 μm, co najmniej o 50% większą niż objętość filtrowanego medium. Następnie przefiltruj supernatant.
UWAGA: Jeśli pożądane są wyższe plony rAAV6, komórki można zebrać, a rAAV wyekstrahować z osadu komórkowego za pomocą komercyjnych zestawów lub ustalonych protokołów34,35. Ponieważ AAV6 jest głównie wydzielany do medium36, użyto tylko supernatantu, co zmniejszyło nakład pracy, koszty i czas. - Dodać 5 razy roztwór PEG/NaCl do przefiltrowanego supernatantu w 25% zebranej objętości; zwykle jest to 30 ml, jeśli używa się czterech 15-centymetrowych szalek po 30 ml.
- Dobrze wymieszać przez odwrócenie, a następnie inkubować przez noc w temperaturze 4 °C w celu wytrącenia cząsteczek wirusa.
UWAGA: Cząsteczki AAV są stabilne do 2 dni w tym roztworze. - Wstępnie schłodzić wirówkę kubełkową z 250 ml wkładek probówek do temperatury 4 °C. Przygotować filtr odśrodkowy o pojemności 4 ml z odcięciem 100 kDa i hydrofilowym filtrem strzykawkowym PES o wielkości 0,22 μm, poprzez wstępne traktowanie każdej membrany 2 ml 10% Pluronic F-68 przez co najmniej 1 godzinę w temperaturze pokojowej.
- Przenieść mieszaninę AAV-PEG/NaCl do probówki o pojemności 250 ml, odwirować przy 2 500 x g przez 1 godzinę w temperaturze 4 °C, a następnie ostrożnie usunąć cały supernatant przez aspirację.
- Zawiesić beżowy do białego osad wirusa, mieszając go w 4 ml 1 M HEPES, aż do całkowitego zawieszenia. W razie potrzeby odstaw na 5 minut i ponownie zwiruj. Zawiesić ponownie za pomocą pipety serologicznej o pojemności 5 ml i przenieść całkowitą objętość do probówki o pojemności 15 ml.
- W dygestorium dodać równą objętość chloroformu do zawiesiny wirusa - zwykle 4 ml.
- Energicznie wirować przez 2 minuty, a następnie odwirować przy 1 000 x g przez 5 minut w temperaturze pokojowej.
- Zebrać górną warstwę (supernatant zawierający AAV) w nowej probówce o pojemności 50 ml i wyrzucić dolną warstwę (chloroform).
UWAGA: Roztwory zawierające chloroform są odpadami niebezpiecznymi. Postępuj zgodnie z wytycznymi instytucjonalnymi dotyczącymi jego utylizacji. - Umieścić supernatant zawierający AAV pod wyciągiem i pozostawić pozostały chloroform na odparowanie przez 30 minut.
- W międzyczasie umyj wstępnie obrobiony filtr odśrodkowy i filtr strzykawkowy.
- Dodać 1,5 ml buforu preparatu do wstępnie obrobionego filtra odśrodkowego. Wirować przy 3 500 x g przez 10 minut w temperaturze 15 °C w obracającym się wirniku kubełkowym. Powtórz ten krok z 4 ml buforu do formulacji, aby przemyć membranę.
- Przepłukać filtr strzykawki dwukrotnie 5 ml buforu do sporządzania preparatu za pomocą strzykawki o pojemności 5 ml.
- Załadować ~4 ml supernatantu zawierającego AAV z ekstrakcji chloroformem do strzykawki o pojemności 5 ml, podłączyć umyty filtr strzykawkowy i przefiltrować bezpośrednio do odśrodkowego zespołu filtrującego.
- Wirować przy 3 500 x g przez 25 minut w temperaturze 15 °C, a następnie sprawdzić, czy roztwór AAV w filtrze wynosi około 50-100 μl. Jeśli objętość roztworu wynosi >100 μl, kontynuować wirowanie.
- Po usunięciu filtratu dodać 4 ml buforu preparatu do wnętrza kubka filtra odśrodkowego i równomiernie wymieszać roztwór przez pipetowanie. Wirować przy 3 500 x g przez 25 minut w temperaturze 15 °C, a następnie potwierdzić, że roztwór AAV w filtrze wynosi od 50 do 100 μl. Jeśli objętość roztworu wynosi >100 μl, kontynuować wirowanie. Powtórz ten krok dla kolejnego prania.
- Po końcowym odwirowaniu upewnij się, że objętość roztworu wynosi 50-70 μl; jeśli nie, kontynuuj wirowanie. Przenieść preparat do probówki o pojemności 1,5 ml. W razie potrzeby podsycić i przechowywać w temperaturze -80 °C.
- Nie usuwając komórek z naczynia, należy zebrać cały supernatant komórek do jednostki filtrującej z membraną PES o grubości 0,2 μm, co najmniej o 50% większą niż objętość filtrowanego medium. Następnie przefiltruj supernatant.
- Oznaczanie miana rekombinowanego AAV6 metodą qPCR
UWAGA: Startery qPCR wyżarzają się w regionie ITR i dlatego powinny być odpowiednie dla wszystkich konstruktów sklonowanych do pAAV.- Rozmrozić podwielokrotność rAAV6, która ma być nawodniona, oraz podwielokrotność materiału odniesienia AAV6. Materiał referencyjny AAV6 powinien być zbliżony do 4 x 10¹¹ GC/ml; W przeciwnym razie odpowiednio dostosuj rozcieńczenia.
- Przeprowadzić trawienie DNazy I w celu usunięcia pozostałego wolnego plazmidowego DNA w preparacie rAAV6, łącząc 2,0 μl próbki lub materiału odniesienia AAV6 z 15,6 μl H2O bez nukleaz, 2,0 μl 10x buforu DNazy I i 0,4 μl DNazy I.
- Delikatnie wymieszać i inkubować przez 30 minut w temperaturze 37 °C, a następnie przenieść do lodu. Jest to rozcieńczenie 1 (patrz tabela 3).
- Przygotować wodą pięciokrotne seryjne rozcieńczenia wszystkich próbek i materiału odniesienia AAV6, jak pokazano w tabeli 3 poniżej.
- Przygotować główną mieszankę SYBR Green qPCR. Na studzienkę wymieszać 4,7 μl wody wolnej od nukleaz z 10 μl mieszanki wzorcowej SYBR Green, 0,15 μl startera ITR do przodu przy 100 μM i 0,15 μl startera ITR do tyłu przy 100 μM.
UWAGA: Każda próbka jest mierzona w dwóch egzemplarzach, z 16 dołkami dla wzorca odniesienia, 8 dołkami na próbkę i 2 dołkami dla kontroli bez szablonu. Przygotuj o 10% więcej mieszanki wzorcowej, aby uwzględnić błąd pipetowania. - W optycznej 96-dołkowej lub 384-dołkowej płytce reakcyjnej załadować 15 μl/basenik głównej mieszanki SYBR Green qPCR.
- Następnie załaduj 5 μl próbek i materiał odniesienia AAV6 lub wodę wolną od nukleaz w celu kontroli bez matrycy. Dla wzorca odniesienia AAV6 obciążyć rozcieńczeniem od 2 do rozcieńczenia 9. W przypadku próbek załadować rozcieńczenie od 5 do rozcieńczenia 8. Odmierzyć każde rozcieńczenie dwukrotnie. Unikaj bąbelków.
- Uszczelnić załadowaną płytkę przezroczystą folią optyczną, odwirować przy 800 x g przez 1 minutę w temperaturze pokojowej i załadować płytkę do przyrządu qPCR z odpowiednią konfiguracją 96-dołkową lub 384-dołkową.
- Ustaw i uruchom urządzenie qPCR z detekcją SYBR w następujących warunkach cyklicznych: 98 °C przez 3 minuty, następnie 40 cykli po 98 °C przez 15 s i 58 °C przez 30 s, po których następuje krzywa topnienia.
- Przeanalizuj dane za pomocą oprogramowania urządzenia, używając stężenia materiału referencyjnego AAV6 w kopiach genomu na milimetr (GC/ml) jako krzywej wzorcowej (patrz Tabela 3). Obliczyć końcowe stężenie próbki, mnożąc je przez współczynnik rozcieńczenia.
- Upewnij się, że krzywa wzorcowa R2 jest bliska 1,0, wydajność PCR wynosi 90%-110%, linia bazowa została usunięta, krzywa topnienia pokazuje pojedynczy pik, wartości CT zmieniają się zgodnie z rozcieńczeniami, a duplikaty mieszczą się w granicach 0,5 Ct; w przeciwnym razie wyklucz wartości odstające. Spodziewaj się plonów jak w Rysunek 2.
2. Przygotowanie pożywki i bodźców z komórek B
- Przygotuj podłoże do rozmrażania: Połącz RPMI-1640 z 20% FCS. Sterylny filtr przez filtr membranowy PES 0,2 μm. Przechowywać w temperaturze 4 °C.
- Przygotowanie pożywki do hodowli komórek B: Połączyć odczynniki z tabeli 4, a następnie sterylnie przefiltrować przez jednostkę filtrującą z membraną PES o wielkości 0,2 μm. Przechowywać w temperaturze 4 °C.
- Zawiesić ponownie każdy ze stymulantów limfocytów B w tabeli 5 w stężeniach podstawowych w pożywce do hodowli komórek B, z wyjątkiem CpG ODN, który powinien być ponownie zawieszony w wodzie wolnej od nukleaz. Przechowywać w temperaturze -80 °C.
- W przypadku ujemnego zubożenia komórek innych niż B (opcjonalny krok 4) przygotuj DPBS (bez wapnia, bez magnezu) z 2% FCS (DPBS 2% FCS). Sterylny filtr przez filtr membranowy PES 0,2 μm. Przechowywać w temperaturze 4 °C.
3. Przygotowanie i hodowla komórek B makaka rezusa
UWAGA: Kriokonserwowane PBMC makaków rezusów lub splenocyty są używane do konfiguracji hodowli komórkowej30,31.
- Wstępnie ogrzane podłoże do rozmrażania i pożywka do hodowli komórek B w łaźni wodnej o temperaturze 37 °C. Rozmrozić stymulanty limfocytów B z tabeli 5 na lodzie.
- Przygotuj probówkę o odpowiedniej wielkości zawierającą podgrzane podłoże do rozmrażania. Idealnie byłoby, gdyby była to ponad 10-krotność objętości rozmrożonych komórek.
- Rozmrozić jednorazowo jeden lub dwa kriowiolia PBMC lub splenocytów w łaźni wodnej o temperaturze 37 °C i zdekantować do przygotowanej probówki z podgrzanym podłożem. Opłucz krioprobówki, aby zebrać wszystkie komórki.
- Odwirować komórki przy 200 x g przez 10 minut w temperaturze RT.
UWAGA: Te ustawienia wirowania zmniejszają zanieczyszczenie płytek krwi przy jednoczesnym zachowaniu wydajności PBMC. Można stosować wyższe prędkości, takie jak 350 x g przez 5 minut. - Ponownie zawiesić komórki w 10 ml pożywki do rozmrażania w celu przemycia.
- Powtórzyć kroki 3.4 i 3.5, co daje w sumie trzy wirowania w celu usunięcia pożywki zamrażającej. Po ostatnim odwirowaniu ponownie zawiesić komórki w szacowanej ilości ~5 x 10⁶ komórek/ml w pożywce do hodowli komórek B.
UWAGA: Powyższy protokół polega na hodowli całych preparatów PBMC lub splenocytów z zanieczyszczeniem przez inne komórki. Jeśli wymagane są czystsze hodowle komórek B, choć przy znacznie zmniejszonej całkowitej wydajności komórek B, przejdź do kroku 4. Nie zaobserwowano żadnych różnic w wydajności edycji między tymi dwiema metodami. - W razie potrzeby rozcieńczyć podwielokrotność 10 μl komórek pożywką do hodowli komórek B w celu zliczenia. Policz za pomocą hemocytometru i barwienia błękitem trypanowym, łącząc równe objętości zawieszonych komórek i 0,4% roztwór błękitu trypanowego.
- Dostosuj stężenie komórek do 3 x 10⁶ komórek/ml za pomocą pożywki do hodowli komórek B zgodnie z liczbą komórek. Następnie dodaj stymulanty limfocytów B do ich końcowych stężeń zgodnie z tabelą 5 i wymieszaj.
- Przenieś komórki do odpowiedniego naczynia do hodowli komórkowych. Ogólnie zalecane jest 0,6 x 10 6-0,7 x 10⁶ komórek/cm2. Inkubować komórki w temperaturze 37 °C z 5% CO2 przez 48 godzin ± 2 godziny.
4. Opcjonalne ujemne zubożenie komórek innych niż B
UWAGA: Wydajność i czystość zależą od procentu wejściowego komórek B wśród PBMC, który może się drastycznie różnić między poszczególnymi makakami rezusami27. Spodziewaj się 80%-95% czystości, 60% wydajności i 1 x 10 6-1,5 x 10⁶ ogniw z 1 x 10⁷ PBMC.
- Po ostatnim płukaniu (krok 3.6) ponownie zawiesić komórki w stężeniu 1 x 10⁸ komórek/ml w DPBS 2% FCS i ludzkim bloku Fc rozcieńczonym w stosunku 1:200. Liczba komórek jest oparta na liczbie rozmrożonych komórek.
- Inkubować przez 15 minut na lodzie w celu zablokowania receptorów Fc, a następnie dodać biotynylowane przeciwciała z Tabeli 6. Inkubuj przez kolejne 20 minut na lodzie.
- Uzupełnij probówkę preparatem DPBS 2% FCS i wiruj z prędkością 200 x g przez 10 minut w temperaturze 4 °C.
- Ponownie zawiesić komórki w DPBS 2% FCS przy 80% objętości z kroku 4.1 (tj. 80 μl na 1 x10 7 komórek).
- Dodać magnetyczne kulki streptawidyny do zawiesiny komórek w ilości 20% objętości z kroku 4.1 (tj. 20 μl kulek na 1 x 10⁷ komórek).
- Inkubować komórki przez 15 minut na lodzie i od czasu do czasu mieszać.
- W międzyczasie na 1 x 10⁸ komórek przygotuj separator magnetyczny z dużą kolumną magnetyczną zubożającą i filtrem do wstępnej separacji. Przepłukać filtr i kolumnę wstępnej separacji 2 ml DPBS 2% FCS za pomocą przepływu grawitacyjnego i wyrzucić przepływ. Zainstaluj probówkę zbiorczą o pojemności 15 ml.
UWAGA: Użycie innych kolumn, takich jak kolumny pozytywnej selekcji lub inne systemy oczyszczania kulek magnetycznych, może drastycznie obniżyć czystość. - Po inkubacji uzupełnić komórki do 0,5 ml DPBS 2% FCS, jeśli objętość wynosi <0,5 ml. Jeśli objętość wynosi ≥0,5 ml, po prostu kontynuuj.
- Załadować zawiesinę komórek do filtra do separacji wstępnej na przygotowanej kolumnie i zebrać przepływ do probówki o pojemności 15 ml.
- Dwukrotnie eluować niezwiązane wzbogacone komórki B, dodając 1 ml DPBS 2% FCS do filtra przed separacją. Zbierz niezwiązane komórki do tej samej probówki za pomocą przepływu grawitacyjnego.
UWAGA: Dodatkowa elucja może nieznacznie zwiększyć plon. Czystość i skuteczność można ocenić za pomocą cytometrii przepływowej komórek wejściowych, komórek wzbogaconych i komórek zatrzymanych na kolumnie. Aby uzyskać komórki zatrzymane na kolumnie, wyjmij kolumnę z magnesu i przepłucz 3 ml DPBS 2% FCS za pomocą dostarczonego tłoka. W razie potrzeby ocenić czystość za pomocą cytometrii przepływowej, jak w Rysunek 3, używając odczynników w Tabeli 7. - Odwirować wzbogacone limfocyty B w temperaturze 200 x g przez 10 minut w temperaturze 4 °C.
- Ponownie zawiesić komórki w szacowanej ilości ~5 x 10⁶ komórek/ml w pożywce do hodowli komórek B i kontynuować w kroku 3.7.
5. Pierwotna edycja genów komórek B makaka rezusa
- Po aktywacji limfocytów B makaka rezusa przez 48 godzin ± 2 godziny należy przygotować odczynniki do elektroporacji i transdukcji.
- Podgrzewanie DMSO, beznukleazowy bufor dupleksowy, bufor T i bufor E (zestaw do elektroporacji 10 μl) lub E2 (zestaw do elektroporacji 100 μl) z zestawu do elektroporacji do RT.
- Rozmrozić rAAV6 HDRT i stymulanty limfocytów B z tabeli 5 na lodzie.
- Ponownie zawiesić sgRNA CRISPR-Cas9 przy 100 μM w buforze dupleksowym. Rozpuszczać przez 10 minut w temperaturze pokojowej i mieszać przez wirowanie i trzepanie. Odtworzone sgRNA należy przechowywać na lodzie do czasu użycia. Przechowywać w temperaturze -80 °C.
UWAGA: SgRNA CRISPR-Cas9 można projektować za pomocą różnych narzędzi online (patrz 1.1.1) i mogą się drastycznie różnić pod względem wydajności cięcia. Zaleca się empiryczne testowanie wydajności cięcia przy użyciu testów takich jak TIDE37 lub ICE38. - Na 10 μl elektroporacji przygotować 550 μl pożywki do hodowli komórek B ze wszystkimi stymulantami z tabeli 5 i dodać 1% DMSO. Zwiększ objętość 10-krotnie, aby uzyskać elektroporacje o objętości 100 μl. Opcjonalnie 10% tej pożywki można przygotować bez antybiotyku-antybiotyku, co nieznacznie zwiększa żywotność komórek po transfekcji.
- Na 10 μl elektroporacji przygotować studzienkę z 48-dołkowej płytki do hodowli komórkowej z 50 μl pożywki do hodowli komórek B ze stymulantami i bez antybiotyków przeciwgrzybiczych, jeśli jest używana. W przypadku elektroporacji 100 μl należy odpipetować 500 μl do dołków płytki 6-dołkowej.
- Dodaj rAAV6 HDRT do pożywki w studzienkach, do 20% objętości w studzience. Celuj w MOI w zakresie od 1 x 10⁵-1 x 10⁶ w oparciu o liczbę komórek na transfekcję (10 μl elektroporacji: 5 x 10⁵ komórek; 100 μl elektroporacji: 5 x 10⁶ komórek) i GC w preparacie rAAV6. Wysokie stężenia rAAV6 od 5 x10 13 GC/ml do 5 x10 14 GC/ml są zalecane w celu osiągnięcia wysokich MOI przy małych objętościach.
UWAGA: Niższe MOI mogą prowadzić do zmniejszonej wydajności edycji, a MOI 5 x 10⁵ są na ogół bliskie maksymalnej wydajności edycji, którą zaobserwowaliśmy. Nie zaobserwowano wpływu różnych MOI na żywotność limfocytów B. Zaleca się dołączenie kontrolek bez rAAV6 HDRT, bez transfekcji RNP i bez obu. - Przygotowane potrawy i pozostałą pożywkę należy podgrzać w inkubatorze w temperaturze 37 °C z 5% CO2 .
- Na 10 μl elektroporacji przygotuj 1,15 μl rybonukleoproteiny (RNP): Wymieszaj 0,4 μl 61 μM Cas9 z 0,75 μl 100 μM sgRNA w buforze dupleksowym. Przygotuj dodatkowe (zalecane jest 30% więcej na pojedynczą elektroporację) ze względu na błąd pipetowania i aby uniknąć pęcherzyków podczas ładowania końcówek do elektroporacji. Skala 10-krotna dla końcówek 100 μl.
- Inkubować RNP przez co najmniej 15 minut w temperaturze pokojowej przed zmieszaniem z komórkami. Po inkubacji można połączyć wiele RNP, jeśli jednocześnie ma być celem więcej niż jednego locus. Nie zaobserwowano istotnych różnic w skuteczności przy maksymalnie trzech loci jednocześnie.
- W międzyczasie przygotuj ogniwa do elektroporacji. Utrzymuj ogniwa w temperaturze pokojowej przez cały czas, aby uniknąć szoków temperaturowych. Po 48 godzinach ± 2 godzinach hodowli pobrać komórki do odpowiedniego naczynia. Opłucz naczynia DPBS, aby zebrać maksymalną liczbę komórek.
- Odwirować komórki przy 200 x g przez 10 minut w temperaturze pokojowej. Odrzucić supernatant i ponownie zawiesić komórki w DPBS przy ~2 x 10⁶ komórek/ml.
- Połączyć 10 μl 0,4% roztworu błękitu trypanowego z 10 μl zawiesiny komórek i policzyć za pomocą hemocytometru.
UWAGA: W tym momencie, ze względu na straty podczas zbioru i mycia, spodziewaj się około 60% komórek, które zostały umieszczone w hodowli 48 godzin ± 2 godziny wcześniej. - W międzyczasie odwirować komórki o stężeniu 200 x g przez 10 minut w temperaturze pokojowej. Wyrzucić supernatant, upewniając się, że pozostał DPBS jest zminimalizowany. Ponownie zawiesić komórki we wstępnie podgrzanym (RT) buforze T przy 5,55 x 10⁷ komórkach / ml w oparciu o powyższą liczbę komórek.
- Skonfiguruj system transfekcji, włączając maszynę i ustawiając ją na 1 350 V, 15 ms i 1 impuls. Umieść stację pipetową w okapie z przepływem laminarnym
- Dla każdego zestawu 10 elektroporacji należy przygotować probówkę do transfekcji z 3 ml buforu E (dla transfekcji 10 μl) lub E2 (dla transfekcji 100 μl). Włóż probówkę do stacji pipetowej.
- Na 10 μl elektroporacji połącz 1,15 μl RNP z 9 μl komórek. Upewnij się, że masz wystarczającą objętość (+ 30%), aby uniknąć zasysania powietrza do końcówki elektroporacji. Inkubować w temperaturze pokojowej przez 1-2 minuty przed elektroporacją.
- Zassać 10 μl lub 100 μl mieszaniny RNP i komórek do odpowiedniej wielkości końcówki do elektroporacji na pipecie do elektroporacji, włożyć załadowaną pipetę do stacji pipetowania i rozpocząć elektroporację. Upewnij się, że końcówki są całkowicie wolne od pęcherzyków powietrza, aby zapobiec wyładowaniom łukowym. Obserwuj podczas elektroporacji, aby sprawdzić, czy nie występuje wyładowanie łukowe.
- Natychmiast wyrzuć elektroporowane ogniwa do przygotowanej, wstępnie podgrzanej, małej objętości pożywki z lub bez rAAV6 wewnątrz płytki 48-dołkowej (transfekcja 10 μl) lub 6-dołkowej (transfekcja 100 μl). Powtórzyć kroki 5.15-5.17 z pozostałymi próbkami. Dodać próbki kontrolne bez transfekcji do dołków hodowlanych.
- Inkubować komórki w temperaturze 37 °C z 5% CO2 przez 4 godziny ± 2 godziny, a następnie dodać przygotowaną, wstępnie podgrzaną pożywkę do hodowli komórek B zawierającą stymulanty, DMSO i antybiotyk/antybiotyk przeciwgrzybiczy: 450 μl dla transfekcji 10 μl lub 4,5 ml dla transfekcji 100 μl.
- Kontynuować inkubację w temperaturze 37 °C z 5% CO2 przez 12–24 godzin. Następnie zmień pożywkę na pożywkę do hodowli komórek B zawierającą stymulanty i antybiotyki/antybiotyki bez DMSO, jeśli pożądana jest przedłużona hodowla. Analizę genomowego DNA można przeprowadzić po 24 godzinach. Cyfrowy PCR kropelkowy przy użyciu startera na zewnątrz ramienia homologicznego i startera wewnątrz wkładki może być użyty do ilościowego określenia wydajności edycji39. Wykonaj PCR, aby wzmocnić miejsce wprowadzenia i sekwencjonowanie Sangera, aby zweryfikować poprawność edycji.
- W celu analizy poziomów białka należy hodować komórki przez 40-48 godzin po elektroporacji, aby umożliwić zmiany w ekspresji białek, i przeprowadzić analizę za pomocą cytometrii przepływowej przy użyciu odczynników w tabeli 7.
Wyniki
Produkcja rAAV6 z wykorzystaniem tetracyklinowo-zależnego, samowyciszającego pomocniczego adenowirusa doprowadziła do uzyskania średnio 4 x 10¹⁰ GC/mL w pożywce hodowlanej, co stanowi 30-40-krotny wzrost wydajności w porównaniu do produkcji z wykorzystaniem standardowej potrójnej transfekcji bez udziału wirusa pomocniczego (Rysunek 2).
Opcjonalna puryfikacja limfocytów B małp rhesus doprowadziła do wyeliminowania ogromnej większości limfocytów T CD3+ oraz komórek mieloidalnych CD14+ i/lub CD16+, przy czym rutynowo uzyskiwano czystość na poziomie 80%-95% limfocytów B CD20+ (Rycina 3). Opierając się na naszych wcześniejszych projektach dla limfocytów B myszy7, opracowaliśmy metodę edycji swoistości receptorów limfocytów B małp rhesus przy jednoczesnym zachowaniu wykluczenia allelicznego w ogromnej większości limfocytów B poprzez usunięcie endogennych lekkich łańcuchów przeciwciał na drodze przerwania ich regionu stałego. Skonstruowaliśmy HDRT pozbawiony promotora, przeznaczony do insertowania w locus IGH pomiędzy ostatnim genem IGHJ a enhancerem Eµ limfocytów B małp rhesus (Rycina 4). Konstrukt ten wykorzystuje endogenny promotor VH naturalnie zreorganizowanego regionu VDJ położonego powyżej w dojrzałych limfocytach B i w związku z tym nie jest on ekspresowany przez episomalne genomy AAV. Ponadto konstrukt ten wymaga splicingu z położonymi poniżej stałymi regionami ciężkich łańcuchów przeciwciał, aby mógł zostać wyeksponowany na powierzchni komórki. Zatem specyficzne wiązanie antygenu na powierzchni komórki wykazane w cytometrii przepływowej wskazuje na poprawną integrację w locus docelowym oraz funkcjonalność wstawionej sekwencji.
Taki konstrukt kodujący przeciwciało Ab1485, szeroko neutralizujące przeciwciało anty-HIV (bNAb) pochodzące z makaka rhesus40, wpakowaliśmy do rAAV6 i wykorzystaliśmy go do edycji kultur aktywowanych pierwotnych splenocytów lub PBMC makaka rhesus, zgodnie z powyższym opisem (Rycina 5A). Protokół pozwolił na utrzymanie wysokiej żywotności komórek (~90%) przy jednoczesnym usunięciu ekspresji łańcucha lekkiego w ~80% limfocytów B. Większość limfocytów B nadal wykazywała izotyp IgM (Rycina 5B). Dodanie rAAV6 kodującego HDRT Ab1485 doprowadziło do edycji genów i ekspresji powierzchniowej Ab1485 w 16%-21% limfocytów B (Rycina 5A), choć przy niższej intensywności fluorescencji dla łańcuchów przeciwciał niż w nieedytowanych limfocytach B (Rycina 5A prawy panel, Rycina 5C). Może to być wynik konkurencji epitopów między barwieniem antygenowym a przeciwciałami monoklonalnymi używanymi do wykrywania powierzchniowego BCR w cytometrii przepływowej, a także rzeczywistego zmniejszenia ekspresji białka ze względu na policystronowy charakter HDRT i mniej wydajny splicing. Dodatek 1% DMSO oraz przedłużona, skoncentrowana inkubacja z rAAV6 HDRT zazwyczaj zwiększały wydajność edycji (Rycina 6A-C). Stosując tę konkretną metodę, zazwyczaj osiąga się wydajność edycji na poziomie 5%-20%, a nawet do 40%, w zależności od poszczególnego osobnika makaka rhesus (Rycina 5A, Rycina 6A-E) oraz jakości partii rAAV6 HDRT (Rycina 6E). Podsumowując, przedstawiamy protokoły wydajnej produkcji rAAV6, a także hodowli, oczyszczania i edycji genów limfocytów B makaka rhesus.
| Odczynniki | Tom | Zasób | Stężenie końcowe |
| DMEM, wysoka zawartość glukozy | 500 ml | 1 x | ~ 88.5% |
| FCS, inaktywowany termicznie | 50 ml | 1 x | ~ 8.85% |
| Antybiotyk/Lek przeciwgrzybiczy | 5 ml | 100 x | 1 x |
| Glutamina | 5 ml | 200 mM | 2 mM |
| Pirowinian sodu | 5 ml | 100 mM | 1 mM |
Tabela 1: Pożywka do hodowli komórek 293AAV.
| Odczynniki | Objętość | Zapas | Stężenie końcowe |
| DMEM, wysoka zawartość glukozy | 500 ml | 1 x | ~ 95.2% |
| FCS, inaktywowany termicznie | 10 ml | 1 x | ~ 1.9% |
| Antybiotyk/Lek przeciwgrzybiczy | 5 ml | 100 x | 1 x |
| Glutamina | 5 ml | 200 mM | 2 mM |
| Pirowinian sodu | 5 ml | 100 mM | 1 mM |
Tabela 2: Pożywka do produkcji komórek 293AAV.
| Serie rozcieńczeń | Objętość próbki (µL) | Rozcieńczalnik i objętość | Współczynnik rozcieńczenia | Całkowite rozcieńczenie | Referencyjny AAV6 |
| GC/ml | |||||
| Rozcieńczenie 1 | 2 µL próbka lub wzorzec odniesienia AAV w stężeniu 4,1 x 10¹¹ GC/ml | 18 µL bufor i enzym DNAza I | 10 x | 10 x | 4,1 x 10¹⁰ |
| Rozcieńczenie 2 | 15 µL Rozcieńczenie 1 | 60 µL H2O | 5 x | 50 x | 8,2 x 10⁹ |
| Rozcieńczenie 3 | 20 µL Rozcieńczenie 2 | 80 µL H2O | 5 x | 250 x | 1,6 x 10⁹ |
| Rozcieńczenie 4 | 20 µL Rozcieńczenie 3 | 80 µL H2O | 5 x | 1250 x | 3,3 x 10⁸ |
| Rozcieńczenie 5 | 20 µL Rozcieńczenie 4 | 80 µL H2O | 5 x | 6250x | 6,6 x 10⁷ |
| Rozcieńczenie 6 | 20 µL Rozcieńczenie 5 | 80 µL H2O | 5 x | 31250 x | 1,3 x 10⁷ |
| Rozcieńczenie 7 | 20 µL Rozcieńczenie 6 | 80 µL H2O | 5 x | 156250 x | 2,6 x 10⁶ |
| Rozcieńczenie 8 | 20 µL Rozcieńczenie 6 | 80 µL H2O | 5 x | 781250 x | 5,24 x 10⁵ |
| Rozcieńczenie 9 | 20 µL Rozcieńczenie 7 | 80 µL H2O | 5 x | 3906250 x | 1,05 x 10⁵ |
Tabela 3: Tabela rozcieńczeń qPCR.
| Odczynnik | Objętość | Roztwór zapasowy | Stężenie końcowe |
| RPMI-1640 | 420 ml | 1 x | 84% |
| FCS, inaktywowany ciepłem | 50 ml | 1 x | 10% |
| Antybiotyk/Lek przeciwgrzybiczy | 5 ml | 100x | 1 x |
| Glutamina | 5 ml | 200 mM | 2 mM |
| Pirowinian sodu | 5 ml | 100 mM | 1 mM |
| HEPES | 5 ml | 1 M | 10 mM |
| 2-merkaptoetanol | 550 µL | 55 mM | 55 µM |
| Aminokwasy nieessentialne | 5 ml | 100 x | 1 x |
| Insulina-Transferyna-Selen | 5 ml | 100x | 1 x |
Tabela 4: Pożywka do hodowli limfocytów B.
| Odczynnik | Rozcieńczanie | Roztwór zapasowy | Stężenie końcowe |
| MegaCD40L | 1:1000 | 100 µg/mL | 100 ng/ml |
| ODN CpG | 1:300 | 1 mg/ml | 3.33 µg/mL |
| ludzki BAFF | 1:1000 | 40 µg/mL | 40 ng/mL |
| Ludzka IL-2 | 1:1000 | 50 µg/mL | 50 ng/mL |
| Ludzka interleukina 10 (IL-10) | 1:1000 | 50 µg/mL | 50 ng/mL |
Tabela 5: Stymulatory limfocytów B.
| Przeciwciało | Klon | Rozcieńczenie | Stężenie końcowe |
| anty-ludzkie CD3 | FN-18 | 1:40 | 2.5 µg/mL |
| anty-ludzkie CD8a | RPA-T8 | 1:200 | 2.5 µg/mL |
| anty-ludzkie CD14 | M5E2 | 1:200 | 2.5 µg/mL |
| anty-ludzkie CD16 | 3G8 | 1:200 | 2.5 µg/mL |
| anty-ludzkie CD33 | AC104.3E3 | 1:50 | 1 test |
| anty-ludzkie CD64 | 10.1 | 1:800 | 0.625 µg/mL |
| anty-ludzkie CD66 | TET2 | 1:11 | 1 test |
| anty-ludzkie CD89 | A59 | 1:800 | 0.625 µg/mL |
Tabela 6: Przeciwciała do opcjonalnej deplecji komórek innych niż limfocyty B.
| Odczynnik | Typ/klon | stężenie robocze / rozcieńczenie robocze |
| anty-ludzkie przeciwciało CD14 AlexaFluor647 | M5E2 | 1:50 |
| przeciwciało anty-ludzkie CD16 AlexaFluor700 | 3G8 | 1:50 |
| anty-CD20 ludzki PECy7 | 2H7 | 1:50 |
| anty-CD3 ludzki PE | SP34-2 | 1:50 |
| Zombie-NIR | - | 1:500 |
| przeciwciało anty-HLA-DR przeciwko ludzkiemu antygenowi BV605 | L243 | 1:200 |
| anty-ludzki lekki łańcuch przeciwciał Ig lambda APC | MHL-38 | 1:50 |
| anty-ludzki lekki łańcuch Kappa FITC | poliklonalny | 1:500 |
| anty-ludzkie IgM BV421 | MHM-88 | 1:50 |
| antygen RC1, losowo biotynilowany | - | 5 µg/mL |
| Streptawidyna-PE | - | 1:500 |
Tabela 7: Odczynniki do analizy cytometrycznej.

Rycina 1: Schematyczna analiza produkcji rAAV6 oraz edycji genów w pierwotnych limfocytach B małpy rezus. Protokoły zostały podzielone na produkcję rAAV6 (krok 1) oraz edycję genów w limfocytach B małpy rezus (kroki 2-5), w tym opcjonalny krok usuwania komórek innych niż limfocyty B (krok 4). Kroki w protokołach zostały oznaczone czerwonymi okręgami. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina 2: Wysokie wydajności rAAV6 przy użyciu samowyciszającego pomocniczego wirusa adenowirusowego. rAAV6y produkowano przy użyciu metod opisanych w niniejszej pracy (transfekcja [TF] pAAV + samowyciszający pomocnik RepCap6, samowyciszający pomocniczy adenowirus) lub typową potrójną transfekcją bez pomocnika pAAV, pHelper i pRepCap6 (pRC6). rAAV6 oczyszczano wyłącznie z supernatantu komórkowego. Metody z wykorzystaniem samowyciszających wektorów pomocniczych adenowirusowych pozwoliły na uzyskanie 30-40-krotnie wyższego miana rAAV mierzonego metodą qPCR, zgodnie z powyższym opisem. Każda kropka reprezentuje pojedynczą produkcję rAAV z użyciem różnych konstruktów pAAV z 2 do 20 niezależnych eksperymentów. Przedstawiono średnią ± SEM. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 3: Wzbogacanie limfocytów B poprzez negatywne usuwanie komórek innych niż B. Limfocyty B małpy makaka rezusa zostały wzbogacone z PBMC zgodnie z opisanym protokołem, osiągając czystość na poziomie 90%. Przedstawiono materiał wejściowy przed wzbogaceniem oraz produkt po wzbogaceniu. Bramkowanie wykonano na żywych, pojedynczych komórkach PBMC. Wyniki są reprezentatywne dla pięciu niezależnych eksperymentów. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
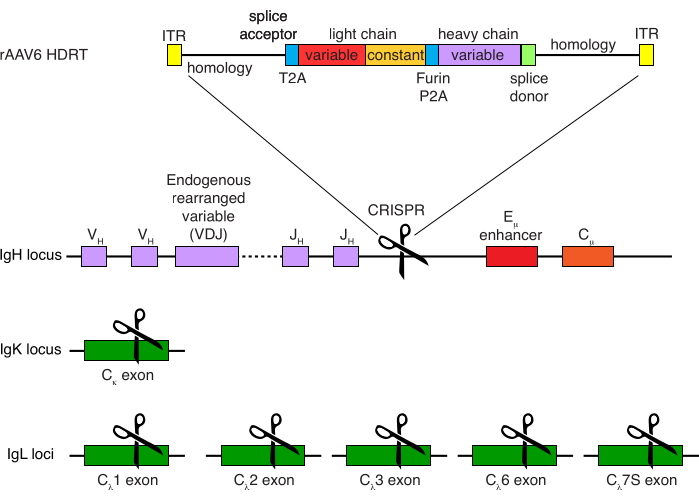
Rysunek 4: Strategia celowania zastosowana do edycji specyficzności receptora komórek B makaków rezus. rAAV6 został wyprodukowany z zawartością przedstawionego HDRT. HDRT składa się z 266 bp 5'-ramienia homologii, po którym następuje 111 bp akceptora splicingu eksonu 1 IGHM makaka rezusa, a następnie linker GSG z sekwencją samoprzecinającego się peptydy 2A wirusa Thosea asigna (T2A), po której następuje sekwencja liderowa i pełny łańcuch lekki przeciwciała Ab1485 makaka rezusa jako IGLC1 makaka rezusa. Następnie znajduje się miejsce cięcia furyny, linker GSG i sekwencja samoprzecinającego się peptydy 2A teschowirusa świńskiego (Furin-P2A), po której następuje kolejna sekwencja liderowa oraz zmienna część łańcucha ciężkiego Ab1485, a następnie 52 bp sekwencji donora splicingu IGHJ4 makaka rezusa, aby umożliwić splicing do dolnych stałych regionów łańcucha ciężkiego przeciwciała, oraz 514 bp ramienia homologii. Konstrukt ten został skierowany do locusu IGH pomiędzy ostatnim genem IGHJ a enhancerem Eµ przy użyciu sekwencji docelowej sgRNA GAGATGCCAGAGCAAACCAG. Oba ramiona homologii zostały zaprojektowane tak, aby kończyły się w miejscu cięcia tego sgRNA, co usuwa sekwencję docelową i pozwala na optymalną wydajność integracji. Jednocześnie, aby zachować ekskluzję alleliczną i ekspresję pojedynczego receptora komórki B, usunięto endogenne łańcuchy lekkie przy użyciu sgRNA celujących w IGKC makaka rezusa z sekwencją docelową GGCGGGAAGATGAAGACAGA oraz IGLC1, IGLC2, IGLC3, IGLC6 i IGLC7S przy użyciu sekwencji docelowej CTGATCAGTGACTTCTACCC. HDRT zawierał mutacje ciche zapobiegające cięciu sekwencji IGLC1 przez ten sgRNA. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
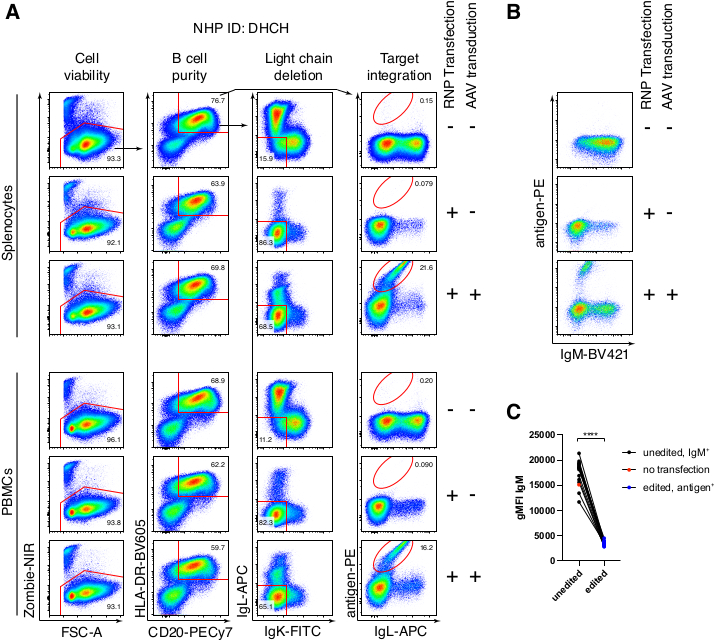
Rysunek 5: Edycja genów pierwotnych limfocytów B makaki jawujskiej. (A) Pierwotne splenocyty (panel górny) lub PBMC (panel dolny) od tego samego osobnika makaki jawujskiej były hodowane bez usuwania komórek innych niż B i edytowane zgodnie z powyższym opisem. Strategia celowania została przedstawiona na Rysunku 4. Dwa dni po elektroporacji komórki zebrano i poddano barwieniu powierzchniowemu do analizy cytometrycznej. Lewa kolumna została ograniczona do pojedynczych komórek (singletów), a pozostałe kolumny ograniczono zgodnie z oznaczeniami w górnym rzędzie. Żywotność komórek, czystość limfocytów B, wydajność delecji łańcuchów lekkich oraz wydajność knock-in Ab1485 poprzez barwienie specyficznym antygenem RC141 wskazano dla próbek nieleczonych, transfekowanych RNP lub transfekowanych RNP + transdukowanych rAAV6 (MOI = 5 x 10⁵). Wyniki reprezentatywne dla sześciu niezależnych eksperymentów z komórkami pochodzącymi od różnych makaków jawujskich. (B) Ekspresja IgM w kontrolnych hodowlach limfocytów B makaki jawujskiej lub po edycji oraz (C) geometryczna średnia intensywność fluorescencji (gMFI) IgM w limfocytach B, które nie utraciły ekspresji Ig w wyniku celowania w IgLC i IgKC (nieedytowane) lub w limfocytach B wiążących oczekiwany antygen (edytowane). Czerwona kropka oznacza gMFI hodowanych, nietransfekowanych kontrolnych limfocytów B. **** oznacza p < 0.0001 w sparowanym teście t. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
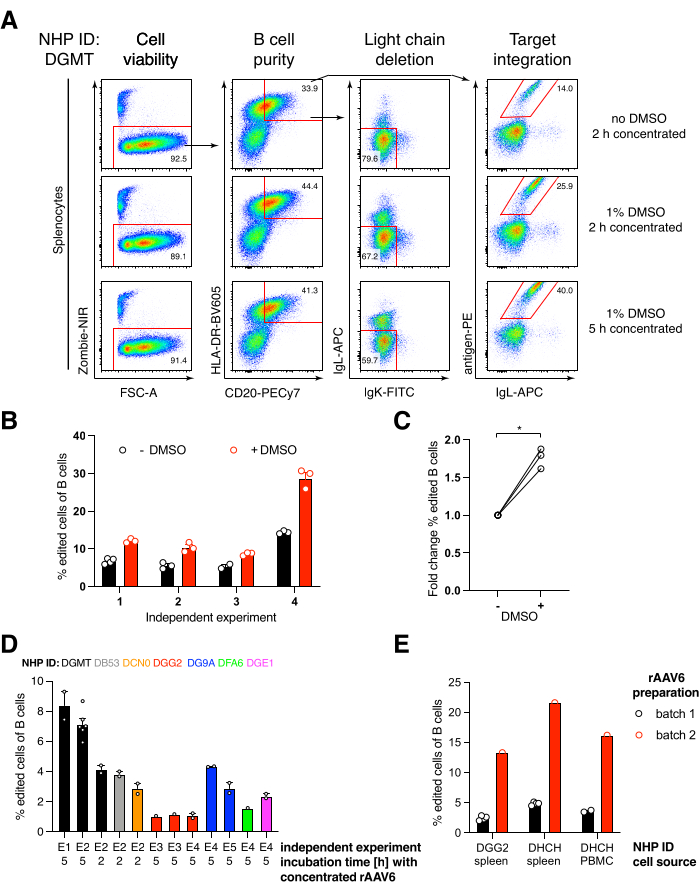
Rysunek 6: Wpływ DMSO, przedłużonej inkubacji w stężonym roztworze rAAV6 HDRT, jakości serii rAAV oraz powtarzalności między różnymi dawcami NHP na wydajność edycji genów w pierwotnych limfocytach B makaki rezus. (A) Spleenocyty hodowano i edytowano zgodnie z opisem. Po elektroporacji 5 x 10⁵ komórek hodowano w medium z dodatkiem lub bez dodatku 1% DMSO i inkubowano w 50 µL medium zawierającego rAAV6 HDRT przy MOI 5 x 10⁵ przez 2 h lub 5 h przed dodaniem kolejnych 450 µL medium. Komórki analizowano 2 dni po elektroporacji metodą cytometrii przepływowej, jak w Rysunku 5. Wynik reprezentatywny dla czterech niezależnych eksperymentów. (B) Ilościowe określenie wyników z (A) dla czterech niezależnych eksperymentów. Kropki oznaczają powtórzenia techniczne przy parametrach transfekcji: 1 350 V, 10-20 ms, czas trwania elektroporacji 1 impuls oraz stężeniach DMSO w zakresie 0,75%-1,25%. (C) Średnia krotność zmiany wydajności edycji z (B). * p > 0,05 w teście U Manna-Whitneya. (D) Wydajności edycji w niezależnych eksperymentach z różnymi makakami przy użyciu komercyjnej serii rAAV6 o niższej wydajności. (E) Wydajność edycji przy użyciu dwóch różnych komercyjnych serii rAAV6, do których wpakowano ten sam konstrukt, w limfocytach B dwóch różnych NHP w tym samym eksperymencie. Kropki oznaczają powtórzenia techniczne przy parametrach transfekcji: 1 350 V, 10-20 ms, elektroporacja jednym impulsem. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
Przedstawione tutaj protokoły zapewniają szybką i wydajną metodę generowania wysokich plonów i mian rAAV6 jako HDRT oraz nowatorskie metody skutecznej edycji genów pierwotnych komórek B makaków rezusów in vitro.
Protokół produkcyjny rAAV6 jest stosunkowo prosty i szybki, co pozwala na produkcję i testowanie wielu różnych konstrukcji jednocześnie bez nadmiernego wysiłku. W razie potrzeby rAAV6 można dalej oczyszczać przy użyciu ustalonych protokołów, takich jak ultrawirowanie w gradionym jodiksanolu34 lub wodne dwufazowe rozdzielanie35 przed wymianą buforu i zatężeniem.
Chociaż zmniejszyło to ogólną wydajność, zdecydowaliśmy się użyć tylko pożywki do hodowli komórkowych o obniżonej surowicy do oczyszczania rAAV6 zamiast oczyszczania z osadu komórkowego, ponieważ większość rAAV6 jest uwalniana do pożywki36, a oczyszczanie z osadu komórkowego zwiększa koszty i nakład pracy. Zastosowanie samoinaktywującego się pomocnika adenowirusowego zwiększyło plony średnio 30-40-krotnie, umożliwiając testowanie konstruktów zapakowanych w AAV6 w pojedynczym naczyniu o średnicy 15 cm. Chociaż nasza metoda oczyszczania jest podstawowa, przy użyciu tej metody uzyskujemy stosunkowo niewielką różnicę między partiami w wydajności edycji genów lub żywotności komórek po transdukcji przy użyciu różnych linii komórkowych lub innych komórek pierwotnych (dane nie pokazane).
Opracowaliśmy protokół oczyszczania komórek B makaka rezusa w celu uzyskania nietkniętych pierwotnych komórek B przy użyciu ujemnego zubożenia niepożądanych populacji. Chociaż nie jest to konieczne do edycji genów tych komórek, zapewnia sposób na uzyskanie stosunkowo czystej populacji pierwotnych komórek B makaków rezusów do tego lub innych zastosowań, jeśli inne typy komórek kolidują z celami eksperymentalnymi. Jednak czystość odbywa się kosztem zmniejszonej ogólnej wydajności limfocytów B. Warto zauważyć, że zarówno w przypadku wzbogaconych, jak i niewzbogaconych hodowli komórek B, frakcja komórek B w początkowych preparatach PBMC lub splenocytów ma kluczowe znaczenie. W szczególności w przypadku PBMC zalecamy badania przesiewowe różnych makaków pod kątem osób z wysokim odsetkiem komórek B we krwi obwodowej w celu uzyskania dużej liczby komórek B do eksperymentów, ponieważ wartość ta może się znacznie różnić między osobnikami27. PBMC można uzyskać przez regularne krwawienie lub leukaferezę42.
Protokół edycji genów prowadzi do wydajnej edycji genów, zwykle między 60% -80% komórek B z nokautem i 5% -20% komórek B z nokautem, chociaż osiągnęliśmy do 90% komórek B z nokautem BCR i 40% komórek B z nokautem BCR (Figura 5 i Figura 6).
Głównymi parametrami efektywnej edycji limfocytów B makaka rezusa są wydajność cięcia sgRNA, parametry elektroporacji, MOI oraz jakość preparatu rAAV6. Wydajność cięcia potencjalnych sgRNA powinna być określona empirycznie, aby umożliwić optymalną edycję i projektowanie HDRT. Przedstawione tutaj parametry elektroporacji równoważą wydajność z możliwością uzyskania maksymalnej całkowitej liczby edytowanych komórek B, a nie najwyższego procentu edytowanych komórek B. Jeśli wymagany jest większy odsetek edytowanych ogniw, zaleca się zwiększenie napięcia (do 1,750 V) lub zmianę długości impulsów (10-30 ms), chociaż można zaobserwować większą śmierć ogniwa. Zauważyliśmy również nieco wyższą wydajność edycji w komórkach B śledziony w porównaniu z komórkami B z PBMC od tej samej osoby (Figura 5); Jednak podstawowa przyczyna tego stanu rzeczy jest obecnie nieznana.
Odkryliśmy, że dodanie 1% DMSO po elektroporacji znacznie zwiększyło wydajność edycji genów o ~ 40% w komórkach B makaka rezusa bez wpływu na żywotność komórek (Figura 6A-C), zgodnie z raportami w innych komórkach43. Należy jednak unikać przedłużonej hodowli w 1% DMSO, która może wpływać na żywotność komórek. W razie potrzeby DMSO można całkowicie pominąć.
Hodowla komórek w małej objętości po elektroporacji przez kilka godzin razem z rAAV6 prowadzi do wyższej wydajności edycji, prawdopodobnie ze względu na lepszą transdukcję HDRT przez rAAV6, a tym samym wyższe wewnątrzkomórkowe stężenie HDRT w odpowiednim czasie, gdy Cas9 jest aktywny. Odkryliśmy, że hodowla komórek w ten sposób przez okres do 8 godzin nie wpłynęła na żywotność komórek, ale wydajność edycji nie wzrosła dramatycznie po 5 godzinach (Figura 6). Jeśli wymagane jest tylko wybicie zamiast knock-in, ten krok można pominąć.
Podsumowując, przedstawiamy kompleksowe protokoły edycji genów limfocytów B makaka rezusa in vitro oraz produkcji rAAV6 HDRT niezbędnego do skutecznego knock-inu pożądanych konstruktów. Protokoły te umożliwiają szybkie i ekonomiczne testowanie wielu konstruktów w pakiecie jako rAAV6 i umożliwiają przedkliniczne testowanie wykonalności i skalowalności terapii komórkami B w bardziej odpowiednim modelu naczelnych innych niż ludzie.
Oświadczenia
Nie deklaruje się żadnych sprzecznych interesów.
Podziękowania
Chcielibyśmy podziękować Harry'emu B. Gristickowi i Pameli Bjorkman za dostarczenie antygenu RC1 oraz całym laboratoriom Nussenzweig i Martin za krytyczną dyskusję. Praca ta była wspierana przez grant Fundacji Billa i Melindy Gatesów INV-002777 (dla M.C.N.) oraz Intramural Research Program Narodowego Instytutu Alergii i Chorób Zakaźnych, National Institutes of Health. (R.G. i M.A.M.). M.C.N. jest badaczem HHMI.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Sterylna probówka 1,5 mL, wolna od dnazy, rnaz i purogenów | Stellar Scientific | T17-125 | lub podobna |
| pipeta serologiczna 10 mL, polistyrenowa, sterylna, niepirogenna, wolna od DNaz/RNaz i ludzkiego DNA | Corning | 4488 | lub podobna |
| 15 cm naczynie do hodowli tkankowych | Falcon | 353025 | lub podobne |
| 15 ml polipropylenowe stożkowe | tybe Falcon | 352097 | lub podobne |
| Pipeta serologiczna 25 mL, polistyrenowa, sterylna, niepirogenna, wolna od DNaz/RNaz i ludzkiego DNA | Corning | 4489 | lub podobna |
| 250 ml polipropylenowa stożkowa tyba | Corning | 430776 | lub podobna |
| Linia komórkowa 293AAV | Cell Biolabs | AAV-100 | |
| 2-B-merkaptoetanol, 55mM (1000x) | Gibco | 21985-023 | |
| 48-dołkowa hodowla tkankowa płytka | Corning | 3548 | lub podobna |
| pipeta serologiczna 5 ml, polistyrenowa, sterylna, niepirogenna, wolna od DNaz/RNaz i ludzkiego DNA | Corning | 4487 | lub podobna |
| strzykawka 5 ml z końcówką Luer-Lok | BD | 309646 | lub podobna |
| 50 ml polipropylenowa stożkowa tybe | Falcon | 352070 | lub podobna |
| Pipeta serologiczna 50 ml, polistyrenowa, sterylna, niepirogenna, wolna od DNaz/RNaz i ludzkiego DNA | Corning | 4490 | lub podobna |
| 6-dołkowa płytka do hodowli tkankowej | Falcon | 353046 | lub podobny |
| System pakowania AAV-6 (plazmidy) | Cell Biolabs | VPK-406 | |
| AAV6 Materiały referencyjne (pełne kapsydy) | Charles River | RS-AAV6-FL | |
| Accu-jet S Kontroler pipet | marki | 26350 | lub podobny kontroler pipet |
| Antybiotyk/Antybiotyk Grzybiczy 100x | Gibco | 15260-062 | |
| anty-ludzki CD14 AlexaFluor647 | Biolegend | 301812 | |
| anty-ludzka biotyna CD14 | BioLegend | 301826 | |
| anty-ludzka CD16 AlexaFluor700 | BD Biosciences | 557920 | |
| anty-ludzka biotyna CD16 | BioLegend | 302004 | |
| anty-ludzka CD20 PECy7 | Biolegend | 302312 | |
| anty-ludzka biotyna CD3 | Thermo Fisher | APS0309 | |
| anty-ludzka CD3 PE | BD Biosciences | 552127 | |
| anty-ludzka biotyna CD33 | Miltenyi | 130-113-347 | |
| anty-ludzka biotyna CD64 | BioLegend | ||
| anty-ludzka biotyna CD66 | Miltenyi | 130-100-143 | |
| anty-ludzka biotyna CD89 | BioLegend | 354112 | |
| anty-ludzka biotyna CD8a | BioLegend | 301004 | |
| anty-ludzka HLA-DR BV605 | Biolegend | 307640 | |
| anty-ludzki łańcuch lekki Ig lambda APC | Biolegend | 316610 | |
| anty-ludzki IgM BV421 | Biolegend | 314516 | |
| anty-ludzki łańcuch lekki Kappa FITC | Fisher Scientific | A18854 | |
| Autoklaw | Steris | Amsco Lab 250 | lub podobny |
| Inkubator CO2 do hodowli komórkowych | Fisher Scientific | 51026331 | lub podobny |
| Filtr odśrodkowy (Amicon Ultra - 4, 100 kDa) | Millipore | UFC810024 | |
| Wirówka 5920 R | Eppendorf | EP022628188 | lub dowolna, chłodzona wirówka kubełkowa z wkładami do płytek 96-dołkowych, probówki o pojemności 15, 50 i 250 ml |
| Chloroform | Fisher Scientific | C298SK-4 | |
| Cpg ODN | Invivogen | tlrl-2395 | |
| Dimetylosulfotlenek (DMSO) | Sigma-Aldrich | 34869-500ML | |
| DMEM, wysoka zawartość glukozy | Gibco | 11965092 | |
| DNaseI (bez RNaz) | New England Biolabs | M0303L | |
| DPBS, bez wapnia, bez magnezu | Zestaw do | Gibco 14190144 | |
| (Neon Transfection System 10 i mikro; L) | Fisher Scientific | MPK1096 | lub inne rozmiary lub zestaw do transfekcji 100 μl System elektroporacji MPK 10096 |
| (system transfekcji neonów) | Fisher Scientific | MPK5000 | |
| FCS | Hyclone | SH30910.03 * | |
| Ficoll-PM400 (Ficoll-Paque PLUS) | Cytiva | 17144002 | lub podobny |
| okap | Fisher Scientific | FH3943810244 | lub podobne |
| Glutamina 200 mM | Gibco | 25030-081 | |
| Cylinder z podziałką 1L | Corning | 3022-1L | lub podobny |
| Hemocytometr | Sigma-Aldrich | Z375357-1EA | lub podobny |
| HEPES 1M | Gibco | 15630-080 | |
| HEPES 1M | Gibco | 15630-080 | |
| Mieszadło magnetyczne z płytą grzejną | Fisher Scientific | SP88857200 | lub podobny |
| Human BAFF | Peprotech | 310-13 | |
| Ludzki blok BD Fc BD | 564220 | ||
| Ludzki IL-10 | Peprotech | 200-10 | |
| Ludzki IL-2 | Peprotech | 200-02 | |
| Kwas solny | Fisher Scientific | A144S-500 | |
| Hydrofilowe filtry strzykawkowe z polieterosulfonu, (membrana Supor), sterylne - 0,2 i mikro; m, 25 mm | Pall | 4612 | |
| Insulina-Transferyna-Selen, 100x | Gibco | 41400-045 | |
| Starter ITR do przodu: GGAACCCCTAGTGATGGAGTT | Zintegrowane technologie DNA niestandardowy | ||
| starter ITR odwrócony: CGGCCTCAGTGAGCGA | Zintegrowane technologie DNA | niestandardowa | |
| szafa bezpieczeństwa biologicznego z przepływem laminarnym | The Baker Company | SG403A | lub podobny |
| Kolumna o dużym zbożu magnetycznym (LD) | Miltenyi Biotec | 130-042-901 | |
| Separator magentyczny (separator MidiMACS i wielostanowisko) | Miltenyi Biotec | 130-090-329 | |
| Mieszadło magnetyczne | Fisher Scientific | 14-512-127 | lub podobne |
| Magnetyczne kulki streptawidyny (Streptavidin MicroBeads) | Miltenyi Biotec | 130-048-101 | |
| Zestaw Maxiprep | Machery-Nagel | 740414.5 | lub podobne |
| Butelki na media 2L z nakrętką | Cole-Parmer | UX-34514-26 | lub podobnym |
| MegaCD40L | Enzo | ALX-522-110-C010 | |
| MicroAmp Opyczna 384-dołkowa płytka reakcyjna | Fisher Scientific 4309849 | ||
| MicroAmp Optyczny klej samoprzylepny | Fisher Scientific | 4311971 | |
| Mikrowirówka 5424 R | Eppendorf | 5404000014 | lub dowolna inna wirówka stołowa do probówek 1,5 ml |
| Kuchenka mikrofalowa | Panasonic | NN-SD987SA | lub podobna |
| Mikroskop kontrastowy z odwróconą fazą TMS firmy Nikon | TMS | lub dowolny inny Mikroskop z odwróconym kontrastem fazowym do hodowli komórkowych | |
| Aminokwasy endogenne, 100x | Gibco | 11140-050 | |
| Beznukleazowy bufor dupleksowy | Zintegrowane technologie DNA | 11-01-03-01 | |
| Woda bez nukleaz | Qiagen | 129115 | |
| Mettler Toledo | 30019028 | lub podobny | |
| Zestaw startowy Pipetman Classic, zestaw 4 pipet, P2, P20, P200, P1000 i końcówki | Gilson | F167380 | lub podobny zestaw pipet i końcówek |
| Pluronic F-68 10 % | Gibco | 24040-032 | |
| Glikol polietylenowy 8000 | Fisher Scientific | BP233-1 | |
| Polietyleno, liniowy, MW 25000, klasa transfekcji (PEI 25K | Polysciences | 23966-100 | |
| Waga precyzyjna | Mettler Toledo | ME4001TE | lub podobne |
| filtry do wstępnej separacji (30 &mikro; m) | Miltenyi Biotec | 130-041-407 | |
| Zlewka ze szkła Pyrex 2 L | Cole-Parmer | UX-34502-13 | lub podobna |
| Zlewka ze szkła Pyrex 250 ml | Millipore Sigma | CLS1000250 | lub podobny |
| Instrument qPCR | Fisher Scientific | 4485691 | lub podobny |
| antygen RC1 losowo biotynylowany | Bjorkman lab, CalTech | we własnym zakresie | |
| RPMI-1640 | Gibco | 11875-093 | |
| S.p. Cas9 Nuclease | Integrated DNA Technologies | 1081059 | |
| Scientific 1203 Łaźnia wodna | VWR | 24118 | lub dowolna kąpiel wodna ustawiona na 37 & C |
| Chlorek sodu | Sigma-Aldrich | S7653-5KG | |
| Wodorotlenek sodu | Sigma-Aldrich | S8045-500G | |
| Pirogronian sodu 100 mM | Gibco | 11360-070 | |
| Sterylne jednorazowe jednostki filtracyjne z membranami PES | Thermo Naukowy Nalgene | 567-0020 | |
| Streptawidyna-PE | BD Biosciences | 554061 | |
| SYBR Green Master Mix | Fisher Scientific | A25742 | |
| Samowyciszający wektor adenowirusowy z obsługą tetracykliny RepCap6 | Oxgene | TESSA-RepCap6 | |
| Trypan Blue Solution, 0,4% | Gibco | 15250061 | |
| Trypsin-EDTA (0,05%), czerwień fenolowa | Gibco | 25300054 | |
| System Oczyszczania Wody | Millipore Sigma | ZEQ7000TR | lub podobny |
| Zombie-NIR | Biolegend | 423106 |
Bibliografia
- Victora, G. D., Nussenzweig, M. C. Germinal centers. Annual Review of Immunology. 40, 413-442 (2022).
- Plotkin, S. A. Correlates of protection induced by vaccination. Clinical and Vaccine Immunology. 17 (7), 1055-1065 (2010).
- Brinkmann, V., Heusser, C. H. T cell-dependent differentiation of human B cells into IgM, IgG, IgA, or IgE plasma cells: High rate of antibody production by IgE plasma cells, but limited clonal expansion of IgE precursors. Cellular Immunology. 152 (2), 323-332 (1993).
- Chernecky, C. C., Berger, B. J. Protein Electrophoresis - Serum., 6th edition. , Elsevier Saunders. St Louis, MO. 917-920 (2013).
- Balazs, A. B., et al. Antibody-based protection against HIV infection by vectored immunoprophylaxis. Nature. 481 (7379), 81-84 (2011).
- Greiner, V., et al. CRISPR-mediated editing of the B cell receptor in primary human B cells. iScience. 12, 369-378 (2019).
- Hartweger, H., et al. HIV-specific humoral immune responses by CRISPR/Cas9-edited B cells. Journal of Experimental Medicine. 216 (6), 1301-1310 (2019).
- Huang, D., et al. Vaccine elicitation of HIV broadly neutralizing antibodies from engineered B cells. Nature Communications. 11, 5850(2020).
- Jeske, A. M., Boucher, P., Curiel, D. T., Voss, J. E. Vector strategies to actualize B cell-based gene therapies. Journal of Immunology. 207 (3), 755-764 (2021).
- Nahmad, A. D., et al. In vivo engineered B cells secrete high titers of broadly neutralizing anti-HIV antibodies in mice. Nature Biotechnology. 40 (8), 1241-1249 (2022).
- Nahmad, A. D., et al. Engineered B cells expressing an anti-HIV antibody enable memory retention, isotype switching and clonal expansion. Nature Communications. 11, 5851(2020).
- Voss, J. E., et al. Reprogramming the antigen specificity of B cells using genome-editing technologies. eLife. 8, 42995(2019).
- Pesch, T., et al. Molecular design, optimization, and genomic integration of chimeric B cell receptors in murine B cells. Frontiers in Immunology. 10, 2630(2019).
- Cheong, T. C., Compagno, M., Chiarle, R. Editing of mouse and human immunoglobulin genes by CRISPR-Cas9 system. Nature Communications. 7, 10934(2016).
- Rogers, G. L., Cannon, P. M. Genome edited B cells: A new frontier in immune cell therapies. Molecular Therapy. 29 (11), 3192-3204 (2021).
- Hung, K. L., et al. Engineering protein-secreting plasma cells by homology-directed repair in primary human B cells. Molecular Therapy. 26 (2), 456-467 (2018).
- Johnson, M. J., Laoharawee, K., Lahr, W. S., Webber, B. R., Moriarity, B. S. Engineering of primary human B cells with CRISPR/Cas9 targeted nuclease. Scientific Reports. 8, 12144(2018).
- Wu, C. M., et al. Genetic engineering in primary human B cells with CRISPR-Cas9 ribonucleoproteins. Journal of Immunological Methods. 457, 33-40 (2018).
- Luo, B., et al. Engineering of alpha-PD-1 antibody-expressing long-lived plasma cells by CRISPR/Cas9-mediated targeted gene integration. Cell Death and Disease. 11 (11), 973(2020).
- Laoharawee, K., et al. Genome engineering of primary human B cells using CRISPR/Cas9. Journal of Visualized Experiments. (165), e61855(2020).
- Laoharawee, K., Johnson, M. J., Moriarity, B. S. CRISPR/Cas9-mediated genome engineering of primary human B cells. Methods in Molecular Biology. 2115, 435-444 (2020).
- Moffett, H. F., et al. B cells engineered to express pathogen-specific antibodies protect against infection. Science Immunology. 4 (35), (2019).
- Hartweger, H., Nussenzweig, M. C. CRISPR comes a-knock-in to reprogram antibodies in vivo. Nature Biotechnology. 40 (8), 1183-1184 (2022).
- Nishimura, Y., Martin, M. A. Of mice, macaques, and men: Broadly neutralizing antibody immunotherapy for HIV-1. Cell Host & Microbe. 22 (2), 207-216 (2017).
- Shedlock, D. J., Silvestri, G., Weiner, D. B. Monkeying around with HIV vaccines: Using rhesus macaques to define 'gatekeepers' for clinical trials. Nature Reviews Immunology. 9 (10), 717-728 (2009).
- Kreuser, S., et al. Efficient methods for generation and expansion of, and gene delivery to rhesus macaque plasma B cells. bioRxiv. , (2021).
- Gujer, C., Sundling, C., Seder, R. A., Karlsson Hedestam, G. B., Lore, K. Human and rhesus plasmacytoid dendritic cell and B-cell responses to Toll-like receptor stimulation. Immunology. 134 (3), 257-269 (2011).
- Kim, J. S., et al. Cell enrichment-free massive ex-vivo expansion of peripheral CD20(+) B cells via CD40-CD40L signals in non-human primates. Biochemical and Biophysical Research Communications. 473 (1), 92-98 (2016).
- Su, W., et al. Self-attenuating adenovirus enables production of recombinant adeno-associated virus for high manufacturing yield without contamination. Nature Communications. 13, 1182(2022).
- Endo, Y., et al. Short- and long-term clinical outcomes in rhesus monkeys inoculated with a highly pathogenic chimeric simian/human immunodeficiency virus. Journal of Virology. 74 (15), 6935-6945 (2000).
- Balaphas, A., Buchs, N. C., Meyer, J., Hagen, M. E., Morel, P. Partial splenectomy in the era of minimally invasive surgery: The current laparoscopic and robotic experiences. Surgical Endoscopy. 29 (12), 3618-3627 (2015).
- Gibson, D. G., et al. Enzymatic assembly of DNA molecules up to several hundred kilobases. Nature Methods. 6 (5), 343-345 (2009).
- Labun, K., et al. CHOPCHOP v3: Expanding the CRISPR web toolbox beyond genome editing. Nucleic Acids Research. 47, 171-174 (2019).
- Strobel, B., Miller, F. D., Rist, W., Lamla, T. Comparative analysis of cesium chloride- and iodixanol-based purification of recombinant adeno-associated viral vectors for preclinical applications. Human Gene Therapy Methods. 26 (4), 147-157 (2015).
- Guo, P., et al. Rapid and simplified purification of recombinant adeno-associated virus. Journal of Virological Methods. 183 (2), 139-146 (2012).
- Vandenberghe, L. H., et al. Efficient serotype-dependent release of functional vector into the culture medium during adeno-associated virus manufacturing. Human Gene Therapy. 21 (10), 1251-1257 (2010).
- Brinkman, E. K., Chen, T., Amendola, M., van Steensel, B. Easy quantitative assessment of genome editing by sequence trace decomposition. Nucleic Acids Research. 42 (22), 168(2014).
- Conant, D., et al. Inference of CRISPR edits from Sanger trace data. The CRISPR Journal. 5 (1), 123-130 (2022).
- Wilkinson, A. C., et al. Cas9-AAV6 gene correction of beta-globin in autologous HSCs improves sickle cell disease erythropoiesis in mice. Nature Communications. 12, 686(2021).
- Wang, Z., et al. A broadly neutralizing macaque monoclonal antibody against the HIV-1 V3-Glycan patch. eLife. 9, 61991(2020).
- Escolano, A., et al. Immunization expands B cells specific to HIV-1 V3 glycan in mice and macaques. Nature. 570 (7762), 468-473 (2019).
- Pathiraja, V., Matar, A. J., Gusha, A., Huang, C. A., Duran-Struuck, R. Leukapheresis protocol for nonhuman primates weighing less than 10 kg. Journal of the American Association for Laboratory Animal Science. 52 (1), 70-77 (2013).
- Stratigopoulos, G., De Rosa, M. C., LeDuc, C. A., Leibel, R. L., Doege, C. A. DMSO increases efficiency of genome editing at two non-coding loci. PLoS One. 13 (6), 0198637(2018).
Przedruki i uprawnienia
