Ten protokół opisuje procedury izolowania wysokiej jakości jąder z zamrożonych wysp trzustkowych naczelnych innych niż ludzkie do użycia w jednojądrowym jednoczesnym sekwencjonowaniu RNA i sekwencjonowaniu ATAC, przy jednoczesnym zachowaniu dużej frakcji cytozolowej do analiz metabolomicznych z tych samych próbek.
Artykuł metodologiczny
Przygotowanie zamrożonych wysepek płodowych naczelnych innych niż ludzie do połączonego sekwencjonowania RNA pojedynczych jąder i sekwencjonowania ATAC oraz metabolomiki masowej
W tym artykule
Podsumowanie
Streszczenie
Jednym z wyzwań w badaniach z wykorzystaniem tkanek pobranych z wielu kohort jest unikanie efektów partii podczas przygotowań do eksperymentów multiomicznych na dużą skalę, takich jak sekwencjonowanie RNA pojedynczej komórki i metabolomika. Metoda w obecnym badaniu wykorzystuje błyskawicznie zamrożone wyspy trzustkowe od płodowych naczelnych innych niż ludzie, zebrane w ciągu dwóch lat w celu wprowadzenia do sekwencjonowania RNA pojedynczego jądra i testów sekwencjonowania ATAC. Frakcja cytozolowa wytworzona podczas ekstrakcji jądrowej została zachowana do dalszej elektroforezy kapilarnej ze spektrometrią mas i późniejszej kwantyfikacji metabolitów. Metoda ta pozwala na masową analizę metabolitów, które przyczyniają się do zmiany krajobrazu transkryptomicznego i epigenomicznego w warunkach eksperymentalnych. Ma zastosowanie do wielu typów tkanek i maksymalizuje ilość informacji, które można wydobyć z próbek, które nie są łatwo dostępne. Ponieważ coraz bardziej doceniany staje się wkład metabolizmu w ustalanie tożsamości komórkowej poprzez modyfikacje epigenetyczne, techniki pozwalające na identyfikację udziału metabolitów w określonych typach komórek są aktualne i konieczne.
Wprowadzenie
Wyspy trzustkowe Langerhansa są kluczowe dla zarządzania tolerancją glukozy przez całe życie. Niewłaściwe dostrojenie poziomu glukozy we krwi za pomocą hormonu obniżającego poziom glukozy, insuliny lub hormonu podnoszącego poziom glukozy, glukagonu, skutkuje cukrzycą (Diabetes Mellitus1. Modyfikowalne czynniki ryzyka w celu zminimalizowania ryzyka cukrzycy obejmują ćwiczenia i dietę. Ponadto staje się jasne, że dieta matki w czasie ciąży ma również wpływ na podatność potomstwa na cukrzycę w wieku dorosłym2,3. W związku z tym potrzebne są metody analizy wpływu diety matki i innych ekspozycji, takich jak leki stosowane w czasie ciąży, na komórki beta produkujące insulinę w organizmach modelowych podczas rozwoju. Na przykład wysepki pochodzące od płodowego potomstwa naczelnych (NHP) można ocenić pod kątem skutków ekspozycji rozwojowej. Podobnie jak ludzie, NHP zazwyczaj mają pojedyncze porody i różnią się fizjologiczną reakcją na dietę w stylu zachodnim4. Podczas gdy ciąża i rozwój płodu NHP mają wiele podobieństw z ludźmi, co czyni je bardzo istotnymi gatunkami dla badań nad programowaniem metabolicznym, wyzwania związane z przeprowadzaniem porównawczych testów bioinformatycznych na potomstwie NHP obejmują ograniczony sezon godowy i przerywane pobieranie próbek. Dlatego idealne są podejścia, które pozwalają na długotrwałe przechowywanie przed przetwarzaniem i analizą próbki. Protokół ten opisuje przygotowanie próbek do sekwencjonowania RNA pojedynczego jądra, sekwencjonowania ATAC i metabolomiki cytoplazmatycznej masowej.
Badania przeprowadzone przez innych w dziedzinie biologii wysp trzustkowych wykazały nakładanie się sygnatur genetycznych obserwowanych w próbkach przygotowanych za pomocą sekwencjonowania RNA pojedynczej komórki i sekwencjonowania RNA pojedynczego jądra5,6. Obie metody pozwalają na identyfikację transkryptów, które przyczyniają się do rozróżnienia cech między różnymi typami komórek w populacji wysp trzustkowych. Dzięki zastosowaniu delikatnych detergentów na tkankach zamrożonych błyskawicznie, nienaruszone jądra mogą być jednocześnie wykorzystywane do sekwencjonowania ATAC, co pozwala na określenie dostępnych regionów chromatyny. Połączenie sekwencjonowania RNA pojedynczego jądra z sekwencjonowaniem ATAC pozwala na lepszą charakterystykę sieci regulatorowych genów7.
Przygotowanie próbek do metabolomiki było tradycyjnie ograniczone przez konieczność wprowadzenia dużej objętości próbki do chromatografii cieczowej. Ponadto należy zwrócić szczególną uwagę na używane podczas przygotowywania próbki, aby uniknąć fałszywych pików NMR w danych spektrometrii mas. Biorąc pod uwagę niewielką liczbę próbek, których pozyskanie w badaniach naczelnych jest trudne i kosztowne, przypisanie wysp trzustkowych od różnych potomstwa do eksperymentów transkryptomicznych i metabolomicznych może być trudne. W związku z tym protokół ten wykorzystuje normalnie odrzucaną frakcję cytozolową generowaną podczas frakcjonowania komórkowego do eksperymentów jednojądrowych. Metoda ta pozwala na jednoczesną charakterystykę transkryptów i otwartych regionów chromatyny, które definiują podzbiory komórkowe w płodowych wyspach trzustkowych, przy jednoczesnym ilościowym pomiarze metabolitów wytwarzanych w wyspach trzustkowych (Ryc. 1). Protokół ten jest adaptacją zademonstrowanego protokołu opublikowanego przez 10x Genomics do izolacji jąder z zamrożonej embrionalnej tkanki mózgowej myszy (wersja CG000366 Rev D8)7.
Protokół
Poszukiwanie wysepek zostało przeprowadzone zgodnie z wytycznymi Instytucjonalnego Komitetu ds. Opieki i Użytkowania Zwierząt (IACUC) Narodowego Centrum Badań nad Naczelnymi w Oregonie (ONPRC) oraz Oregon Health and Science University i zostało zatwierdzone przez ONPRC IACUC. ONPRC przestrzega Ustawy o dobrostanie zwierząt i przepisów egzekwowanych przez Departament Rolnictwa Stanów Zjednoczonych (USDA) oraz Polityki Publicznej Służby Zdrowia w zakresie humanitarnej opieki i korzystania z laboratorium. Niniejszy protokół został zastosowany do wysepek płodowych makaków rezusów, które zostały poddane sekcji zwłok w 145 dniu ciąży (ciąża makaków rezusów trwa zwykle 173-175 dni). Szczegółowe informacje na temat odczynników i sprzętu użytego do tego badania są wymienione w Tabeli Materiałów.
1. Izolacja wysepek
- Wyciąć trzustkę płodu z otaczających tkanek9 i umieścić ją w lodowato zimnym roztworze soli fizjologicznej buforowanym fosforanami.
- Usuń trzustkę z PBS i napompuj ją kolagenazą P (0,6 mg / ml) poprzez kaniulację przewodu trzustkowego za pomocą wstrzykiwacza kaniuli do mózgu gryzoni 33 G.
- Podzielić trzustkę na sześć sekcji za pomocą sterylnych nożyczek chirurgicznych i trawić przez 27-30 minut w temperaturze 37 °C w roztworze kolagenazy.
- Przygotuj pożywkę RT, łącząc 10% FBS i 100 U/ml penicyliny/streptomycyny w RPMI 1640.
- Odlej kolagenazę i dodaj 10 ml pożywki RT.
- Delikatnie wstrząsaj przez 1 minutę, aby rozbić pozostałą tkankę łączną.
- Usunąć niestrawiony materiał, przecedzając go przez filtr 500 μm.
- Przemyć wysepki dwukrotnie 50 ml pożywki RT.
- Inkubować wysepki w bydlęcej DNazie I (0,8 U/ml) w łaźni wodnej o temperaturze 37 °C przez 10 minut.
- Hodowla wysepek przez noc w pożywkach RT z bydlęcą DNazą I (0,4 U/ml) w temperaturze 37 °C z 5% CO2 .
- Wysepki należy wysyłać w specjalistycznych opakowaniach w temperaturze otoczenia z wkładami żelowymi do kontroli temperatury.
2. Bankowanie próbek do długoterminowego przechowywania
- Oceń wysepki pod kątem wielkości za pomocą wyskalowanej siatki celowniczej i zanotuj stopień przygotowanej tkanki groniastej i przewodowej.
- Ręcznie pobierać wysepki za pomocą automatycznej pipety do naczynia o średnicy 60 mm zawierającego 5 ml 2,8 mM glukozy DMEM.
UWAGA: Konieczne jest zminimalizowanie ilości tkanki groniastej i tkanki przewodowej, która będzie przechowywana w końcowym przygotowaniu wysp trzustkowych. Szczegółowe informacje na temat idealnych wysepek do użycia są podane w poprzednim protokole9. - Zbierz wysepki do probówki o pojemności 1,5 ml i wiruj w temperaturze ~300 x g przez 5 minut w temperaturze 4 °C.
- Zawieszone wysepki w roztworze wolnym od wapnia i magnezu 1x PBS.
- Wirować przez 5 minut w temperaturze ~300 x g w temperaturze 4 °C. Odrzucić supernatant.
- Powtórz kroki 2.3-2.5 jeszcze dwa razy.
- Błyskawiczne zamrożenie wysepek w probówce o pojemności 1,5 ml przez 10 s w ciekłym azocie.
- Przechowywać osad w temperaturze -80 °C do dnia izolacji jądrowej.
3. Frakcjonowanie komórkowe do izolacji jąder i frakcji cytoplazmatycznej
- Przygotowanie do ekstrakcji jąder (tab. 1).
- Upewnij się, że stół, pipety i odczynniki są wolne od RNaz.
- Przygotować popłuczynę, zagęszczoną lizę, rozcieńczenie do lizy i rozcieńczone jąder zgodnie z tabelą 1.
- Przygotować 0,1x bufor do lizy w probówce o pojemności 5 ml, używając buforu rozcieńczającego do lizy, aby rozcieńczyć skoncentrowany bufor do lizy.
- Homogenizacja tkanek
- Wyjąć próbki z zamrażarki o temperaturze -80 °C i natychmiast umieścić je na lodzie.
- Dodać 500 μl 0,1x buforu do lizy do granulek tkanek i inkubować przez 3 minuty na lodzie.
- Używając jednorazowego tłuczka do granulek bez RNaz, delikatnie homogenizuj tkankę 15 razy na lodzie.
- Próbki należy inkubować na lodzie przez 10 minut.
- Dodać 500 μl buforu do płukania do homogenatu i delikatnie odpipetować na lodzie.
- Zalać filtr wstępnej separacji o wielkości 30 μm, dodając 300 ml buforu płuczącego do filtra w probówce o pojemności 5 ml.
- Przefiltrować 1 ml homogenatu komórkowego za pomocą filtra 30 μM do probówki o pojemności 5 ml.
- Wirować przefiltrowany homogenat o sile 500 x g przez 5 minut w wirówce z odchylanym wiadrem w temperaturze 4 °C.
- Pobieranie i przechowywanie supernatantu do celów metabolomiki
- Usunąć pipetą 1 ml supernatantu z kroku 3.2.8 i dodać do 1,5 ml kriowialu na lodzie.
- Natychmiast zamrozić supernatant w temperaturze -80 °C. Ten supernatant będzie używany do metabolomiki.
- Przygotowanie jąder do sekwencjonowania RNA i ATAC pojedynczego jądra
- Delikatnie zawiesić osad jądrowy, dodając kroplami 1 ml buforu płuczącego do osadu. Powoli pipetować 5 razy.
- Wirować przemyty osad o sile 1000 x g przez 5 minut w wirówce z odchylanym wiadrem w temperaturze 4 °C.
- Powtórz kroki 3.4.1 i 3.4.2 jeszcze raz.
- Po ostatnim płukaniu ponownie zawiesić jądra w 1 ml buforu do przemywania wody. Utrzymuj przygotowanie jądrowe na lodzie.
- Odessać 10 μl zawiesiny jąder za pomocą pipety i wymieszać z 10 μl 0,4% błękitu trypanowego, delikatnie pipetując.
- Dodać 10 μl mieszaniny jąder i błękitu trypanowego do automatycznego szkiełka licznika komórek za pomocą pipety i umieścić je w urządzeniu.
- Oznaczanie stężenia jąder w jądrach μL.
UWAGA: W przeciwieństwie do preparatów komórkowych do sekwencjonowania RNA pojedynczej komórki, automatyczne liczniki komórek wykryją jądra jako martwe komórki. Nie więcej niż 95% tego preparatu powinno być na żywo na automatycznych licznikach komórek. Jeżeli więcej niż 5% populacji jądrowej jest żywa, zawiesina jąder może być dodatkowo przefiltrowana przez filtr do wstępnego rozdzielania 30 μm i wirowana przez 5 minut przy 1000 x g w temperaturze 4 °C. Stężenie jąder można następnie ponownie obliczyć zgodnie z opisem w kroku 3.4.6. - W oparciu o pożądany docelowy odzysk jąder, ponownie zawiesić jądra do wymaganego stężenia za pomocą buforu 1x jądra i przejść do przygotowania biblioteki sekwencjonowania RNA pojedynczego jądra i ATAC10.
4. Przygotowanie frakcji cytozolowej do elektroforezy kapilarnej - spektrometria mas (CE-MS)
- Połączyć 80 μl frakcji cytozolowej zebranej w kroku 3.3.1 z 20 μl nanoczystej wody zawierającej zinternalizowane wzorce.
- Postępuj zgodnie z CE-MS i analizą zgodnie z wcześniejszym opisem11,12,13.
Wyniki
Jakość wyników sekwencjonowania jest w dużej mierze zależna od jakości materiału wejściowego w postaci jąder komórkowych. Pęcherzykowanie jąder oraz uszkodzenia zewnętrznej błony jądrowej prowadzą do zanieczyszczenia analizy przez RNA i DNA z otoczenia, co wprowadza szum do danych. Czysty ekstrakt jądrowy będzie wykazywał minimalne oznaki jąder otoczonych komponentami cytoplazmatycznymi (Rysunek 2A) lub nadmiernego trawienia, objawiającego się pękaniem jąder (Rysunek 2B). Idealny materiał wejściowy powinien zawierać nienaruszone jądra (Rysunek 2C).
Szczegóły analizy danych z sekwencjonowania RNA i ATAC pojedynczych jąder komórkowych zostały szczegółowo opisane w innych publikacjach5,14. Reprezentatywne klastry populacji komórkowych z preparatu jąder płodowych NHP zostały przedstawione za pomocą UMAP na Rysunku 3A. Dane metabolomiczne są analizowane przy użyciu oprogramowania open-source, zgodnie z wcześniejszym opisem15. Wygenerowane widma mogą zostać zwizualizowane, a poziom wzbogaconych metabolitów w wysepkach płodu z matki karmionej dietą WSD można porównać z tymi z matki karmionej dietą CD (Rysunek 3B-F).
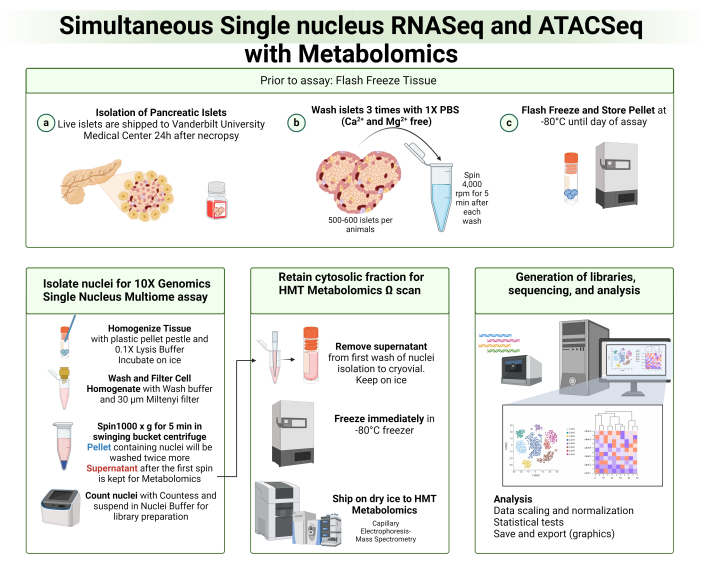
Rysunek 1: Przegląd protokołu izolacji jąder komórkowych i frakcji cytozolowej. Płodowe wysepki trzustkowe zostały pobrane i przechowywane w temperaturze -80 °C do dnia przeprowadzenia analizy. Jądra komórkowe zostały wyizolowane i wykorzystane do sekwencjonowania RNA oraz ATAC pojedynczych jąder. Frakcja cytozolowa pozostała po pierwszym przemyciu podczas izolacji jąder została zachowana do elektroforezy kapilarnej sprzężonej ze spektrometrią mas. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
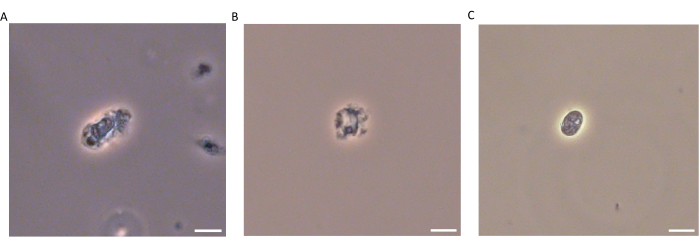
Rysunek 2: Demonstracja właściwego wprowadzania jąder do analizy multiomiki pojedynczych jąder. Przykłady: (A) Jądro otoczone cytoplazmą, (B) Pęknięte jądro z uszkodzoną błoną jądrową oraz (C) Nienaruszone jądro o zaokrąglonej morfologii. Paski skali: 10 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
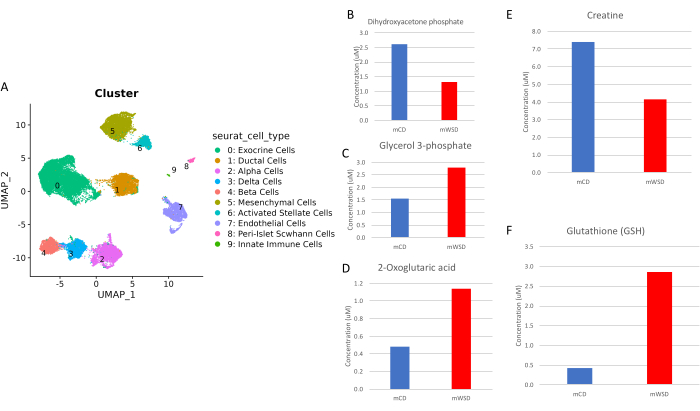
Rycina 3: Reprezentatywne dane z połączonej multiomiki pojedynczych jąder i metabolomiki masowej. (A) Klastrowanie UMAP podtypów komórkowych w izolowanych płodowych wysepkach NHP na podstawie ekspresji genów. Ilościowa ocena metabolitów glikolitycznych: (B) fosforanu dihydroksyacetonu i (C) glicerolu-3-fosforanu w frakcji cytozolowej z izolowanych płodowych wysepek NHP w przypadku gdy matka była karmiona dietą WSD (mWSD) lub CD (mCD). Dieta matki może również różnicowo regulować metabolizm poprzez (D) cykl kwasu cytrynowego (2-oksoglutaran), (E) metabolizm aminokwasów (kreatyna) oraz poprzez zmianę (F) statusu redox komórek (glutation) w płodowych wysepkach. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Tabela 1: Składy buforów do izolacji jąder komórkowych. Przedstawiono szczegółowe składniki buforów do izolacji jąder, lizy, rozcieńczania lizatu oraz buforów płuczących. W razie potrzeby rozcieńczyć odczynniki do stężenia roztworu podstawowego przed przygotowaniem buforu. Proszę kliknąć tutaj, aby pobrać tę tabelę.
Dyskusja
Historycznie rzecz biorąc, metody izolacji jądrowej do sekwencjonowania RNA i ATAC pojedynczego jądra wykorzystywały zawierające detergenty, które są niekompatybilne z chromatografią cieczową ze spektrometrią mas (LC-MS), powszechną techniką stosowaną do kwantyfikacji metabolitów16,17. Obecny protokół pozwala na połączenie technik transkryptomicznych i metabolomicznych z tego samego przygotowania próbki przy użyciu delikatnego detergentu do frakcjonowania komórkowego, a następnie frakcjonowania za pomocą elektroforezy kapilarnej, techniki, która wymaga mniejszego wkładu próbki w stosunku do chromatografii cieczowej w celu oddzielenia metabolitów18.
Najbardziej krytycznym aspektem tego protokołu jest zachowanie błony jądrowej podczas izolacji jądrowej, aby uniknąć degradacji materiału genetycznego i zmniejszyć zanieczyszczenie nukleotydami i makrocząsteczkami otoczenia. Czas ekspozycji próbki na bufor do lizy można modulować, aby uniknąć nadmiernego trawienia tkanek i uszkodzenia jąder. Dodatkowo, szybkie zamrożenie wysp trzustkowych podczas bankowania próbki i supernatantu zawierającego frakcję cytozolową jest konieczne, aby uniknąć degradacji materiału genetycznego i metabolitów. Wszystkie próbki muszą być pobrane z tej samej pożywki (2,8 mM glukozy DMEM w tym badaniu), aby uniknąć zakłócającego efektu zmienionego metabolizmu spowodowanego dostępnością składników odżywczych w pożywkach hodowlanych.
Ograniczeniem tego połączonego podejścia metabolomicznego jest to, że niektóre metabolity mogą nie zostać wychwycone ze względu na detergent używany do izolacji jąder. W związku z tym, w celu uzyskania pełniejszej analizy metabolitów, podejście to można uzupełnić analizami zamrożonych tkanek i izolowanych metabolitów przy użyciu nieorganicznych płuczących i LC-MS. Zalecanym podejściem uzupełniającym jest ukierunkowana metabolomika przestrzenna za pomocą MALDI-MS w celu zlokalizowania zmian metabolicznych w narządach19. Ponadto obecne technologie oceny zmienności transkryptu i dostępności chromatyny w tym samym jądrze są ograniczone ze względu na niewielką głębokość sekwencjonowania dla sekwencjonowania ATAC. W analizach danych badacze będą w stanie ocenić otwarte regiony chromatyny tylko w szerokich klastrach komórkowych, a nie w określonych podklastrach w zbiorze danych.
Ponieważ coraz częstsze staje się wykorzystywanie tkanek, które nie są łatwo dostępne, szczególnie tych pochodzących od ludzi i naczelnych, konieczne jest zmaksymalizowanie ilości informacji, które można uzyskać z repliki biologicznej. Opisane powyżej podejście multiomiczne pozwala badaczom skorelować sygnatury genetyczne ze szczytową dostępnością wokół kluczowych promotorów tożsamości komórkowej, jednocześnie rozważając, w jaki sposób metabolizm komórkowy mógł przyczynić się do takich zmian. Identyfikacja metabolitów, które są bardziej obfite w preparatach komórkowych, dostarczy wskazówek na temat konkretnych modyfikacji epigenetycznych, które wpłynęłyby na specyfikację podtypów komórkowych do określonej linii. Rzeczywiście, ustanowiono nowe protokoły w celu zintegrowania wyników eksperymentów transkryptomicznych i metabolomicznych, choć pochodzących z różnych źródeł tkankowych20. Znaczenie tego protokołu polega na tym, że dostępność chromatyny, zmiany transkrypcyjne i wzbogacenie metabolitów można ocenić na podstawie danych wejściowych z pojedynczej próbki. Przyszłe zastosowania tej techniki pozwolą na lepszą charakterystykę stanów chorobowych w tkankach pozyskanych z nielicznych populacji próbek, takich jak tkanki pacjentów z rzadkimi chorobami. W dziedzinie biologii wysp trzustkowych charakterystyka sieci regulacyjnych genów i korelujących sygnatur metabolicznych może dostarczyć krytycznych informacji na temat mechanizmów zachowania tożsamości i funkcji komórek beta w celu uniknięcia wystąpienia cukrzycy.
Oświadczenia
Autorzy deklarują brak konfliktu interesów.
Podziękowania
Autorzy chcieliby podziękować całemu zespołowi z Uniwersytetu Nauk o Zdrowiu w Oregonie za opiekę nad kolonią naczelnych innych niż człowiek i za pobieranie tkanek. Ponadto firma Vanderbilt Technologies for Advanced Genomics zapewniła specjalistyczną wiedzę techniczną i doradztwo w zakresie projektowania eksperymentalnego. DTC było wspierane przez stypendium przeddoktoranckie F31 z NIH/NIDK (1F31DK135164). PK był wspierany przez NIH/NIDDK (1R01DK128187). MG było wspierane przez VA Merit Award (I01 BX005399), NIH/NIDDK (1R01DK135032, 1R01DK128187) i JDRF (2--2024-1455-S-B). Prace w Oregon National Primate Research Center (ONPRC) były wspierane przez P51OD011092 w celu wsparcia operacyjnego Centrum.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 33 G wstrzykiwacz kaniuli mózgu szczura | Protech International | 8IC315IS5SPC | Do kaniulacji przewodu i inflacji trzustki |
| Penicylina / Streptomycyna | Fisher | 15-140-122 | Do mediów RT |
| FBS Millipore / Sigma | F4135-500ML | Do mediów RT | |
| RPMI 1640 | Thermo Fisher Scientific | 11-875-135 | Do mediów RT |
| Kolagenaza P | Sigma Aldrich | 11213865001 | Do trawienia trzustki |
| Dnaza bydlęca I | Sigma Aldrich | 11284932001 | Do pożywek RT i izolacji |
| Dekstroza | Fisher | D16-1 | Końcowe stężenie wyniesie 2,8 |
| mM Chlorek wapnia | Fisher | C4901-500G | Końcowe stężenie wyniesie 0,5 mM |
| HEPES | Gibco | 15630-080 | Final stężenie wyniesie 10 mM |
| Albumina surowicy bydlęcej (BSA) Frakcja 5 | Research Products International | A30075100 | Końcowe stężenie wyniesie 0,5 mg/ml |
| Dulbecco's Modified Eagle Medium | Gibco | 11966025 | Do ręcznego zbierania wysepek |
| 20x Bufor jądrowy | 10X Genomics | 2000153/2000207 | |
| Digitonina (5%) | Thermo Fisher Scientific | BN2006 | Digitonina może wymagać podgrzania do 65 stopni Celsjusza; C do rozpuszczenia białego osadu |
| MACS SmartStrainers (30 &mikro; M) | Miltenyi Biotec | 130-098-458 | |
| MACS BSA Roztwór podstawowy (10%) | Miltenyi Biotec | 130-091-376 | |
| IGEPAL CA-630 | Sigma Aldrich | i8896 | Przygotuj 10% bulionu, używając wodnego roztworu |
| chlorowodorku Trizma MilliQ, pH 7,5 | Sigma Aldrich | T2319-1L | |
| Roztwór chlorku sodu, 5 M | Sigma Aldrich | S6546-1L | |
| Roztwór chlorku magnezu, 1 M | Sigma Aldrich | M1028-100mL | |
| Inhibitor rnazy Sigma | Protector Sigma Aldrich | 3335402001 | |
| DTT | Research Products International | D11000-5.0 | |
| Jednorazowe tłuczki do peletów bez rnazy | Fisher Scientific | 12-141-368 | |
| Tween 20 | Odczynniki Fisher | BP337-500 | Przygotuj 20% zapasu, używając wody MilliQ |
| Woda bez nukleaz | Promega | PR-P1193 | |
| Probówki DNA LoBind (5 ml) | Eppendorf | 30108310 | |
| (1,5 ml) | VWR | 20170-225 | |
| Probówki Posi-Click (0,6 ml) | Denville | C-2177 | |
| Trypan Blue (0,4%) | Thermo Fisher Scientific | T-10282 | |
| Dwukomorowe szkiełka do liczenia komórek | Bio-Rad | 1450011 | |
| MiiliQ Ultrapure Water System | Millipore/Sigma | 7003/05/10/15 | |
| Filtr odcinający 5 kDa | HMT Metabolome Technologies | ||
| Standardy wewnętrzne | HMT Metabolome Technologies | ||
| Pipety P10, P20, P200 i P1000 | Eppendorf | 2231000602 | |
| Końcówki do pipet, 10 i mikro; L | VWR | 76322-528 | |
| Końcówki do pipet, 1000 i mikro; L | Thermo Fisher Scientific | 21-236-2A Końcówki | |
| do pipet, 20 i mikro; L | Genesee Scientific | 23-404 | |
| Końcówki do pipet, 200 i mikro; L | USA Scientific | 1120-8810 | |
| Mikroskop z kontrastem fazowym | Olympus | BX41-PH-B | |
| Countess II Automatyczny licznik komórek | Thermo Fisher Scientific | AMQAX1000 | |
| DPBS (1x) | Gibco | 14190-144 | |
| Wirówka Allegra X-30R | Beckman-Coulter | B06315 | |
| RNase-ZAP | Sigma Aldrich | R2020 |
Bibliografia
- Christensen, A. A., Gannon, M. The beta cell in type 2 diabetes. Curr Diab Rep. 19 (9), 81(2019).
- Elsakr, J. M., Gannon, M. Developmental programming of the pancreatic islet by. Trends Dev Biol. 10, 79-95 (2017).
- Salzberg, L. Risk factors and lifestyle interventions. Prim Care. 49 (2), 201-212 (2022).
- Pound, L. D., Kievit, P., Grove, K. L. The non-human primate as a model for type 2 diabetes. Curr Opin Endocrinol Diabetes Obes. 21 (2), 89-94 (2014).
- Kang, R. B., et al. Single-nucleus RNA sequencing of human pancreatic islets identifies novel gene sets and distinguishes β-cell subpopulations with dynamic transcriptome profiles. Genome Med. 15 (1), 30(2023).
- Basile, G., et al. Using single-nucleus RNA-sequencing to interrogate transcriptomic profiles of archived human pancreatic islets. Genome Med. 13 (1), 128(2021).
- Cabé, C. M., et al. High-quality brain and bone marrow nuclei preparation for single nuclei multiome assays. J Vis Exp. (202), e65715(2023).
- Nuclei from embryonic mouse brain for single cell multiome ATAC + gex sequencing. , Available from: https://www.10xgenomics.com (2022).
- Elsakr, J. M., Deeter, C., Ricciardi, V., Gannon, M. Analysis of non-human primate pancreatic islet oxygen consumption. J Vis Exp. (154), e60696(2019).
- Chromium next gem single cell multiome ATAC + gene expression reagent kits user guide. , Available from: https://www.10xgenomics.com (2022).
- Maruyama, A., et al. Extraction of aqueous metabolites from cultured adherent cells for metabolomic analysis by capillary electrophoresis-mass spectrometry. J Vis Exp. (148), e59551(2019).
- Ooga, T., et al. Metabolomic anatomy of an animal model revealing homeostatic imbalances in dyslipidaemia. Mol Biosyst. 7 (4), 1217-1223 (2011).
- Ohashi, Y., et al. Depiction of metabolome changes in histidine-starved Escherichia coli by CE-TOFMS. Mol Biosyst. 4 (2), 135-147 (2008).
- Chiou, J., et al. Single-cell chromatin accessibility identifies pancreatic islet cell type– and state-specific regulatory programs of diabetes risk. Nat Genetics. 53 (4), 455-466 (2021).
- Pang, Z., et al. Metaboanalyst 6.0: Towards a unified platform for metabolomics data processing, analysis and interpretation. Nucleic Acids Res. , 253(2024).
- Willency, J. A., Lin, Y., Pirro, V. Targeted metabolomics in human and animal biofluids and tissues using liquid chromatography coupled with tandem mass spectrometry. STAR Protoc. 5 (1), 102884(2024).
- Behnke, J. -S., Urner, L. H. Emergence of mass spectrometry detergents for membrane proteomics. Anal Bioanal Chem. 415 (18), 3897-3909 (2023).
- Ouimet, C. M., D'amico, C. I., Kennedy, R. T. Advances in capillary electrophoresis and the implications for drug discovery. Expert Opin Drug Discov. 12 (2), 213-224 (2017).
- Alexandrov, T. Spatial metabolomics and imaging mass spectrometry in the age of artificial intelligence. Annu Rev Biomed Data Sci. 3, 61-87 (2020).
- Ewald, J. D., et al. Web-based multi-omics integration using the analyst software suite. Nat Protoc. 19, 1467-1497 (2024).
Przedruki i uprawnienia
