Este protocolo descreve procedimentos para isolar núcleos de alta qualidade de ilhotas pancreáticas de primatas não humanos congelados para uso em sequenciamento simultâneo de RNA de núcleo único e sequenciamento ATAC, preservando a fração citosólica em massa para análises metabolômicas das mesmas amostras.
Artigo de método
Preparação de ilhotas fetais de primatas não humanos congelados para sequenciamento combinado de RNA de núcleo único e sequenciamento ATAC e metabolômica em massa
Neste artigo
Resumo
Resumo
Um desafio em estudos que usam tecido coletado de várias coortes é evitar efeitos de lote ao se preparar para experimentos multiômicos em larga escala, como sequenciamento combinado de RNA de célula única e metabolômica. O método no estudo atual utiliza ilhotas pancreáticas congeladas de primatas fetais não humanos coletados ao longo de um período de dois anos para entrada em ensaios de sequenciamento de RNA de núcleo único e sequenciamento ATAC. A fração citosólica gerada durante a extração nuclear foi retida para eletroforese capilar a jusante e subsequente quantificação de metabólitos. Este método permite a análise em massa de metabólitos que contribuem para a mudança das paisagens transcriptômicas e epigenômicas em condições experimentais. É aplicável a muitos tipos de tecidos e maximiza a quantidade de informações que podem ser extraídas de amostras que não estão prontamente disponíveis. À medida que a contribuição do metabolismo para o estabelecimento da identidade celular por meio de modificações epigenéticas se torna mais apreciada, técnicas que permitem identificar a contribuição de metabólitos em tipos celulares específicos são oportunas e necessárias.
Introdução
As ilhotas pancreáticas de Langerhans são críticas para o gerenciamento da tolerância à glicose ao longo da vida. A falha em ajustar adequadamente os níveis de glicose no sangue por meio do hormônio redutor de glicose, insulina, ou do hormônio de aumento da glicose, glucagon, resulta em Diabetes Mellitus1. Fatores de risco modificáveis para minimizar o risco de diabetes incluem exercícios e dieta. Além disso, está ficando claro que a dieta materna durante a gravidez também tem efeito sobre a suscetibilidade da prole ao diabetes na idade adulta 2,3. Assim, são necessários métodos para analisar os efeitos da dieta materna e outras exposições, como medicamentos usados durante a gravidez, nas células beta produtoras de insulina em organismos modelo durante o desenvolvimento. Por exemplo, ilhotas de descendentes fetais de primatas não humanos (NHP) podem ser avaliadas quanto aos efeitos das exposições ao desenvolvimento. Semelhante aos humanos, os PNHs geralmente têm nascimentos únicos e variam em sua resposta fisiológica à alimentação com dieta de estilo ocidental4. Embora a gestação e o desenvolvimento fetal dos NHPs compartilhem muitas semelhanças com os humanos, tornando-os uma espécie altamente relevante para estudos de programação metabólica, os desafios para a realização de ensaios bioinformáticos comparativos na prole de NHP incluem uma estação de acasalamento restrita e coleta intermitente de amostras. Portanto, abordagens que permitem o armazenamento de longo prazo antes do processamento e análise da amostra são ideais. Este protocolo descreve a preparação de amostras para sequenciamento de RNA de núcleo único, sequenciamento ATAC e metabolômica citoplasmática em massa.
Estudos realizados por outros no campo da biologia das ilhotas demonstraram sobreposição nas assinaturas genéticas observadas em amostras preparadas por meio de sequenciamento de RNA de célula única e sequenciamento de RNA de núcleo único 5,6. Ambos os métodos permitem a identificação de transcritos que contribuem para distinguir características entre vários tipos de células dentro da população de ilhotas. Através do uso de detergentes suaves em tecidos congelados rapidamente, núcleos intactos podem ser usados simultaneamente para sequenciamento ATAC, o que permite a determinação de regiões de cromatina acessíveis. A combinação do sequenciamento de RNA de núcleo único com o sequenciamento ATAC permite uma melhor caracterização das redes reguladoras de genes7.
A preparação de amostras para metabolômica tem sido tradicionalmente limitada pela necessidade de um alto volume de entrada de amostra para cromatografia líquida. Além disso, deve-se considerar cuidadosamente os tampões usados durante a preparação da amostra para evitar falsos picos de RMN em dados de espectrometria de massa. Dado o baixo número de amostras que são desafiadoras e caras para adquirir em estudos com primatas, a alocação de ilhotas de diferentes descendentes para experimentos transcriptômicos versus metabolômicos pode ser difícil. Assim, este protocolo faz uso da fração citosólica normalmente descartada gerada durante o fracionamento celular para experimentos de núcleo único. Este método permite a caracterização simultânea de transcritos e regiões de cromatina aberta que definem subconjuntos celulares em ilhotas fetais, enquanto mede quantitativamente os metabólitos produzidos dentro das ilhotas (Figura 1). Este protocolo é adaptado de um protocolo demonstrado publicado pela 10x genomics para o isolamento de núcleos de tecido cerebral embrionário de camundongo congelado (versão CG000366 Rev D8)7.
Protocolo
A recuperação das ilhotas foi conduzida de acordo com as diretrizes do Comitê Institucional de Cuidados e Uso de Animais (IACUC) do Centro Nacional de Pesquisa de Primatas do Oregon (ONPRC) e da Oregon Health and Science University e foi aprovada pelo ONPRC IACUC. O ONPRC cumpre a Lei de Bem-Estar Animal e os Regulamentos aplicados pelo Departamento de Agricultura dos Estados Unidos (USDA) e a Política do Serviço de Saúde Pública sobre Cuidados Humanos e Uso de Laboratório. O protocolo aqui foi aplicado a ilhotas de macacos Rhesus fetais que foram necropsiados no dia gestacional 145 (a gestação do macaco Rhesus é tipicamente de 173-175 dias). Os detalhes dos reagentes e do equipamento usado para este estudo estão listados na Tabela de Materiais.
1. Isolamento de ilhotas
- Extirpar o pâncreas fetal dos tecidos circundantes9 e colocá-lo em solução salina tamponada com fosfato gelado.
- Remova o pâncreas do PBS e infle-o com colagenase P (0,6 mg / mL) por meio de canulação do ducto pancreático usando um injetor de cânula cerebral de roedor 33 G.
- Divida o pâncreas em seis seções com tesoura cirúrgica estéril e digerir por 27-30 min a 37 ° C em solução de colagenase.
- Prepare o meio RT combinando 10% de FBS e 100 U / mL de penicilina / estreptomicina em RPMI 1640.
- Despeje a colagenase e adicione 10 mL de meio RT.
- Agite suavemente por 1 min para romper o tecido conjuntivo restante.
- Remova o material não digerido coando através de um filtro de 500 μm.
- Lave as ilhotas duas vezes com 50 mL de meio RT.
- Incubar os ilhéus em DNase I bovina (0,8 U/ml) em banho-maria a 37 °C durante 10 min.
- Cultivar as ilhotas durante a noite em meio RT com DNase I bovina (0,4 U/mL) a 37 °C com 5% de CO2.
- Ilhotas de navio em embalagens especializadas à temperatura ambiente com pacotes de gel de controle de temperatura.
2. Banco de amostras para armazenamento de longo prazo
- Avalie o tamanho das ilhotas usando um retículo em escala e observe o grau de tecido acinar e ductal em preparação.
- Escolha manualmente ilhotas com uma pipeta automatizada em um prato de 60 mm contendo 5 mL de DMEM de glicose a 2,8 mM.
NOTA: É imperativo minimizar a quantidade de tecido acinar e tecido ductal que será armazenado na preparação final das ilhotas. Detalhes das ilhotas ideais para uso são relatados em um protocolo anterior9. - Escolha ilhotas em um tubo de 1,5 mL e gire a ~ 300 x g por 5 min a 4 ° C.
- Ressuspendeu as ilhotas em 1x PBS livre de cálcio e magnésio.
- Gire por 5 min a ~300 x g a 4 °C. Descarte o sobrenadante.
- Repita as etapas 2.3-2.5 mais duas vezes.
- Congele rapidamente as ilhotas em um tubo de 1,5 mL por 10 s em nitrogênio líquido.
- Conservar o sedimento a -80 °C até ao dia do isolamento nuclear.
3. Fracionamento celular para isolamento de núcleos e fração citoplasmática
- Preparação de tampões para extração de núcleos (Tabela 1).
- Certifique-se de que a bancada, as pipetas e os reagentes estejam livres de RNase.
- Preparar a lavagem, a lise concentrada, a diluição da lise e os tampões de núcleos diluídos de acordo com o quadro 1.
- Prepare o tampão de lise 0,1x em um tubo de 5 mL usando o tampão de diluição de lise para diluir o tampão de lise concentrado.
- Homogeneização de tecidos
- Retire as amostras do congelador a -80 °C e coloque-as imediatamente no gelo.
- Adicione 500 μL de tampão de lise 0,1x aos pellets de tecido e incube por 3 min em gelo.
- Usando um pilão de pellets descartável sem RNase, homogeneizar suavemente o tecido 15 vezes no gelo.
- Incube as amostras no gelo por 10 min.
- Adicione 500 μL de tampão de lavagem ao homogeneizado e pipete suavemente sobre gelo.
- Prepare um filtro de pré-separação de 30 μm adicionando 300 mL de tampão de lavagem ao filtro sobre um tubo de 5 mL.
- Filtrar o homogeneizado celular de 1 ml utilizando o filtro de pré-separação de 30 μM para o tubo de 5 ml.
- Girar o homogenato filtrado a 500 x g durante 5 min numa centrífuga de balde oscilante a 4 °C.
- Coleta e armazenamento de sobrenadante para metabolômica
- Remova 1 mL do sobrenadante da etapa 3.2.8 com uma pipeta e adicione a um criovial de 1,5 mL no gelo.
- Congelar imediatamente o sobrenadante a -80 °C. Este sobrenadante será usado para metabolômica.
- Preparação de núcleos para sequenciamento de RNA e ATAC de núcleo único
- Ressuspenda suavemente o pellet de núcleos adicionando 1 mL de tampão de lavagem ao pellet gota a gota. Pipete lentamente 5 vezes.
- Girar o pellet lavado a 1000 x g durante 5 min numa centrifugadora de balde oscilante a 4 °C.
- Repita as etapas 3.4.1 e 3.4.2 mais uma vez.
- Após a lavagem final, ressuspenda os núcleos em 1 mL de tampão de lavagem. Mantenha a preparação nuclear no gelo.
- Aspire 10 μL de suspensão de núcleos com uma pipeta e misture com 10 μL de azul de tripano a 0,4% pipetando suavemente.
- Adicione 10 μL dos núcleos e da mistura de azul de tripano a uma lâmina de contador de células automatizada com uma pipeta e coloque-a no instrumento.
- Determine a concentração de núcleos em núcleos/μL.
NOTA: Ao contrário das preparações celulares para sequenciamento de RNA de célula única, os contadores de células automatizados detectarão núcleos como células mortas. Não mais do que 95% dessa preparação deve estar ativa em contadores de células automatizados. Se mais de 5% da população nuclear estiver viva, a suspensão de núcleos pode ser filtrada mais uma vez através do filtro de pré-separação de 30 μm e girada por 5 min a 1000 x g a 4 °C. A concentração de núcleos pode então ser recalculada conforme descrito na etapa 3.4.6. - Com base na recuperação de núcleos alvo desejada, ressuspenda os núcleos para a concentração necessária usando 1x tampão de núcleos e prossiga para a preparação da biblioteca de sequenciamento de RNA de núcleo único e ATAC10.
4. Preparação da fração citosólica para eletroforese capilar - espectrometria de massas (CE-MS)
- Combine 80 μL de fração citosólica coletada na etapa 3.3.1 com 20 μL de água nanopura contendo padrões internalizados.
- Prossiga com CE-MS e análise conforme descrito anteriormente 11,12,13.
Resultados
A qualidade das saídas de sequenciamento é altamente dependente da qualidade da entrada nuclear. O blebbing nuclear e os danos à membrana nuclear externa resultarão em contaminação ambiental de RNA e DNA na análise, o que introduzirá ruído nos dados. Um extrato nuclear puro terá evidência mínima de núcleos encapsulados com componentes citoplasmáticos (Figura 2A) ou superdigestão, evidenciada por núcleos estourados (Figura 2B). Uma entrada nuclear ideal conterá núcleos intactos (Figura 2C).
Detalhes da análise de dados de sequenciamento de RNA e ATAC de núcleo único são amplamente fornecidos em outros lugares 5,14. Agrupamentos representativos de populações celulares de uma preparação nuclear fetal de NHP são ilustrados via UMAP na Figura 3A. Os dados metabolômicos são prontamente analisados usando software de código aberto, conforme descrito anteriormente15. Os espectros gerados podem ser visualizados e os metabólitos enriquecidos nas ilhotas de um feto de uma mãe alimentada com WSD podem ser comparados aos de uma mãe alimentada com CD (Figura 3B-F).
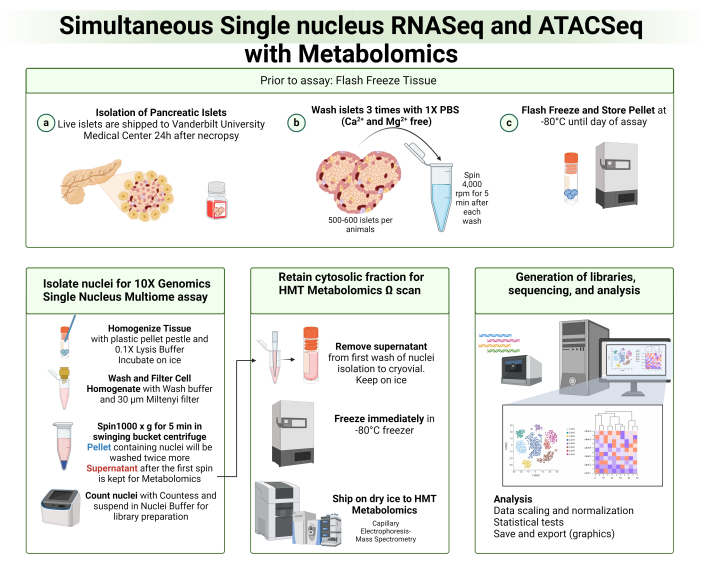
Figura 1: Visão geral do protocolo para isolamento de núcleos e fração citosólica. As ilhotas pancreáticas fetais foram armazenadas a -80 °C até o dia do ensaio. Os núcleos foram isolados e utilizados para sequenciamento de RNA e ATAC de núcleo único. A fração citosólica após a primeira lavagem do isolamento dos núcleos foi retida para eletroforese capilar-espectrometria de massa. Clique aqui para ver uma versão maior desta figura.
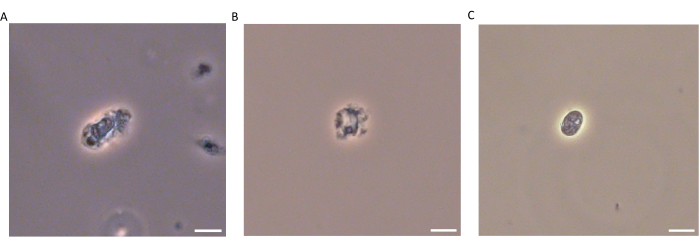
Figura 2: Demonstração da entrada adequada de núcleos no ensaio multiômico de núcleo único. Exemplos de (A) Núcleo encapsulado por citoplasma, (B) Núcleo em ruptura com membrana nuclear comprometida e (C) Núcleo intacto com morfologia arredondada. Barras de escala: 10 μm. Clique aqui para ver uma versão maior desta figura.
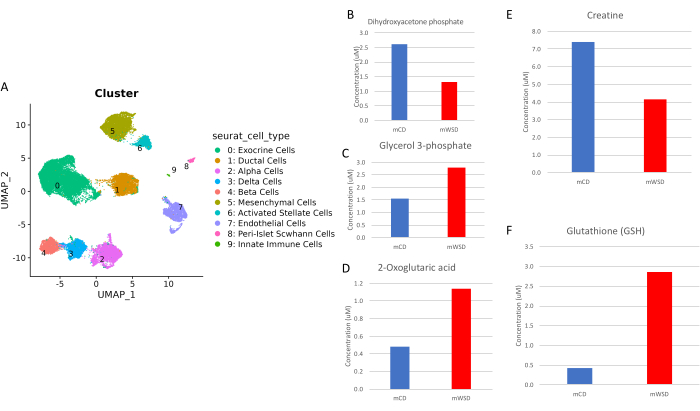
Figura 3: Dados representativos da combinação de multiômica de núcleo único e metabolômica em massa. (UMA) Agrupamento UMAP de subtipos celulares dentro de ilhotas NHP fetais isoladas com base na expressão gênica. Estimativa quantitativa dos metabólitos glicolíticos, (B) fosfato de dihidroxiacetona e (C) glicerol-3-fosfato na fração citosólica de ilhotas NHP fetais isoladas quando a mãe foi alimentada com um WSD (mWSD) ou um CD (mCD). A dieta materna também pode regular diferencialmente o metabolismo por meio do (D) ciclo do ácido cítrico (2-oxoglutarato), (E) metabolismo de aminoácidos (creatina) e alterando (F) o status redox celular (glutationa) em ilhotas fetais. Clique aqui para ver uma versão maior desta figura.
Tabela 1: Formulações tampão para isolamento de núcleos. Componentes detalhados de núcleos, lise, diluição de lise e tampões de lavagem são mostrados. Se necessário, diluir os reagentes até à concentração de reserva antes de preparar o tampão. Clique aqui para baixar esta tabela.
Discussão
Historicamente, os métodos de isolamento nuclear para sequenciamento de RNA e ATAC de núcleo único utilizaram tampões contendo detergentes incompatíveis com cromatografia líquida-espectrometria de massa (LC-MS), uma técnica comum usada para quantificação de metabólitos16,17. O protocolo atual permite a combinação de técnicas transcriptômicas e metabolômicas a partir do mesmo preparo de amostra usando um detergente suave para fracionamento celular e, após esse fracionamento, com eletroforese capilar, técnica que requer uma entrada de amostra menor em relação à cromatografia líquida para a separação de metabólitos18.
O aspecto mais crítico deste protocolo é a preservação da membrana nuclear durante o isolamento nuclear para evitar a degradação do material genético e reduzir a contaminação por nucleotídeos e macromoléculas ambientais. Os tempos de exposição da amostra ao tampão de lise podem ser modulados para evitar a digestão excessiva de tecidos e danos aos núcleos. Além disso, o congelamento rápido das ilhotas durante o banco de amostras e do sobrenadante contendo a fração citosólica é imperativo para evitar a degradação do material genético e metabólitos. Todas as amostras devem ser coletadas da mesma formulação de meio (2,8 mM de glicose DMEM neste estudo) para evitar o efeito de confusão do metabolismo alterado devido à disponibilidade de nutrientes nos meios de cultura.
Uma limitação dessa abordagem metabolômica combinada é que alguns metabólitos podem não ser capturados devido ao detergente usado para isolamento de núcleos. Portanto, para uma análise mais completa dos metabólitos, essa abordagem pode ser complementada com análises de tecidos congelados e metabólitos isolados usando tampões de lavagem não orgânicos e LC-MS. Uma abordagem suplementar recomendada é a metabolômica espacial direcionada via MALDI-MS para localizar alterações metabólicas dentro dos órgãos19. Além disso, as tecnologias atuais para avaliar a variabilidade do transcrito e a acessibilidade da cromatina dentro do mesmo núcleo são limitadas devido à profundidade rasa do sequenciamento ATAC. Nas análises de dados, os investigadores só poderão avaliar regiões abertas de cromatina em amplos aglomerados celulares, em vez de subaglomerados específicos no conjunto de dados.
À medida que o uso de tecidos que não estão prontamente disponíveis, particularmente aqueles de humanos e primatas não humanos, se torna mais frequente, é imperativo maximizar a quantidade de informações que podem ser extraídas de uma réplica biológica. A abordagem multiômica descrita acima permite que os investigadores correlacionem assinaturas genéticas com o pico de disponibilidade em torno dos principais promotores da identidade celular, ao mesmo tempo em que consideram como o metabolismo celular pode ter contribuído para tais mudanças. Identificar os metabólitos que são mais abundantes nas preparações celulares dará pistas sobre as modificações epigenéticas específicas que levariam a especificação de subtipos celulares a uma linhagem específica. De fato, novos protocolos foram estabelecidos para integrar os achados de experimentos transcriptômicos e metabolômicos, embora de diferentes fontes de tecido20. A importância deste protocolo é que a acessibilidade da cromatina, as alterações transcricionais e o enriquecimento de metabólitos podem ser avaliados a partir de uma única entrada de amostra. Aplicações futuras desta técnica permitirão uma melhor caracterização dos estados de doença em tecidos adquiridos de populações de amostras esparsas, como tecidos de pacientes com doenças raras. No campo da biologia das ilhotas, a caracterização das redes reguladoras de genes e as assinaturas metabólicas que se correlacionam podem fornecer uma visão crítica sobre os mecanismos de preservação da identidade e função das células beta para evitar o aparecimento do diabetes.
Divulgações
Os autores declaram não haver conflitos de interesse.
Agradecimentos
Os autores gostariam de agradecer a toda a equipe da Oregon Health Sciences University por cuidar da colônia de primatas não humanos e pela aquisição de tecidos. Além disso, a Vanderbilt Technologies for Advanced Genomics forneceu conhecimento técnico e consultoria em design experimental. O DTC foi apoiado por uma bolsa de pré-doutorado F31 do NIH / NIDK (1F31DK135164). PK foi apoiado pelo NIH / NIDDK (1R01DK128187). MG foi apoiado por um prêmio de mérito VA (I01 BX005399), o NIH / NIDDK (1R01DK135032, 1R01DK128187) e o JDRF (2-SRA-2024-1455-SB). O trabalho no Oregon National Primate Research Center (ONPRC) foi apoiado pela P51OD011092 para suporte operacional do Centro.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Injetor de cânula de cérebro de rato 33 G | Protech International | 8IC315IS5SPC | Para canulação de ducto e inflação de pâncreas |
| Penicilina/Estreptomicina | Fisher | 15-140-122 | Para mídia RT |
| FBS | Millipore/Sigma | F4135-500ML | Para mídia RT |
| RPMI 1640 | Thermo Fisher Scientific | 11-875-135 | Para mídia RT |
| Colagenase P | Sigma Aldrich | 11213865001 | Para digestão do pâncreas |
| Bovine Dnase I | Sigma Aldrich | 11284932001 | Para meio RT e isolamento |
| Dextrose | Fisher | D16-1 | A concentração final será de 2,8 mM |
| Cloreto de cálcio | Fisher | C4901-500G | A concentração final será de 0,5 mM |
| HEPES | Gibco | 15630-080 | Final a concentração será de 10 mM |
| de Albumina de Soro Bovino (BSA) Fração 5 | Research Products International | A30075100 | A concentração final será de 0,5 mg/mL |
| Dulbecco's Modified Eagle | Medium Gibco | 11966025 | Para colher ilhotas |
| 20x Nuclei Buffer | 10X Genomics | 2000153/2000207 | |
| Digitonina (5%) | Thermo Fisher Scientific | BN2006 | A digitonina pode precisar ser aquecida a 65 &graus; C para dissolver precipitado branco |
| MACS SmartStrainers (30 µ M) | Miltenyi Biotec | 130-098-458 | |
| MACS BSA Stock Solution (10%) | Miltenyi Biotec | 130-091-376 | |
| IGEPAL CA-630 | Sigma Aldrich | i8896 | Prepare um estoque de 10% usando a solução |
| cloridrato de Trizma de água MilliQ, pH 7,5 | Sigma Aldrich | T2319-1L | |
| Solução de cloreto de sódio, 5 M | Sigma Aldrich | S6546-1L | |
| Solução de Cloreto de Magnésio, 1 M | Sigma Aldrich | M1028-100mL | |
| Protetor Sigma Inibidor de Rnase | Sigma Aldrich | 3335402001 | |
| DTT | Research Products International | D11000-5.0 | |
| Pilões de pellets descartáveis sem Rnase | Fisher Scientific | 12-141-368 | |
| Tween 20 | Biorreagentes Fisher | BP337-500 | Prepare um stock a 20% utilizando MilliQ água |
| sem nuclease | Promega | PR-P1193 | |
| DNA LoBind Tubes (5 mL) | Eppendorf | 30108310 | |
| Cryovials (1,5 mL) | VWR | 20170-225 | |
| Posi-Click Tubes (0,6 mL) | Denville | C-2177 | |
| Trypan Blue (0,4%) | Thermo Fisher Scientific | T-10282 | |
| Corrediças de contagem de células de câmara dupla | Bio-Rad | 1450011 | |
| MiiliQ | Millipore/Sigma | 7003/05/10/15 | |
| Filtro de corte de 5 kDa | HMT Metabolome Technologies | ||
| Padrões internos | HMT Metabolome Technologies | ||
| P10, P20, P200 e P1000 Pipetas | Eppendorf | 2231000602 | |
| Ponteiras de Pipeta, 10 µ L | VWR | 76322-528 | |
| Ponteiras de Pipeta, 1000 µ L | Thermo Fisher Scientific | 21-236-2A | |
| Ponteiras de Pipeta, 20 µ L | Genesee Scientific | 23-404 | |
| Ponteiras de Pipeta, 200 µ L | USA Scientific | 1120-8810 | |
| Microscópio de Contraste de Fase | Olympus | BX41-PH-B | |
| Contador de Células Automatizado Countess II | Thermo Fisher Scientific | AMQAX1000 | |
| DPBS (1x) | Gibco | 14190-144 | |
| Allegra X-30R Centrífuga | Beckman-Coulter | B06315 | |
| RNase-ZAP | Sigma Aldrich | R2020 |
Referências
- Christensen, A. A., Gannon, M. The beta cell in type 2 diabetes. Curr Diab Rep. 19 (9), 81(2019).
- Elsakr, J. M., Gannon, M. Developmental programming of the pancreatic islet by. Trends Dev Biol. 10, 79-95 (2017).
- Salzberg, L. Risk factors and lifestyle interventions. Prim Care. 49 (2), 201-212 (2022).
- Pound, L. D., Kievit, P., Grove, K. L. The non-human primate as a model for type 2 diabetes. Curr Opin Endocrinol Diabetes Obes. 21 (2), 89-94 (2014).
- Kang, R. B., et al. Single-nucleus RNA sequencing of human pancreatic islets identifies novel gene sets and distinguishes β-cell subpopulations with dynamic transcriptome profiles. Genome Med. 15 (1), 30(2023).
- Basile, G., et al. Using single-nucleus RNA-sequencing to interrogate transcriptomic profiles of archived human pancreatic islets. Genome Med. 13 (1), 128(2021).
- Cabé, C. M., et al. High-quality brain and bone marrow nuclei preparation for single nuclei multiome assays. J Vis Exp. (202), e65715(2023).
- Nuclei from embryonic mouse brain for single cell multiome ATAC + gex sequencing. , Available from: https://www.10xgenomics.com (2022).
- Elsakr, J. M., Deeter, C., Ricciardi, V., Gannon, M. Analysis of non-human primate pancreatic islet oxygen consumption. J Vis Exp. (154), e60696(2019).
- Chromium next gem single cell multiome ATAC + gene expression reagent kits user guide. , Available from: https://www.10xgenomics.com (2022).
- Maruyama, A., et al. Extraction of aqueous metabolites from cultured adherent cells for metabolomic analysis by capillary electrophoresis-mass spectrometry. J Vis Exp. (148), e59551(2019).
- Ooga, T., et al. Metabolomic anatomy of an animal model revealing homeostatic imbalances in dyslipidaemia. Mol Biosyst. 7 (4), 1217-1223 (2011).
- Ohashi, Y., et al. Depiction of metabolome changes in histidine-starved Escherichia coli by CE-TOFMS. Mol Biosyst. 4 (2), 135-147 (2008).
- Chiou, J., et al. Single-cell chromatin accessibility identifies pancreatic islet cell type– and state-specific regulatory programs of diabetes risk. Nat Genetics. 53 (4), 455-466 (2021).
- Pang, Z., et al. Metaboanalyst 6.0: Towards a unified platform for metabolomics data processing, analysis and interpretation. Nucleic Acids Res. , 253(2024).
- Willency, J. A., Lin, Y., Pirro, V. Targeted metabolomics in human and animal biofluids and tissues using liquid chromatography coupled with tandem mass spectrometry. STAR Protoc. 5 (1), 102884(2024).
- Behnke, J. -S., Urner, L. H. Emergence of mass spectrometry detergents for membrane proteomics. Anal Bioanal Chem. 415 (18), 3897-3909 (2023).
- Ouimet, C. M., D'amico, C. I., Kennedy, R. T. Advances in capillary electrophoresis and the implications for drug discovery. Expert Opin Drug Discov. 12 (2), 213-224 (2017).
- Alexandrov, T. Spatial metabolomics and imaging mass spectrometry in the age of artificial intelligence. Annu Rev Biomed Data Sci. 3, 61-87 (2020).
- Ewald, J. D., et al. Web-based multi-omics integration using the analyst software suite. Nat Protoc. 19, 1467-1497 (2024).
Reimpressões e permissões
