В этом протоколе описаны процедуры выделения высококачественных ядер из замороженных островков поджелудочной железы приматов, не являющихся человеком, для использования в одновременном секвенировании одноядерных РНК и секвенировании ATAC с сохранением объемной цитозольной фракции для метаболомных анализов из тех же образцов.
Методическая статья
Получение замороженных островков плода плода примата для комбинированного одноядерного РНК-секвенирования и ATAC-секвенирования, а также объемной метаболомики
В этой статье
Краткое содержание
Аннотация
Одной из проблем в исследованиях с использованием тканей, собранных из нескольких когорт, является избежание пакетных эффектов при подготовке к крупномасштабным мультиомным экспериментам, таким как комбинированное секвенирование РНК одиночных клеток и метаболомика. Метод в данном исследовании использует мгновенно замороженные островки поджелудочной железы от плода нечеловекообразных приматов, собранные в течение двух лет для ввода в секвенирование одноядерной РНК и анализы секвенирования ATAC. Цитозольная фракция, полученная в процессе экстракции ядра, сохранялась для последующей капиллярной электрофорезной масс-спектрометрии и последующего количественного определения метаболитов. Этот метод позволяет проводить объемный анализ метаболитов, которые способствуют изменению транскриптомных и эпигеномных ландшафтов в экспериментальных условиях. Он применим ко многим типам тканей и максимизирует объем информации, которую можно извлечь из образцов, которые не всегда доступны. По мере того, как вклад метаболизма в установление клеточной идентичности посредством эпигенетических модификаций становится все более ценным, методы, позволяющие определить вклад метаболитов в конкретных типах клеток, являются своевременными и необходимыми.
Введение
Островки поджелудочной железы Лангерганса имеют решающее значение для управления толерантностью к глюкозе на протяжении всей жизни. Неспособность правильно настроить уровень глюкозы в крови с помощью сахароснижающего гормона инсулина или глюкозоповышающего гормона глюкагона приводит к сахарному диабету1. К модифицируемым факторам риска для минимизации риска развития диабета относятся физические упражнения и диета. Кроме того, становится очевидным, что питание матери во время беременности также оказывает влияние на восприимчивость потомства к сахарному диабету во взросломвозрасте2,3. Таким образом, необходимы методы для анализа влияния материнской диеты и других воздействий, таких как лекарства, используемые во время беременности, на инсулин-продуцирующие бета-клетки в модельных организмах во время развития. Например, островки плода нечеловекообразного потомства приматов (NHP) могут быть оценены на предмет воздействия на процесс развития. Как и у людей, у НЧП обычно рождаются одноплодные дети, и они различаются по своей физиологической реакциина диетическое питание в западном стиле. В то время как беременность и внутриутробное развитие NHP имеют много общего с людьми, что делает их очень важным видом для исследований метаболического программирования, трудности с проведением сравнительных биоинформационных анализов на потомстве NHP включают ограниченный брачный сезон и прерывистый сбор образцов. Поэтому идеально подходят подходы, которые обеспечивают долгосрочное хранение до обработки и анализа пробы. Этот протокол описывает подготовку образцов для одноядерного секвенирования РНК, секвенирования ATAC и объемной цитоплазматической метаболомики.
Исследования, проведенные другими специалистами в области биологии островков, продемонстрировали перекрытие генетических сигнатур, наблюдаемых в образцах, полученных с помощью секвенирования РНК одной клетки и секвенирования одноядерной РНК 5,6. Оба метода позволяют идентифицировать транскрипты, которые способствуют различительным признакам среди различных типов клеток в популяции островков. Благодаря использованию щадящих детергентов на мгновенно замороженных тканях, неповрежденные ядра могут быть одновременно использованы для секвенирования ATAC, что позволяет определить доступные участки хроматина. Сочетание одноядерного секвенирования РНК с секвенированием ATAC позволяет лучше охарактеризовать генные регуляторные сети7.
Подготовка образцов для метаболомики традиционно была ограничена необходимостью ввода большого объема образца для жидкостной хроматографии. Кроме того, необходимо тщательно учитывать буферы, используемые во время пробоподготовки, чтобы избежать ложных пиков ЯМР в масс-спектрометрических данных. Учитывая небольшое количество образцов, которые сложно и дорого получить в исследованиях на приматах, распределение островков от разных потомков в транскриптомных и метаболомных экспериментах может быть затруднено. Таким образом, этот протокол использует обычно отбрасываемую цитозольную фракцию, полученную во время клеточного фракционирования, для экспериментов с одним ядром. Этот метод позволяет одновременно характеризовать транскрипты и открытые участки хроматина, которые определяют клеточные подмножества в островках плода, при этом количественно измеряя метаболиты, продуцируемые в островках (рис. 1). Этот протокол является адаптацией продемонстрированного протокола, опубликованного компанией 10x genomics для выделения ядер из мгновенно замороженной эмбриональной ткани мозга мыши (версия CG000366 RevD 8)7.
Протокол
Извлечение островков проводилось в соответствии с рекомендациями Институционального комитета по уходу за животными и их использованию (IACUC) Орегонского национального исследовательского центра приматов (ONPRC) и Орегонского университета здоровья и науки и было одобрено IACUC ONPRC. ONPRC соблюдает Закон о защите животных и нормативные акты, введенные в действие Министерством сельского хозяйства США (USDA), а также Политику Службы общественного здравоохранения по гуманному уходу и использованию лабораторных работ. Описанный здесь протокол применяли к островкам от плода макак-резус, которые были вскрыты на 145-й день беременности (беременность макак-резусов обычно составляет 173-175 дней). Подробная информация о реагентах и оборудовании, использованном для этого исследования, приведена в Таблице материалов.
1. Изоляция островков
- Вырежьте поджелудочную железу плода из окружающих тканей9 и поместите ее в ледяной раствор, буферизованный фосфатами.
- Удалите поджелудочную железу из PBS и надуйте ее коллагеназой P (0,6 мг/мл) путем канюляции протока поджелудочной железы с помощью инъектора канюли для мозга грызунов 33 G.
- Стерильными хирургическими ножницами разделить поджелудочную железу на шесть отделов и выварить в течение 27-30 мин при температуре 37 °С в растворе коллагеназы.
- Приготовьте RT-среды, объединив 10% FBS и 100 ЕД/мл пенициллина/стрептомицина в RPMI 1640.
- Слейте коллагеназу и добавьте 10 мл RT среды.
- Аккуратно встряхивайте в течение 1 минуты, чтобы нарушить оставшуюся соединительную ткань.
- Удалите непереваренный материал, процедив через фильтр 500 мкм.
- Дважды промойте островки 50 мл RT-среды.
- Инкубировать островки в ДНКазе крупного рогатого скота I (0,8 Ед/мл) на водяной бане при температуре 37 °C в течение 10 минут.
- Культивировать островки в течение ночи в RT-средах с ДНКазой крупного рогатого скота I (0,4 Ед/мл) при 37 °C с 5%CO2.
- Отгружайте островки в специализированной упаковке при температуре окружающей среды с гелевыми пакетами с контролем температуры.
2. Выборка банков для долгосрочного хранения
- Оцените островки по размеру с помощью шкалированной сетки и обратите внимание на степень подготовки ацинарной и протоковой ткани.
- Вручную отбирайте островки с помощью автоматической пипетки в чашку диаметром 60 мм, содержащую 5 мл глюкозы DMEM с концентрацией 2,8 мМ.
ПРИМЕЧАНИЕ: Крайне важно свести к минимуму количество ацинарной ткани и ткани протоков, которые будут храниться в окончательном препарате островков. Подробная информация об идеальных островках для использования приведена в одном из предыдущих протоколов9. - Соберите островки в пробирку объемом 1,5 мл и вращайте при ~300 x g в течение 5 минут при 4 °C.
- Ресуспендирование островков в 1x PBS, не содержащем кальция и магния.
- Отжим в течение 5 минут при температуре ~300 x g при 4 °C. Выбросьте надосадочную жидкость.
- Повторите шаги 2,3-2,5 еще два раза.
- Мгновенно заморозьте островки в пробирке объемом 1,5 мл на 10 с в жидком азоте.
- Хранить гранулу при температуре -80 °C до дня ядерной изоляции.
3. Клеточное фракционирование для выделения ядер и цитоплазматической фракции
- Приготовление буферов для экстракции ядер (табл. 1).
- Убедитесь, что настольная машина, пипетки и реагенты не содержат РНКазы.
- Приготовьте промывку, концентрированный лизис, разведение лизиса и разведенные ядра буферы в соответствии с таблицей 1.
- Приготовьте 0,1-кратный буфер для лизиса в пробирке объемом 5 мл, используя буфер для разведения лизиса, чтобы разбавить концентрированный буфер для лизиса.
- Гомогенизация тканей
- Достаньте образцы из морозильной камеры при температуре -80 °C и сразу же положите их на лед.
- Добавьте 500 мкл 0,1-кратного лизисного буфера в тканевые гранулы и инкубируйте в течение 3 минут на льду.
- Используя одноразовый пестик для гранул без РНКазы, аккуратно гомогенизируйте ткань 15 раз на льду.
- Инкубируйте образцы на льду в течение 10 минут.
- Добавьте в гомогенат 500 μл промывочного буфера и аккуратно нанесите пипеткой на лед.
- Загрунтуйте фильтр предварительной сепарации длиной 30 мкм, добавив в фильтр 300 мл промывочного буфера через пробирку объемом 5 мл.
- Отфильтруйте клеточный гомогенат объемом 1 мл с помощью фильтра предварительной сепарации 30 мкМ в пробирку объемом 5 мл.
- Отвертите отфильтрованный гомогенат при давлении 500 x g в течение 5 минут в центрифуге с качающимся ведром при температуре 4 °C.
- Сбор и хранение надосадочной жидкости для метаболомики
- Удалите 1 мл надосадочной жидкости с шага 3.2.8 с помощью пипетки и добавьте в 1,5 мл криоциала на льду.
- Немедленно заморозьте надосадочную жидкость при температуре -80 °С. Эта надосадочная жидкость будет использоваться для метаболомики.
- Подготовка ядер для одноядерного РНК- и ATAC-секвенирования
- Осторожно суспендируйте гранулы ядер, добавив по каплям 1 мл промывочного буфера. Медленно пипетируйте 5 раз.
- Промытую гранулу отжимаем при 1000 х г в течение 5 минут в центрифуге с качающимся ведром при температуре 4 °C.
- Повторите шаги 3.4.1 и 3.4.2 еще раз.
- После окончательной промывки ресуспендируйте ядра в 1 мл промывочного буфера. Держите ядерную подготовку на льду.
- Отсадите 10 мкл ядра суспензии с помощью пипетки и смешайте с 10 мкл 0,4% трипанового синего путем аккуратного пипетирования.
- Добавьте 10 μЛ ядер и трипановую синюю смесь в автоматический счетчик клеток с помощью пипетки и поместите его в прибор.
- Определение концентрации ядер в ядрах/мкл.
Примечание: В отличие от клеточных препаратов для секвенирования РНК одиночных клеток, автоматические клеточные счетчики обнаруживают ядра как мертвые клетки. Не более 95% этого препарата должно находиться в реальном времени на автоматизированных счетчиках клеток. Если более 5% ядерной популяции является живым, ядра суспензии могут быть дополнительно отфильтрованы через фильтр предварительного разделения 30 мкм и вращаться в течение 5 мин при 1000 x g при 4 °C. Затем концентрацию ядер можно пересчитать, как описано в шаге 3.4.6. - Исходя из желаемого целевого восстановления ядер, ресуспендировать ядра до необходимой концентрации с использованием 1x ядерного буфера и приступить к подготовке одноядерной РНК и библиотеки секвенирования ATAC10.
4. Получение цитозольной фракции для капиллярного электрофореза - масс-спектрометрия (КЭ-МС)
- Соедините 80 мкл цитозольной фракции, собранной на этапе 3.3.1, с 20 мкл наночистой воды, содержащей интернализованные стандарты.
- Продолжайте работу с CE-MS и анализ, как описано ранее 11,12,13.
Результаты
Качество выходных данных секвенирования в значительной степени зависит от качества поступающих ядерных материалов. Ядерный глеббинг и повреждение внешней ядерной мембраны приведут к загрязнению окружающей среды РНК и ДНК в анализе, что приведет к появлению шума в данных. Чистый ядерный экстракт будет иметь минимальные признаки ядер, инкапсулированных цитоплазматическими компонентами (рис. 2А) или переваривания, о чем свидетельствуют лопнувшие ядра (рис. 2В). Идеальный ядерный вход должен содержать неповрежденные ядра (рис. 2C).
Подробная информация об анализе данных секвенирования одноядерных РНК и ATAC подробно представлена в других работах 5,14. Репрезентативные кластеры клеточных популяций из ядерного препарата NHP плода проиллюстрированы с помощью UMAP на рисунке 3A. Данные метаболомики легко анализируются с помощью программного обеспечения с открытым исходным кодом, как описано ранее15. Сгенерированные спектры могут быть визуализированы, а обогащенные метаболиты в островках плода от матери, питаемой WSD, могут быть сравнены с метаболитами от матери, питаемой CD (рисунок 3B-F).
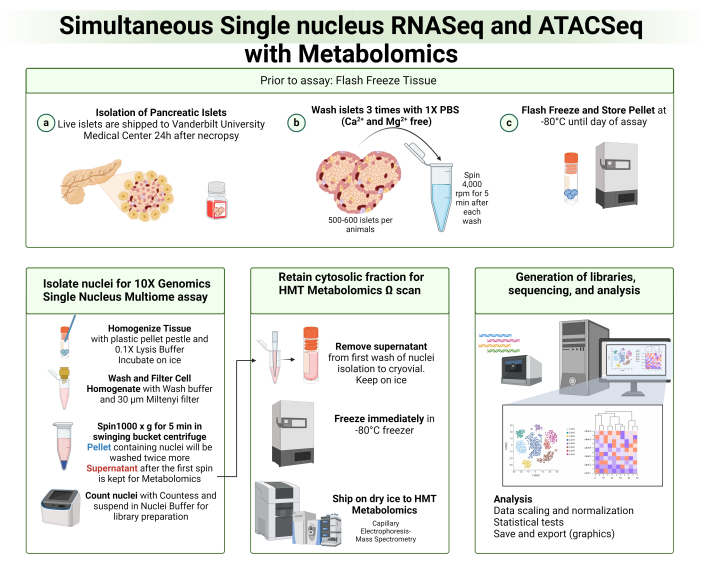
Рисунок 1: Обзор протокола выделения ядер и цитозольной фракции. Плодные островки поджелудочной железы были отложены и сохранены при температуре -80 °C до дня проведения анализа. Ядра были выделены и использованы для одноядерного секвенирования РНК и ATAC. Цитозольная фракция после первой промывки выделения ядер сохранялась для капиллярного электрофореза-масс-спектрометрии. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этой цифры.
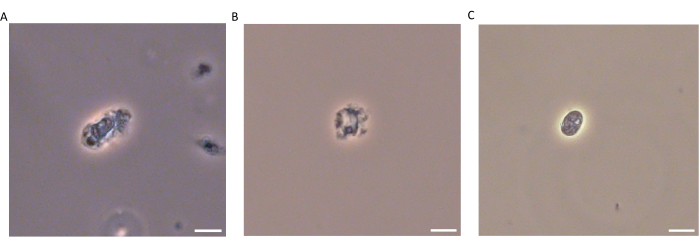
Рисунок 2: Демонстрация правильного ввода ядер в мультиомный анализ с одним ядром. Примеры (А) ядра, инкапсулированного цитоплазмой, (В) взрывающегося ядра с нарушенной ядерной мембраной и (В) интактного ядра с округлой морфологией. Масштабные линейки: 10 μм. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
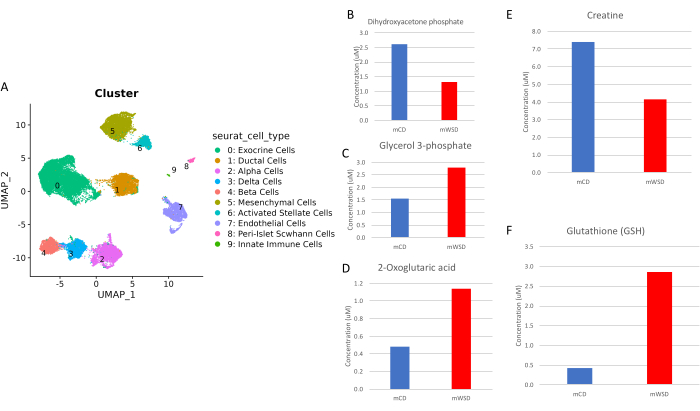
Рисунок 3: Репрезентативные данные комбинированной мультиомики с одним ядром и объемной метаболомики. (А) Кластеризация клеточных подтипов UMAP в пределах изолированных островков NHP плода на основе экспрессии генов. Количественная оценка гликолитических метаболитов, (В) дигидроксиацетонфосфата и (С) глицерол-3-фосфата в цитозольной фракции из выделенных плодных островков NHP при кормлении самки WSD (mWSD) или CD (mCD). Материнская диета также может дифференцированно регулировать метаболизм через (D) цикл лимонной кислоты (2-оксоглутарат), (E) метаболизм аминокислот (креатин) и путем изменения (F) клеточного окислительно-восстановительного статуса (глутатиона) в островках плода. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этой цифры.
Таблица 1: Буферные составы для выделения ядер. Подробно описаны компоненты ядер, лизиса, лизисного разведения и буферов промывки. При необходимости перед приготовлением буфера разбавьте реагенты до исходной концентрации. Пожалуйста, нажмите здесь, чтобы скачать эту таблицу.
Обсуждение
Исторически сложилось так, что в методах выделения ядер для одноядерного секвенирования РНК и ATAC использовались буферы, содержащие детергенты, несовместимые с жидкостной хромато-масс-спектрометрией (LC-MS), распространенным методом, используемым для количественного определения метаболитов16,17. Текущий протокол позволяет комбинировать транскриптомные и метаболомные методы из одной и той же пробоподготовки с использованием щадящего детергента для клеточного фракционирования, а затем с помощью капиллярного электрофореза, метода, который требует меньшего ввода образца по сравнению с жидкостной хроматографией для разделения метаболитов18.
Наиболее важным аспектом этого протокола является сохранение ядерной мембраны во время ядерной изоляции, чтобы избежать деградации генетического материала и уменьшить загрязнение нуклеотидами и макромолекулами окружающей среды. Время воздействия на образец лизисного буфера можно модулировать, чтобы избежать чрезмерного переваривания тканей и повреждения ядер. Кроме того, быстрое замораживание островков во время хранения образцов и надосадочной жидкости, содержащей цитозольную фракцию, является обязательным условием, чтобы избежать деградации генетического материала и метаболитов. Все образцы должны быть отобраны из одной и той же среды (2,8 мМ глюкозы DMEM в этом исследовании), чтобы избежать искажающего эффекта измененного метаболизма из-за доступности питательных веществ в питательных средах.
Ограничением этого комбинированного метаболомного подхода является то, что некоторые метаболиты могут не улавливаться из-за детергента, используемого для выделения ядер. Таким образом, для более полного анализа метаболитов этот подход может быть дополнен анализами замороженных тканей и выделением метаболитов с использованием неорганических буферов для промывки и ЖХ-МС. Рекомендуемым дополнительным подходом является таргетированная пространственная метаболомика с помощью MALDI-MS для локализации метаболических изменений в органах19. Кроме того, существующие технологии оценки вариабельности транскриптов и доступности хроматина в пределах одного ядра ограничены из-за малой глубины секвенирования для секвенирования ATAC. При анализе данных исследователи смогут оценивать только открытые области хроматина в широких клеточных кластерах, а не конкретные подкластеры в наборе данных.
По мере того, как использование тканей, которые не являются легкодоступными, особенно тканей человека и приматов, становится все более частым, крайне важно максимально увеличить объем информации, которая может быть извлечена из биологической реплики. Описанный выше мультиомический подход позволяет исследователям соотносить генетические сигнатуры с пиковой доступностью вокруг ключевых промоторов клеточной идентичности, а также учитывать, как клеточный метаболизм мог способствовать таким изменениям. Идентификация метаболитов, которые более распространены в клеточных препаратах, даст ключ к конкретным эпигенетическим модификациям, которые могут привести к спецификации клеточных подтипов к определенной линии. Действительно, были разработаны новые протоколы для интеграции результатов транскриптомных и метаболомных экспериментов, хотя и изразличных источников тканей. Значение этого протокола заключается в том, что доступность хроматина, транскрипционные изменения и обогащение метаболитами могут быть оценены на основе одного входного образца. Будущие применения этого метода позволят лучше охарактеризовать болезненные состояния в тканях, полученных из разреженных выборочных популяций, таких как ткани пациентов с редкими заболеваниями. В области биологии островков характеристика генных регуляторных сетей и коррелирующих метаболических сигнатур может дать критически важное представление о механизмах сохранения идентичности и функции бета-клеток для предотвращения возникновения диабета.
Раскрытие информации
Авторы заявляют об отсутствии конфликта интересов.
Благодарности
Авторы хотели бы поблагодарить всю команду из Орегонского университета медицинских наук за заботу о колонии приматов и за приобретение тканей. Кроме того, компания Vanderbilt Technologies for Advanced Genomics предоставила техническую экспертизу и рекомендации по планированию экспериментов. DTC был поддержан стипендией F31 для подготовки докторантуры от NIH/NIDK (1F31DK135164). PK был поддержан NIH/NIDDK (1R01DK128187). MG была поддержана премией VA Merit Award (I01 BX005399), NIH/NIDDK (1R01DK135032, 1R01DK128187) и JDRF (2-SRA-2024-1455-S-B). Работа в Орегонском национальном центре исследования приматов (ONPRC) осуществлялась при поддержке P51OD011092 по оперативной поддержке Центра.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| Инъектор канюли для мозга крысы 33 г | Protech International | 8IC315IS5SPC | Для канюляции протоков и надувания поджелудочной железы |
| Пенициллин/стрептомицин | Fisher | 15-140-122 | Для RT медиа |
| FBS | Millipore/Sigma | F4135-500ML | Для RT медиа |
| RPMI 1640 | Thermo Fisher Scientific | 11-875-135 | Для RT медиа |
| Коллагеназа P | Sigma Aldrich | 11213865001 | Для пищеварения поджелудочной железы |
| крупного рогатого скота Dnase I | Sigma Aldrich | 11284932001 | Для RT сред и выделения |
| Dextrose | Fisher | D16-1 | Конечная концентрация составит 2,8 мМ |
| Хлорид кальция | Fisher | C4901-500G | Конечная концентрация составит 0,5 мМ |
| HEPES | Gibco | 15630-080 | Final Концентрация составит 10 мМ |
| Бычья сыворотка Альбумин (БСА) Фракция 5 | Research Products International | A30075100 | Конечная концентрация составит 0,5 мг/мл |
| Dulbecco's Modified Eagle Medium | Gibco | 11966025 | Для ручного сбора островков |
| 20x Nuclei Buffer | 10X Genomics | 2000153/2000207 | |
| Дигитонин (5%) | Thermo Fisher Scientific | BN2006 | Дигитонин может нуждаться в подогреве до 65 градусов; C для растворения белого осадка |
| MACS SmartStrainers (30 &; M) | Miltenyi Biotec | 130-098-458 | |
| MACS BSA Stock Solution (10%) | Miltenyi Biotec | 130-091-376 | |
| IGEPAL CA-630 | Sigma Aldrich | i8896 | Приготовьте 10% бульон с использованием воды MilliQ |
| раствора тризмы гидрохлорида, pH 7,5 | Sigma Aldrich | T2319-1L | |
| раствора натрия хлорида, 5 M | Sigma Aldrich | S6546-1L | |
| Раствор хлорида магния, 1 м | Сигма Олдрич | M1028-100 мл | |
| Сигма Протектор Ингибитор рназы | Сигма Олдрич | 3335402001 | |
| DTT | Research Products International | D11000-5.0 | |
| Одноразовые пеллеты без РНАЗЫ Пестики | Fisher Scientific | 12-141-368 | |
| Твин 20 | Биореагенты Фишера | BP337-500 | Приготовьте 20% бульон с помощью MilliQ water |
| Nuclease-Free Water | Promega | PR-P1193 | |
| DNA LoBind Tubes (5 мл) | Eppendorf | 30108310 | |
| Cryovials (1,5 мл) | VWR | 20170-225 | |
| Posi-Click Tubes (0,6 мл) | Denville | C-2177 | |
| Trypan Blue (0,4%) | Thermo Fisher Scientific | T-10282 | |
| Двухкамерные предметные стекла для подсчета ячеек | Bio-Rad | 1450011 | |
| MiiliQ Система сверхчистой воды | Millipore/Sigma | 7003/05/10/15 | |
| Отсечной фильтр 5 кДа | HMT Metabolome Technologies | ||
| Внутренние стандарты | HMT Metabolome Technologies | ||
| P10, P20, P200 и P1000 Пипетки | Eppendorf | 2231000602 | |
| Наконечники для пипеток, 10 & микро; L | VWR | 76322-528 | |
| Наконечники для пипеток, 1000 & микро; L | Thermo Fisher Scientific | 21-236-2A | |
| Наконечники для пипеток, 20 и микро; L | Genesee Scientific | 23-404 | |
| наконечники для пипеток, 200 & микро; L | США Scientific | 1120-8810 | |
| Фазово-контрастный микроскоп | Olympus | BX41-PH-B | |
| Countess II Автоматизированный счетчик ячеек | Thermo Fisher Scientific | AMQAX1000 | |
| DPBS (1x) | Gibco | 14190-144 | |
| Центрифуга Allegra X-30R | Beckman-Coulter | B06315 | |
| РНКаза-ZAP | Sigma Aldrich | R2020 |
Ссылки
- Christensen, A. A., Gannon, M. The beta cell in type 2 diabetes. Curr Diab Rep. 19 (9), 81(2019).
- Elsakr, J. M., Gannon, M. Developmental programming of the pancreatic islet by. Trends Dev Biol. 10, 79-95 (2017).
- Salzberg, L. Risk factors and lifestyle interventions. Prim Care. 49 (2), 201-212 (2022).
- Pound, L. D., Kievit, P., Grove, K. L. The non-human primate as a model for type 2 diabetes. Curr Opin Endocrinol Diabetes Obes. 21 (2), 89-94 (2014).
- Kang, R. B., et al. Single-nucleus RNA sequencing of human pancreatic islets identifies novel gene sets and distinguishes β-cell subpopulations with dynamic transcriptome profiles. Genome Med. 15 (1), 30(2023).
- Basile, G., et al. Using single-nucleus RNA-sequencing to interrogate transcriptomic profiles of archived human pancreatic islets. Genome Med. 13 (1), 128(2021).
- Cabé, C. M., et al. High-quality brain and bone marrow nuclei preparation for single nuclei multiome assays. J Vis Exp. (202), e65715(2023).
- Nuclei from embryonic mouse brain for single cell multiome ATAC + gex sequencing. , Available from: https://www.10xgenomics.com (2022).
- Elsakr, J. M., Deeter, C., Ricciardi, V., Gannon, M. Analysis of non-human primate pancreatic islet oxygen consumption. J Vis Exp. (154), e60696(2019).
- Chromium next gem single cell multiome ATAC + gene expression reagent kits user guide. , Available from: https://www.10xgenomics.com (2022).
- Maruyama, A., et al. Extraction of aqueous metabolites from cultured adherent cells for metabolomic analysis by capillary electrophoresis-mass spectrometry. J Vis Exp. (148), e59551(2019).
- Ooga, T., et al. Metabolomic anatomy of an animal model revealing homeostatic imbalances in dyslipidaemia. Mol Biosyst. 7 (4), 1217-1223 (2011).
- Ohashi, Y., et al. Depiction of metabolome changes in histidine-starved Escherichia coli by CE-TOFMS. Mol Biosyst. 4 (2), 135-147 (2008).
- Chiou, J., et al. Single-cell chromatin accessibility identifies pancreatic islet cell type– and state-specific regulatory programs of diabetes risk. Nat Genetics. 53 (4), 455-466 (2021).
- Pang, Z., et al. Metaboanalyst 6.0: Towards a unified platform for metabolomics data processing, analysis and interpretation. Nucleic Acids Res. , 253(2024).
- Willency, J. A., Lin, Y., Pirro, V. Targeted metabolomics in human and animal biofluids and tissues using liquid chromatography coupled with tandem mass spectrometry. STAR Protoc. 5 (1), 102884(2024).
- Behnke, J. -S., Urner, L. H. Emergence of mass spectrometry detergents for membrane proteomics. Anal Bioanal Chem. 415 (18), 3897-3909 (2023).
- Ouimet, C. M., D'amico, C. I., Kennedy, R. T. Advances in capillary electrophoresis and the implications for drug discovery. Expert Opin Drug Discov. 12 (2), 213-224 (2017).
- Alexandrov, T. Spatial metabolomics and imaging mass spectrometry in the age of artificial intelligence. Annu Rev Biomed Data Sci. 3, 61-87 (2020).
- Ewald, J. D., et al. Web-based multi-omics integration using the analyst software suite. Nat Protoc. 19, 1467-1497 (2024).
Перепечатки и разрешения
