光激活定位显微镜(PALM)结合单分子示踪技术,可直接观察并定量活体大肠杆菌(Escherichia coli)细胞中的蛋白质-DNA相互作用。
本文内容
摘要
摘要
蛋白质与DNA的相互作用是许多基本细胞过程的核心。例如,DNA复制、转录、修复以及染色体组织均由能够识别特定DNA结构或序列的DNA结合蛋白所调控。体外实验已帮助人们建立了多种DNA结合蛋白功能的详细模型,然而,这些过程在活细胞复杂环境中的确切机制及其组织方式仍远未被充分理解。我们近期提出了一种方法,通过结合光激活定位显微镜(PALM)与单分子追踪技术,用于量化活体Escherichia coli细胞中的DNA修复活性。我们的通用方法通过单个蛋白质与染色体结合后其运动性的变化,来识别单个DNA结合事件。结合态分子的比例可在单细胞水平上直接定量地反映蛋白质的活性以及底物或结合位点的丰度。本文将介绍该方法的原理,并演示样品制备、数据采集和数据分析的操作流程。
引言
本方案描述了在活体大肠杆菌(Escherichia coli)细胞中直接测量蛋白质-DNA 相互作用的方法。该技术利用单个荧光标记蛋白在结合染色体时扩散系数的变化(图 1)。为演示该方法,我们使用了DNA聚合酶I(Pol1),这是一种典型的DNA结合蛋白,参与滞后链复制和切除修复途径中的DNA缺口填补1。
超分辨率荧光显微技术的出现使得在纳米级分辨率下观察细胞内的分子结构成为可能。光激活定位显微技术(Photoactivated Localization Microscopy, PALM)利用可从初始暗态被激活至荧光态的荧光蛋白(图 2)。在任意时刻,仅有一部分标记分子被激活,从而以序列化方式确定其位置,该过程独立于样品中标记分子的总浓度2。单个分子的定位精度主要取决于荧光点扩散函数(Point Spread Function, PSF)的大小、收集到的光子数量以及背景信号强度3。该方法的许多应用集中于对细胞结构的更清晰可视化。人们意识到PALM可与单分子示踪技术相结合4,从而开辟了在活细胞中直接追踪任意数量标记蛋白运动的新途径。荧光显微镜灵敏度和时间分辨率的提升,现已能够在细菌细胞质中追踪单个扩散性荧光蛋白的运动5。
本实验采用PAmCherry,这是一种经过工程改造的荧光蛋白,在405 nm激光照射下可从初始的非荧光状态不可逆地转变为荧光状态6。激活后的PAmCherry荧光团可通过561 nm激发光进行成像,并可在光漂白前连续追踪多个成像帧。我们通过Pol1与PAmCherry的融合蛋白,展示了该方法识别单个蛋白质瞬时DNA结合事件的能力。用甲基磺酸甲酯(MMS)处理细胞可导致DNA甲基化损伤,该损伤随后被碱基切除修复酶转化为带有缺口的DNA底物。我们的方法清晰地显示了单个Pol1分子在MMS诱导的DNA损伤位点上的结合行为7。
方案
1. 细胞培养
使用无菌培养管和移液器吸头。 E. coli 菌株 AB1157 polA-PAmCherry 携带Pol1的C端PAmCherry融合蛋白。该融合蛋白通过lambda-Red重组技术将野生型基因替换,插入至染色体天然位点,具体方法如Datsenko所述。 等8 通过细胞生长速率及对DNA损伤试剂甲基磺酸甲酯(MMS)的敏感性,验证了融合蛋白的功能。有关细胞株构建的更多细节可参见Uphoff 等7,Datsenko 等人8,以及 Reyes-Lamothe 等9 细胞培养在M9最小培养基中进行,以减少自发荧光并避免显微镜载玻片上的背景颗粒。也可选用成分明确的富营养培养基。10.
- 从冻存的甘油菌种中挑取大肠杆菌(E. coli)菌株 AB1157 polA-PAmCherry,在含有选择性抗生素(此处为 25 µg/ml 卡那霉素)的LB(Luria Broth)琼脂平板上划线,于 37 °C 培养过夜。
- 挑取单菌落接种于 5 ml LB 液体培养基中,于 37 °C、220 rpm 振荡培养 3 小时。
- 将上述菌液按 1:10,000 比例稀释至 5 ml 最小培养基(M9 培养基,添加 MEM 氨基酸 + 脯氨酸、MEM 维生素、0.2% 甘油)中,于 37 °C、220 rpm 振荡培养过夜。
- 次日早晨,使用分光光度计测定菌液光密度(OD),并将菌液用 5 ml 新鲜最小培养基稀释至 OD 0.025,于 37 °C、220 rpm 振荡培养 2 小时,使菌液达到对数早期生长阶段(OD 0.1)。
- 取 1 ml 培养菌液,于 1.5 ml 微量离心管中以 2,300 × g 离心 5 分钟收集细胞;弃上清液,将菌体沉淀用残留的 20 µl 培养基重悬,涡旋混匀。
2. 显微镜载玻片制备
- 在 dH2O 中配制 1.5% 的低荧光琼脂糖溶液。使用微波炉加热至琼脂糖完全融化,溶液澄清透明。将 500 µl 融化的琼脂糖溶液与 500 µl 2× 最小培养基通过轻轻吹打数次混合均匀。
- 将琼脂糖溶液均匀地铺展在显微镜盖玻片(No 1.5 厚度)中央。此操作需在琼脂糖冷却前迅速完成,并避免产生气泡。
- 用另一张盖玻片(No 1.5 厚度)压平凝胶垫。为去除背景荧光颗粒,盖玻片需预先在 500 °C 的炉中灼烧 1 小时。灼烧后的盖玻片可包裹铝箔在室温下保存数周。
- 对于 DNA 损伤实验,制备含 100 mM MMS 的琼脂糖凝胶垫。按照步骤 2.1–2.3 的操作进行,但在与 500 µl 融化的 1.5% 琼脂糖混合前,先将 8.3 µl MMS 加入 500 µl M9 培养基中,最终 MMS 浓度为 100 mM。(注意! MMS 具有毒性且为诱变剂,操作时必须佩戴手套、口罩、护目镜和实验服)。
- 移去凝胶垫上方的盖玻片,向凝胶表面加入 1 µl 浓缩的细胞悬液。用一张未使用的灼烧盖玻片(No 1.5 厚度,与显微镜物镜参数匹配)覆盖凝胶垫,并轻轻按压以固定细胞。细胞应在固定后 45 分钟内完成成像,以防琼脂糖凝胶垫干燥。对于较长时间的实验,可使用硅胶垫圈密封凝胶垫以防止干燥。
- 对于 DNA 损伤实验,在成像前将固定在含 100 mM MMS 琼脂糖凝胶垫上的细胞置于湿润容器中,于室温孵育 20 分钟。
3. 显微镜数据采集的准备
光激活定位显微镜(PALM)依赖于对单个荧光蛋白的检测和精确定位。显微镜的灵敏度和最佳对准对于数据质量至关重要。单分子荧光显微镜通常采用全内反射(TIR)照明,通过仅激发盖玻片表面以上薄层区域内的荧光分子来提高信噪比。在此,对大肠杆菌(E. coli)内部成像需要高度倾斜的照明方式11,这可通过在TIRF显微镜上略微减小激发光的角度来实现。PAmCherry成像还需配备405 nm的光激活激光器和561 nm的激发激光器。荧光发射信号由电子倍增CCD(EMCCD)相机采集,放大倍数设定为每个像素对应114.5 nm。为了获得最佳定位精度,像素尺寸应大致匹配点扩散函数(PSF)的标准差宽度,以确保足够的采样密度,同时避免信号过度分散到过多像素中。图3展示了一个最小化PALM系统的示意图。视频1呈现了定制显微镜搭建过程的概貌;有关仪器的详细描述,请参见Uphoff et al.7。
- 执行常规显微镜准直。测量物镜前方的405 nm和561 nm连续波激光强度。将561 nm激光强度调节至3.5 mW(约400 W/cm2),405 nm激光强度调节至10 µW(约1 W/cm2)。使用可连续调节的中性密度滤光轮,以便将405 nm激光强度从0–10 µW范围内逐步调节。在实验开始前关闭激光照明。
- 将样品置于显微镜载物台上,使用透射光显微模式将细胞调至清晰对焦(图4A)。必须关闭EMCCD相机增益,以防止因过度曝光而损坏相机。
- 定义裁剪后的视场(FOV),以减小数据量并提高相机读出速度。
- 用遮光物覆盖样品以隔绝环境光,然后打开EMCCD相机增益。
- 将帧率设为15.26毫秒/帧(包含0.26毫秒的相机读出时间)。参见讨论部分中的“曝光时间与激发强度”。
- 显示相机数据,检查暗背景信号(图4B)。
- 打开561 nm激光,检查激发背景信号(图4C)。
- 打开405 nm激光以光激活Pol1-PAmCherry融合蛋白,并逐步提高强度,直至出现荧光点扩散函数(PSFs)。
- 调节激发光束的角度,使其仅照射盖玻片表面附近的一个薄层样品区域。
- 为此,需将激光束聚焦至100X NA 1.4物镜的后焦平面(图3)。将聚焦透镜沿垂直于光束方向移动,可使焦点偏离物镜中心,从而使光束以一定角度从物镜射出。
- 目标是最大化荧光强度并最小化背景信号。需注意,严格的全内反射(TIR)激发最适合成像距离盖玻片表面100 nm范围内的荧光团,但对与大肠杆菌(E. coli)拟核结合的DNA结合蛋白成像时,需要更深的照明,可达0.8 µm。
4. 数据采集
本文介绍了获取PALM成像电影的一般实验方案。该方法同样适用于在未受损伤的E. coli细胞以及在持续使用MMS造成DNA损伤的条件下,对Pol1-PAmCherry融合蛋白进行成像。若将该方法应用于每个细胞中分子量不同或拷贝数不同的融合蛋白,则需要调整相应的成像采集参数(详见讨论部分)。
- 在透射光显微模式下找到一个新的细胞视野(FOV),并对图像进行聚焦。拍摄相机快照以记录细胞轮廓(图4A)。
- 遮蔽样品以避免环境光干扰,并开启EMCCD相机增益。
- 开启561 nm激光器,在开始数据采集前对细胞自发荧光以及盖玻片上的背景荧光点进行数秒漂白。对于在M9培养基中培养并成像的细胞,以及使用经灼烧处理的盖玻片时,通常荧光背景极低;然而,在LB等营养丰富的培养基中成像时,预漂白可能更为有益。请注意,强光照射对细胞具有毒性,因此预漂白应尽可能缩短时间。
- 在持续561 nm激发光照射下,以15.26毫秒/帧的速度开始PALM成像序列的采集。
- 开启405 nm激光器,并在成像过程中逐步增加其强度,最高不超过1 W/cm2。避免使用过高的405 nm光强,以免引发细胞自发荧光。注意荧光分子的密度——必须保持较低的激活速率,以确保每个帧中的点扩散函数(PSF)清晰分离(图4D-F)。
- 每段成像序列采集10,000帧(具体帧数可根据每个细胞需成像的分子数量调整);一段典型的成像序列持续2–3分钟,所需硬盘存储空间为0.5–1 GB,具体取决于视野(FOV)的大小。
- 对多个视野重复上述采集步骤。请注意,每个视野只能成像一次,因为PAmCherry荧光蛋白在光激活后会不可逆地漂白。
5. 数据分析
一种自动化且稳健的数据分析框架对于该方法的性能和效率至关重要。我们使用基于 MATLAB 编写的自定义软件。
- 使用 Crocker 描述的算法进行定位分析 等12, 霍尔登 等13, Holden I 等.14,和 Wieser 等15 首先在带通滤波图像中使用直径为7像素的高斯核识别点扩散函数(PSFs)图 5A)。候选位置对应于峰值像素强度超过背景信号标准差4.5倍的点扩散函数(PSF)图5B)。每个候选点扩散函数(PSF)中局部最亮的像素点作为初始值,用于拟合椭圆高斯函数(图5C)。自由拟合参数包括:x 位置、y 位置、x 宽度、y 宽度、旋转角度、振幅和背景偏移。椭圆高斯掩模用于考虑分子在曝光时间内的运动,该运动会导致点扩散函数(PSF)模糊和变形。
- 将 PALM 视频所有帧中得到的 (x, y) 定位点叠加至同一视野的透射光显微图像上。Pol1-PAmCherry 的定位点应出现在视野中心区域 E. coli 细胞(图6A)。如果许多定位信号出现在细胞外,则说明定位阈值设置过低,或样本中存在背景荧光颗粒。
- 用于自动追踪分析,采用 Crocker 所述算法的 MATLAB 实现版本 等12 可用于后续分析(参见讨论部分的“扩散分析”)。在用户定义的追踪窗口内,后续帧中出现的位置将被连接以形成轨迹。当同一窗口内出现多个定位点时,通过最小化步长总和的方式对轨迹进行唯一性分配。有关从单粒子追踪数据计算扩散系数时各种考虑因素的详细讨论,请参见 Wieser 等15
- 该算法使用记忆参数来考虑轨迹中短暂的闪烁或遗漏的定位。此处,我们将记忆参数设置为1帧;对于具有长寿命暗态的荧光分子的追踪,可使用更高的数值。
- 根据以下校准步骤选择合适的追踪窗口。对于 Pol1,我们使用 0.57 µm(5 个像素)。
- 针对一系列追踪窗口参数运行追踪算法。计算每个细胞的测量轨迹数量随追踪窗口的变化关系,以确定不会导致轨迹断裂的最小追踪窗口。图6B).
- 将获得的轨迹绘制在同一视野的透射光显微镜图像上,以可视化分子在细胞内的空间运动分布。Pol1 轨迹应显示在单个细胞内受限的扩散行为。图6C-D).
- 如果部分轨迹看起来在细胞间交叉,这表明由于追踪窗口选择过大和/或光激活速率过高,导致不同的分子被错误地连接在一起图6E).
- 绘制连续定位点之间步长的累积分布(图6F曲线在足够大的追踪窗口下会平滑上升并趋于饱和,但如果窗口选择过小,则会出现截断边缘。
- 为了分析Pol1的扩散特性,计算每条轨迹在连续定位点之间的均方位移(MSD),其中每条轨迹共包含N个步骤:
MSD = 1/(N-1) ∑ i = 1 N-1 (xi+1 – xi)2 + (yi+1 – yi)2 .
仅包含至少4步(N ≥ 5个定位点)的轨迹,以减少均方位移(MSD)值的统计不确定性。 - 通过计算多个帧之间的位移,绘制一系列滞后时间下的均方位移(MSD)值曲线图6G)。MSD 曲线的形状有助于对观测到的分子运动进行分类(图6H).
- 根据均方位移(MSD)计算每条轨迹的表观扩散系数 D*:
D* = MSD/(4 Δt) – σ定位2/Δt
第二项用于校正估计的定位误差(此处为 σ)定位 = 40 nm 且 Δt = 15.26 msec,参见 Wieser 等15). - 绘制视野内所有轨迹测得的 D* 值的直方图(图7A).
- 根据每条轨迹测得的 D* 值,识别出结合在染色体上的单个 Pol1 分子。将结合态群体(以 D* ~ 0 µm²/s 为中心的尖锐分布)与非结合态群体分离开。2/sec)和自由扩散分子(以 D* ~ 0.9 µm 为中心的宽分布)2/sec)通过设定阈值 D* < 0.15 µm2/秒(红色条形图在 图7A 和 7D).
- 在未受损细胞中对 Pol1 进行定位、追踪和扩散分析(图7A-C)以及经MMS处理引起DNA损伤的细胞中(图7D-E结合的轨迹比例可直接定量反映Pol1的DNA修复活性 体内.
结果
光激活单分子示踪技术研究蛋白质-DNA相互作用的概念 体内 如图所示 图 1活细胞中可检测到PAmCherry融合蛋白 E. coli 通过405 nm激光以每细胞每次少于一个分子的频率随机光激活单个分子,从而对细胞中的分子进行顺序成像。激活的分子在持续的561 nm激发光下成像。通过在连续帧中连接相邻的定位点,可追踪分子在细胞内的运动,直至发生不可逆的光漂白。由于DNA结合蛋白在结合染色体后扩散速度减慢,因此从每条轨迹获得的表观扩散系数D*可直接反映单个蛋白质与DNA的相互作用。
图2展示了在活体E. coli细胞中对Pol1-PAmCherry融合蛋白进行光激活的结果。图4显示了405 nm激光强度对荧光分子密度的影响。需要注意的是,荧光分子密度不仅取决于405 nm激光强度,还取决于可用于激活的分子数量;在PALM成像过程中,可被激活的分子池会逐渐耗尽。
如图5所示,对PALM电影的每一帧进行定位分析。我们通过固定细胞中的不动分子或活细胞中的结合分子来测量定位精度。我们的采集参数得到的定位精度为σloc = 40 nm,与理论预测结果一致3。
Pol1 的定位结果主要分布在细胞的中央区域(图 6A),大致重现了 E. coli 拟核的空间组织结构7。在未受损伤的细胞中,大多数 Pol1 轨迹表现为扩散运动,如 图 6C 所示。一个典型的细胞包含数百条 Pol1 轨迹(图 6D),这与每 E. coli 细胞中约 400 个 Pol1 分子的拷贝数一致1。图 6B 和 图 6E–F 提供了选择合适追踪窗口参数的指导:如果追踪窗口过大,不同分子更可能被错误地连接到同一条轨迹;如果追踪窗口过小,则具有较长步长的轨迹会被分割。Pol1 的均方位移(MSD)曲线在短滞后时间呈线性上升,并在长滞后时间因细胞空间限制而趋于饱和(图 6G)。通过 MSD 分析可识别不同类型的分子运动:定向运动产生抛物线形曲线;布朗运动表现为直线;受限扩散曲线则达到平台期;不动粒子的 MSD 曲线偏移量反映了定位不确定性(图 6H)。有关单粒子追踪的更多细节及故障排除建议,可参考 Arnauld et al.16
我们先前已应用该方法测量Pol1在应对外源性DNA烷基化损伤时的DNA修复活性7。在未受损伤的细胞中,Pol1轨迹的D*直方图显示主要为扩散态分子群体(图7A-C)。其中一小部分(2.7%)结合态的Pol1分子可能参与滞后链复制及内源性DNA损伤的修复。在持续100 mM MMS损伤条件下,D* ~ 0 µm2/sec的轨迹群体增加至13.8%(图7D)。这些轨迹代表单个Pol1分子正在进行DNA修复合成,以填补碱基切除修复通路中的单核苷酸缺口。结合态轨迹的位置反映了单个DNA损伤位点与修复位点的空间分布(图7E-F)。
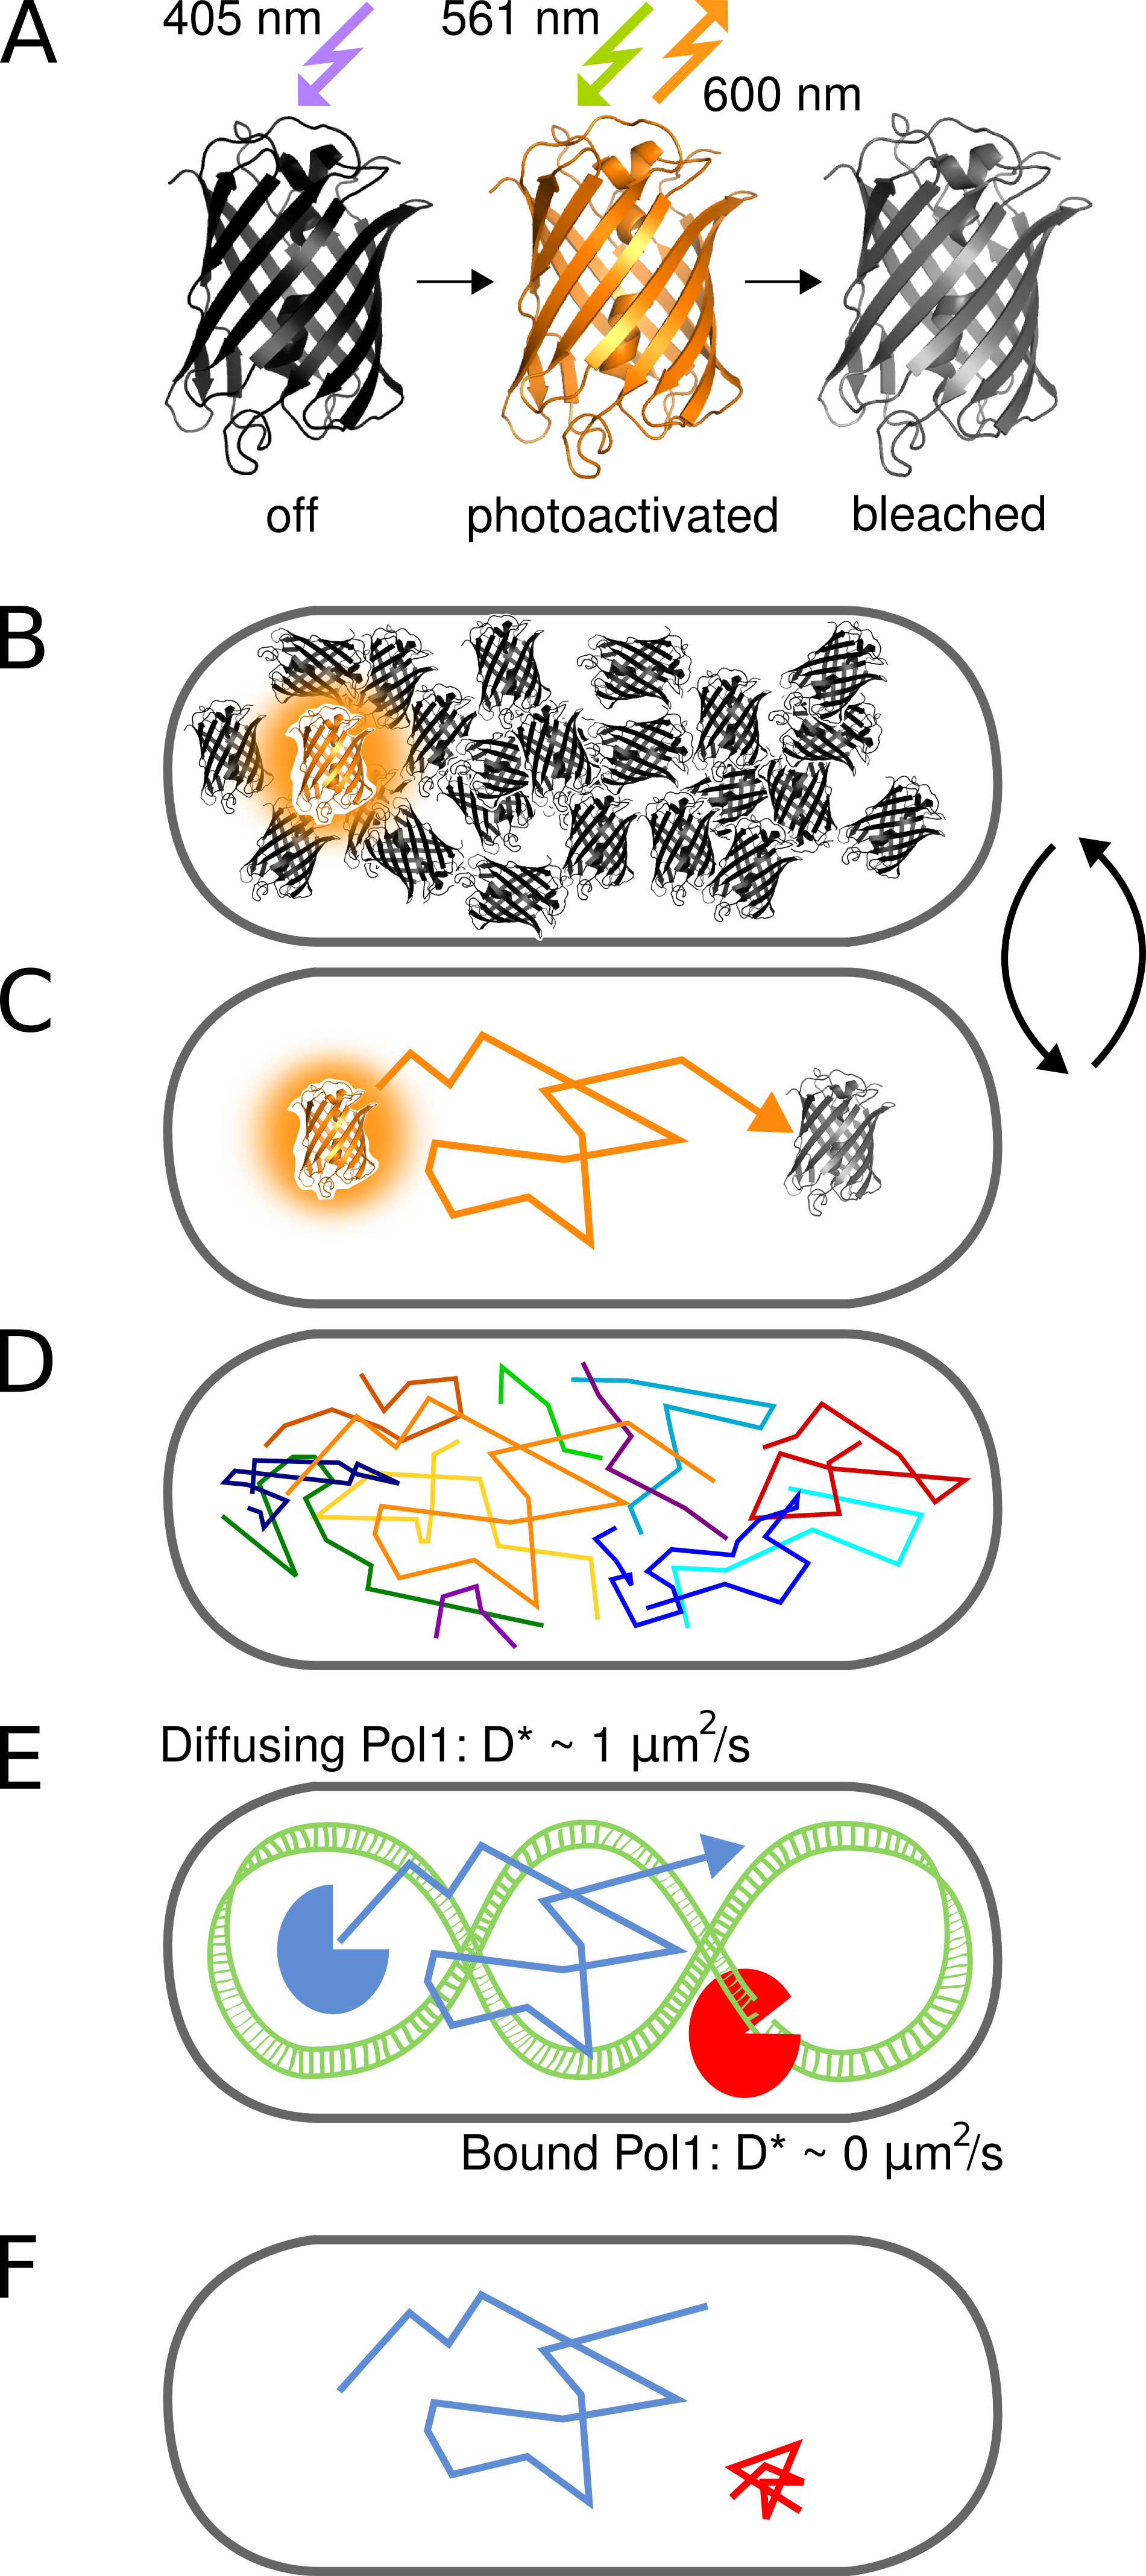
图1. 方法的图示说明。(A)荧光蛋白PAmCherry在405 nm光照下可从初始非荧光状态被光激活。激活后的亮态在561 nm激发下于约600 nm处发射荧光,直至荧光团发生不可逆漂白。(B)通过控制光激活速率,可在任意时刻仅对每个细胞中单个随机激活的PAmCherry融合蛋白进行成像,而大量尚未被激活或已被漂白的分子则保持在暗态。(C)通过孤立点扩散函数(PSF)的中心确定荧光分子的位置,并在多个成像帧中持续追踪直至发生光漂白。(D)以连续方式记录大量分子的运动轨迹。(E-F)DNA结合蛋白与染色体靶序列或结构的相互作用会阻碍其随机扩散运动。通过单个轨迹提取的表观扩散系数D*可区分结合态与非结合态分子。由此获得的结合态分子比例可定量反映DNA结合蛋白在活体(in vivo)中的活性。点击此处查看高清图像。

图 2. 活体 E. coli 细胞中 Pol1-PAmCherry 的光激活。比例尺:1 µm。每个图下方均显示示意图。(A)固定在琼脂糖垫上的细胞的透射光显微镜图像。(B)在一个细胞中激活单个 PAmCherry 荧光蛋白。(C)提高光激活速率可增加荧光分子的数量。(D)来自 PALM 视频的 PAmCherry 荧光信号整合图像。点击此处查看高清图像

图3. 用于光激活和成像PAmCherry融合蛋白的最小化PALM装置示意图。 D1:二向色镜(例如 550 nm 长通)。D2:二向色镜(例如 570 nm 长通滤光片)。L1:准直透镜。L2:全内反射透镜。L3:管镜。 单击此处查看大图。
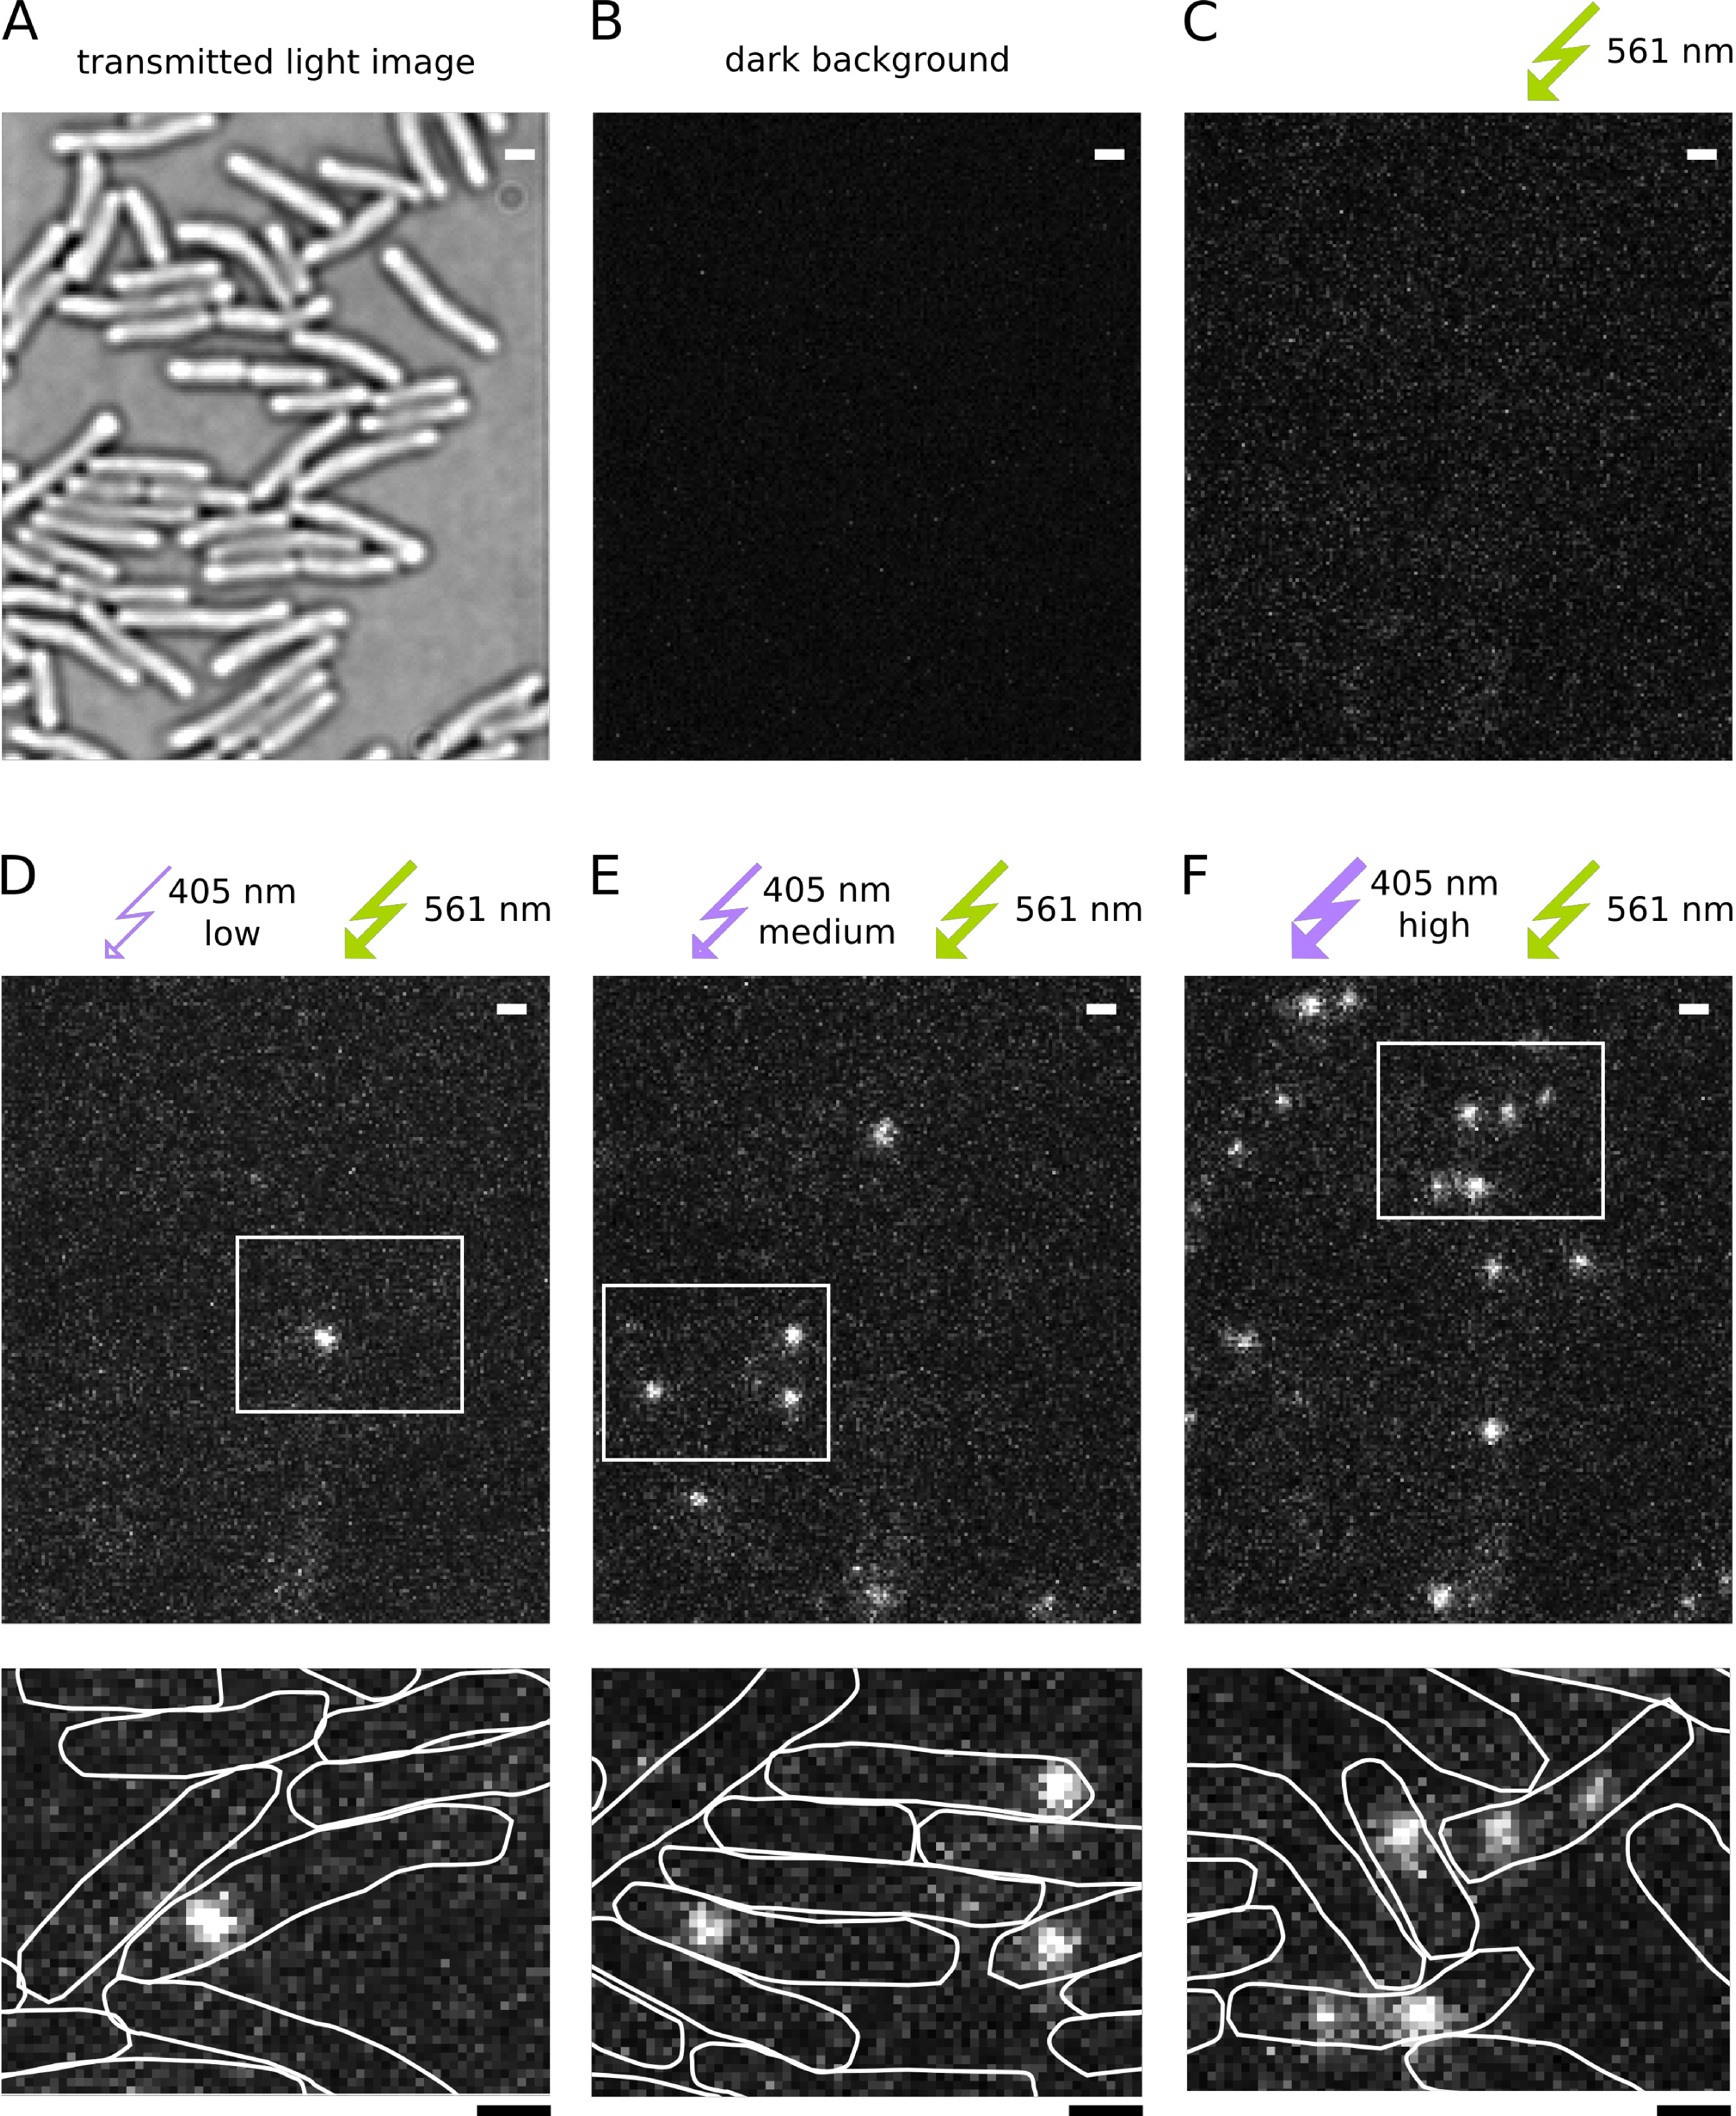
图4. 以15.26毫秒/帧拍摄的PALM成像序列中的代表性图像。 比例尺:1 µm。(A)固定在琼脂糖垫上的细胞的透射光图像。(B)激光关闭时在EMCCD相机上测得的暗背景图像。(C)光激活前在持续561 nm激发下的激发背景图像。(D-F)增加405 nm光强可提高PAmCherry的光激活速率,在持续561 nm激发下成像。方框区域在下方显示为放大图。(D)低405 nm光强(<1 µW)每视野仅激活极少数荧光分子。(E)中等405 nm光强(约2 µW)光激活可产生适合定位与追踪分析的PSF密度。(F)较高405 nm光强(约10 µW)在部分细胞中激活了多个荧光分子,从而干扰了定位与追踪分析。点击此处查看高分辨率图像。
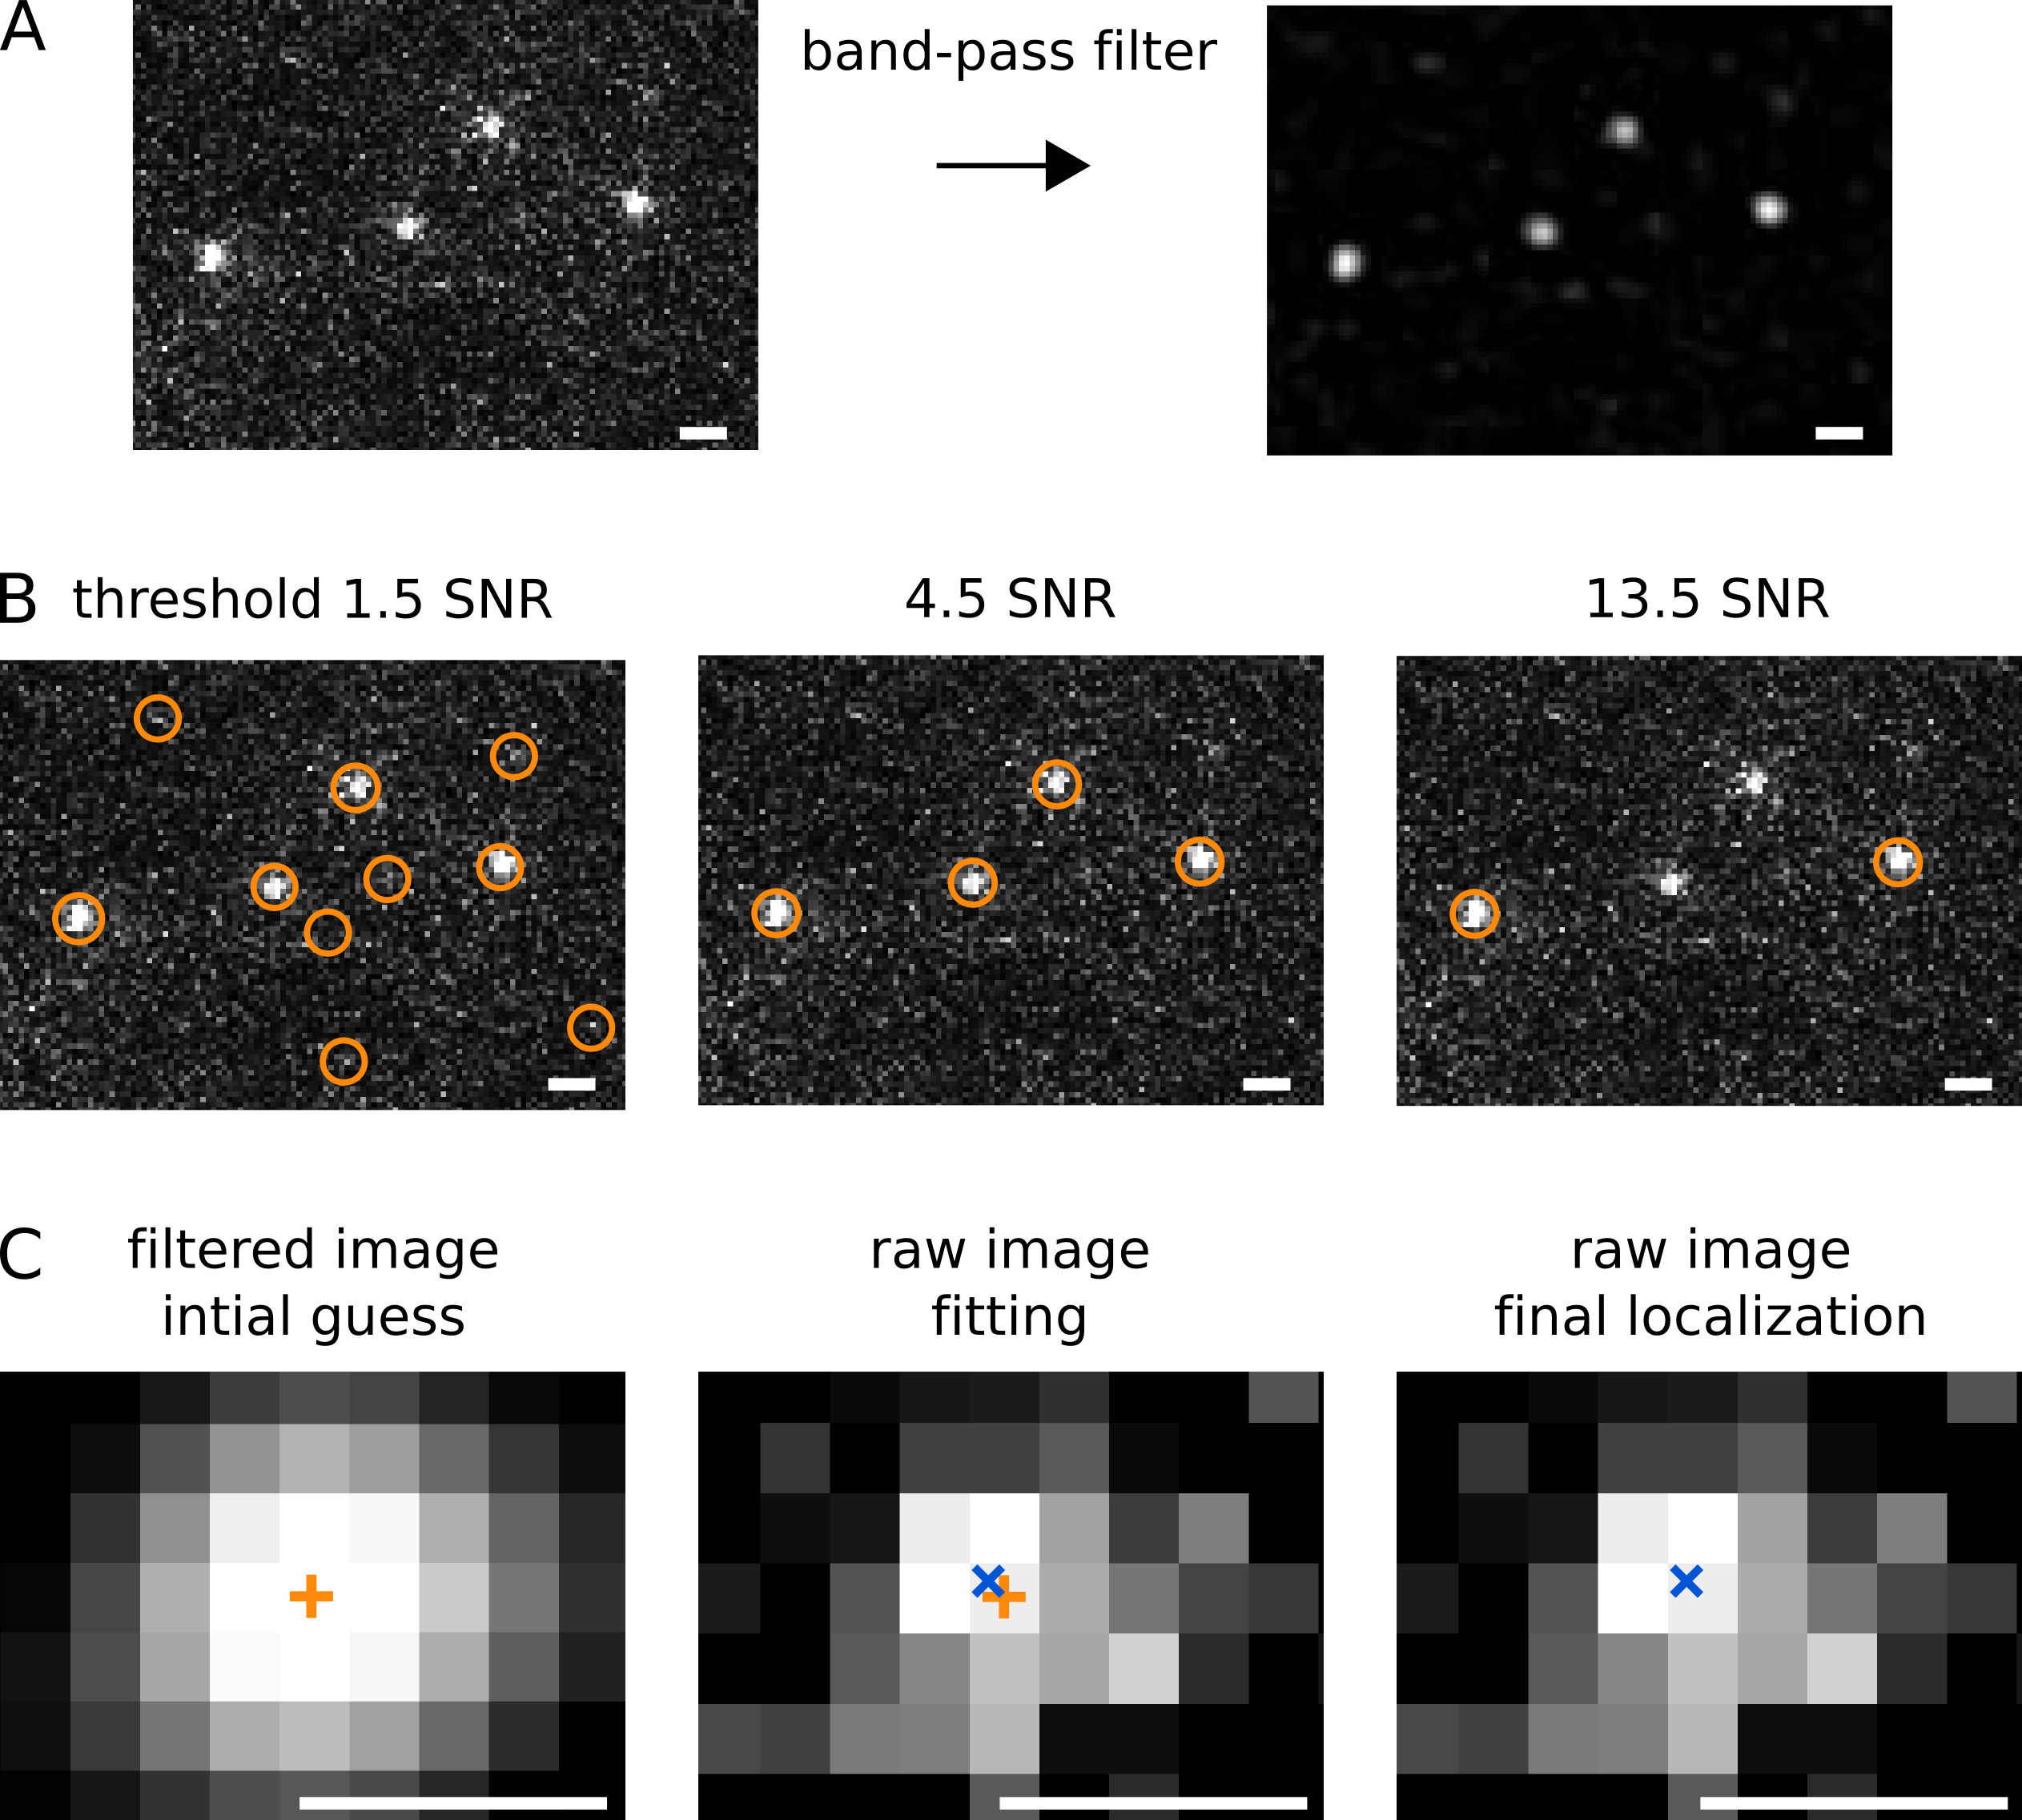
图5. 定位分析示意图。比例尺:1 µm。(A)带通滤波可去除伪影像素噪声,并展平整个视场中的强度梯度。(B)根据用户定义的阈值,在滤波后的图像中识别候选点扩散函数(PSF),该阈值的选择旨在最小化假阳性与假阴性检测。该阈值对应于候选像素的最小强度除以背景标准差(信噪比,SNR)。(C)通过阈值筛选出的局部最亮像素作为二维椭圆高斯拟合的初始定位估计(橙色十字)。比例尺:0.5 µm。所得超分辨率定位结果(蓝色十字)的平均定位精度为 σloc = 40 nm。点击此处查看高清大图。

图6. 追踪分析示意图。 比例尺:1 µm。(A)一个示例细胞中检测到的Pol1-PAmCherry所有定位点。(B)示例细胞中检测到的轨迹数量随追踪窗口的变化情况。较小的追踪窗口会将分子轨迹分割,导致人为地产生过多的轨迹数量。虚线表示我们选择的追踪窗口参数(0.57 µm,5像素)——该参数在完整检测步长分布与保持不同分子轨迹完整性之间取得了良好平衡。(C)单个Pol1-PAmCherry分子的示例轨迹。(D)所有测量得到的轨迹,以随机颜色显示。(E)当追踪窗口选择过大(此处为0.8 µm,7像素)或每帧中点扩散函数(PSF)密度过高时产生的追踪伪影。(F)不同追踪窗口下的步长累积分布:0.34 µm(3像素,红线)、0.57 µm(5像素,蓝线)和0.80 µm(7像素,绿线)。注意,0.34 µm的追踪窗口会截断超过0.34 µm的步长,明显导致步长分布不完整。而0.57 µm追踪窗口检测到的步长分布与0.80 µm追踪窗口几乎相同。(G)MSD曲线显示Pol1表现为受限扩散。(H)定向运动、布朗运动、受限扩散和静止粒子的示意图MSD曲线。点击此处查看高清图像。
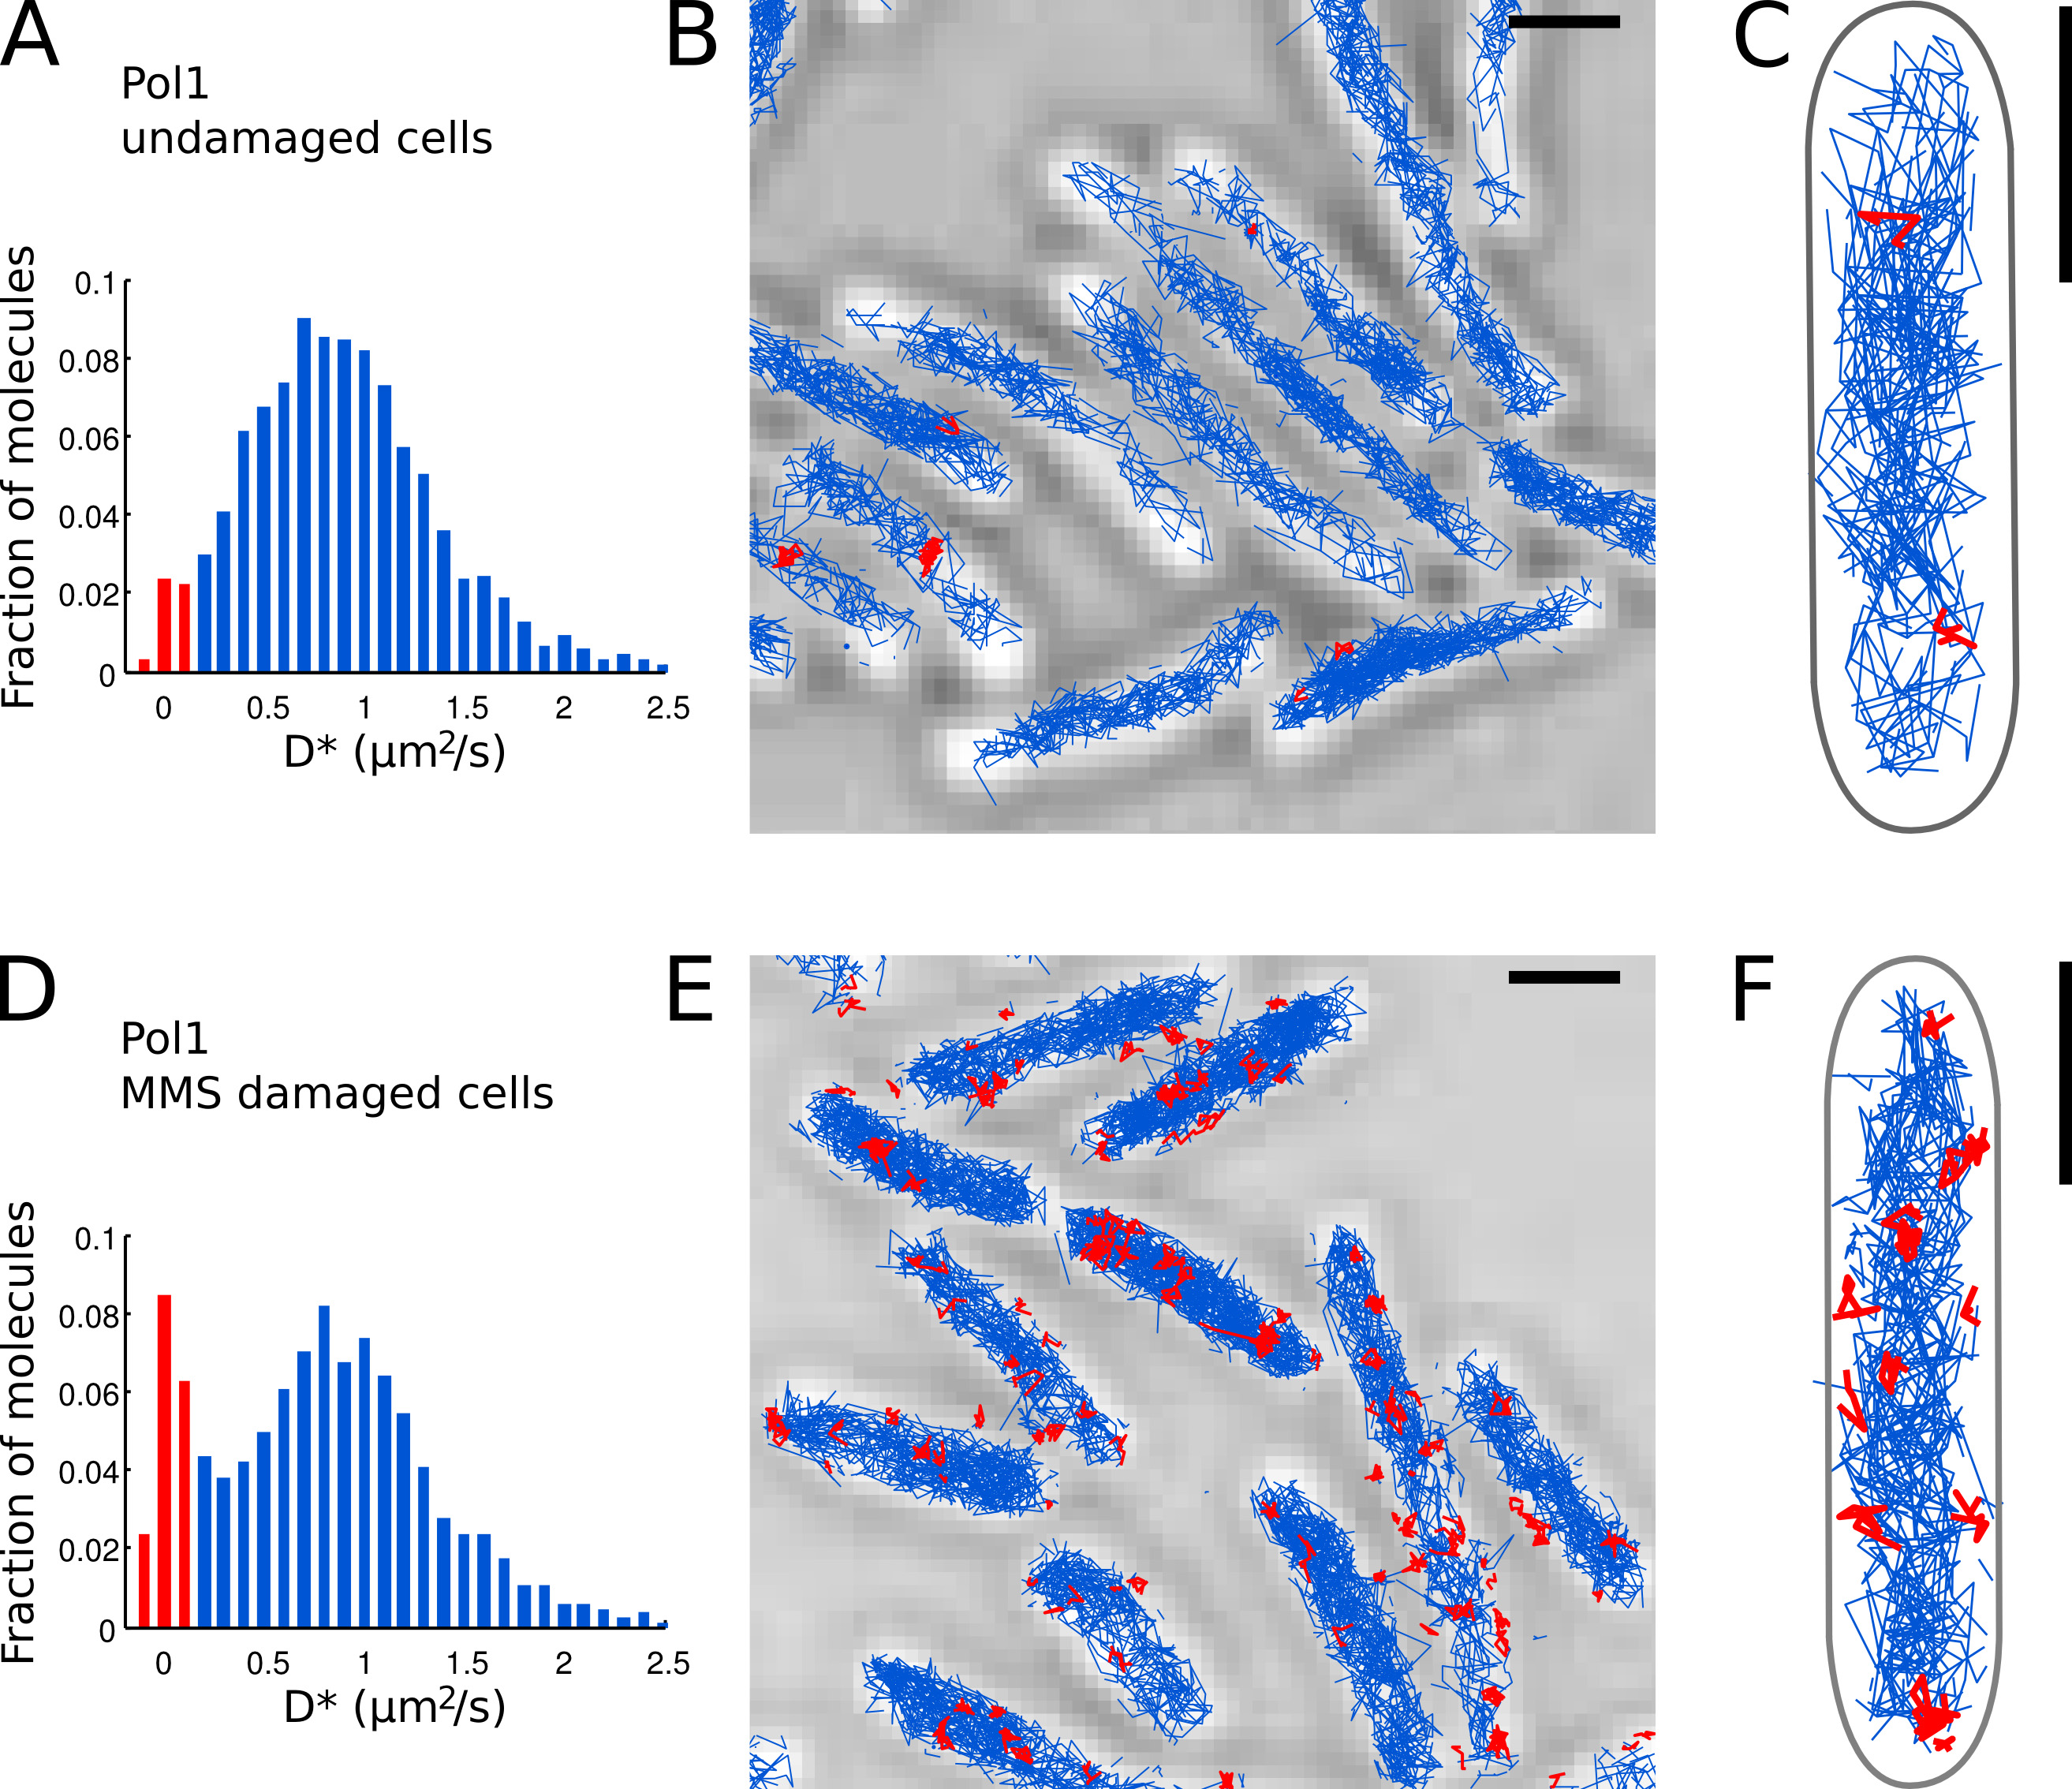
图7. 在活体E. coli细胞中直接测量Pol1的DNA修复活性。 比例尺:1 µm。(A)在未损伤细胞的视野中,所有包含4步或以上轨迹的表观扩散系数D*的直方图(N = 4,162条轨迹)。被归类为结合态的分子群体以红色标出。(B-C)Pol1-PAmCherry的轨迹叠加在透射光显微图像上。根据其扩散系数被归类为结合态的轨迹以红色显示。(D)在含100 mM MMS的琼脂糖垫上固定并孵育20分钟后成像的细胞中测得的Pol1轨迹的D*直方图(N = 2,128条轨迹)。参与DNA修复的结合态分子群体以红色显示。(E-F)Pol1-PAmCherry在透射光显微图像上的轨迹,红色轨迹代表单个Pol1 DNA修复事件。 点击此处查看高清图像。

视频 1. 搭建定制的 PALM 装置。 点击此处观看视频。
讨论
我们讨论了实验成功需要考虑的几个关键因素。
荧光融合蛋白的选择与表达: 目前已有多种光激活和光转换荧光蛋白可供选择17。具体选择取决于显微镜的特性,尤其是可用的激光器和滤光片。405 nm 与 561 nm 的组合适用于常见的光激活荧光蛋白。我们选用 PAmCherry6,因为它是单体形式,且在细胞中不发生聚集。此外,其不可逆的光激活特性使得可通过计数被激活的荧光分子数量,来测定每个细胞中蛋白质的拷贝数。相较于通过质粒表达融合蛋白,我们更倾向于将编码融合蛋白的基因插入染色体上的野生型位点。这种方法可确保目标蛋白被荧光蛋白完全替代,同时维持其野生型表达水平。
光激活速率:必须调整光激活速率,使得在成像视频的每一帧中,平均每细胞内处于荧光状态的分子少于一个。该速率取决于405 nm激光的强度以及尚未被激活的分子数量。然而,若成像密度极低,则在视频结束前可能无法检测到所有分子,或需要采集极长时间的视频。每段视频所记录的帧数取决于每个细胞中融合蛋白的拷贝数,以及在所用激发条件下PAmCherry的平均光漂白寿命。Pol1的拷贝数约为400个分子/细胞1,其指数型光漂白寿命分布的平均值约为4帧。通过逐步增加405 nm激光强度,可在10,000帧的视频过程中均匀分布激活事件。因此,每个细胞中荧光分子共占据约1,600帧,从而确保在10,000帧的视频中点扩散函数(PSF)重叠极少,降低追踪过程中的复杂性。
曝光时间与激发强度: 首先,曝光时间必须足够短,以观察到清晰的点扩散函数(PSF),并尽量减少运动模糊。然而,帧率的选择应确保在连续帧之间能够观察到超出定位不确定性的分子运动;否则,过度采样轨迹将浪费关键的光子。对于未结合分子的运动,必须以足够长的时间间隔进行采样,以便将其与由于定位不确定性引起的结合分子表观运动明确区分开来。在确定曝光时间后,应调整PSF的强度。PSF的定位精度随着每帧持续时间内检测到的光子数量增加而提高。较高的激发强度会增加光子发射速率,但同时也会提高光漂白速率和背景信号。应使用能够达到所需定位精度的最低激发强度。对于Pol1-PAmCherry,我们选择15.26毫秒/帧和3.5 mW的561 nm激发(400 W/cm2)。通过在数据采集前后监测细胞生长状态和形态,确认特定成像条件下细胞的活性至关重要(参见Uphoff et al.7的补充信息)。
Pol1 对缺口DNA底物的结合时间约为2秒 体内7;因此,我们预期大多数分子在整个轨迹持续期间均处于结合或未结合状态。由于染色体位点的扩散系数比游离分子低数个数量级(约~10-5 µm2/秒,Elmore 等.18)快于Pol1在细胞质中的扩散(约1 µm2/秒
扩散分析:表观扩散系数 D* 是根据单个轨迹的均方位移(MSD)计算得出,并对至少 4 步(5 帧)的数据进行平均,以减少统计误差。需要注意的是,在所述成像条件下,约 75% 的分子在少于 5 帧内即发生漂白。此类过短的轨迹无法提供足够的统计置信度以区分结合态与非结合态分子。然而,反映蛋白质活性的结合态与非结合态分子的相对比例,与所分析的总轨迹数无关。
在计算 D* 时,考虑点扩散函数定位误差(σloc)是有用的,因为该不确定性会为每个分子定位引入明显的随机步长15。
为了改善对结合态分子和扩散态分子的分类,我们建议同时基于单步位移和两帧时间间隔内的位移来计算 D*。随后可设定两个独立的 D* 阈值:D*(15 毫秒) < 0.15 µm2/秒 和 D*(30 毫秒) < 0.075 µm2/秒。
需要注意的是,D* 是一个表观扩散系数,其数值会受到细胞对轨迹的限制以及在曝光时间内因扩散引起的运动模糊的影响。为了提取准确且无偏的扩散系数,已证明将观测到的运动与基于随机布朗运动模型的模拟数据进行比较是行之有效的方法5,7。模拟数据也可用于检验数据分析流程。
该方法的潜在应用:我们描述了一种通用方法,通过蛋白质在结合染色体后其运动能力的变化,来在活体(in vivo)条件下对蛋白质-DNA 相互作用进行可视化和定量分析。因此,可实时、在单细胞水平上、以低于光学衍射极限的空间分辨率,追踪参与DNA或RNA修复、复制、转录及染色体维持的蛋白质活性。光激活单分子追踪技术拓展了传统的追踪方法,后者通常受限于每个细胞中仅能标记少数几个分子。另一种用于测量活体(in vivo)分子扩散的方法是光漂白后荧光恢复(Fluorescence Recovery After Photobleaching, FRAP)。尽管FRAP在测量大细胞中的整体扩散特性方面非常有用,但在空间异质环境中分辨具有不同运动能力的多种分子组分时存在局限性,尤其对于体积较小的细菌细胞而言更为明显。
我们已应用光激活单分子示踪技术来测量多种不同蛋白质在大肠杆菌(E. coli)中的DNA结合活性及亚细胞定位,包括Pol1、DNA连接酶、Fis蛋白、DNA聚合酶III7,以及染色体结构维持蛋白MukB、E和F19。我们预计该方法也可适用于其他类型的细胞。
披露
作者声明不存在任何竞争性经济利益。
致谢
我们感谢 Justin Pinkney 和 Johannes Hohlbein 在定制显微镜构建方面提供的帮助,感谢 Seamus Holden 提供定位软件。感谢 Rodrigo Reyes-Lamothe 提供大肠杆菌(E. coli)菌株。本研究由欧盟第七框架计划项目 FP7/2007-2013 HEALTH-F4-2008-201418、英国生物技术和生物科学研究理事会资助项目 BB/H01795X/1 以及欧洲研究委员会资助项目 261227(授予 A.N.K.)资助。D.J.S. 的研究由惠康信托项目基金 WT083469 资助。S.U. 获得 MathWorks 博士生奖学金的支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| E. coli 携带染色体插入的菌株,用于PAmCherry DNA结合融合蛋白 | 由Lambda-Red重组技术构建 | ||
| MEM 氨基酸 | Invitrogen | 11130-051 | 最小培养基补充剂 |
| MEM维生素 | Invitrogen | 11120-052 | 最小培养基补充剂 |
| 琼脂糖 | BioRad | 161-3100 | 经认证的分子生物学级 |
| 1.5号厚度显微镜盖玻片 | Menzel | BB024060SC | 通过在500℃的炉中加热载玻片以去除背景颗粒 °1 小时,4°C |
| 甲基磺酸甲酯(MMS) | Sigma-Aldrich | 129925 | 警告:有毒 |
| PALM 实验装置 | 自制 | Uphoff 中描述的 等7 | |
| MATLAB | MathWorks | 用于数据分析和可视化 | |
| 定位软件 | 定制编写,可在线获取 | http://www.physics.ox.ac.uk/Users/kapanidis/Group/Main.Software.html | 可用于定位分析的 MATLAB 和 C++ 软件包。引用 Holden 等13 如用于发表。 |
| 追踪软件 | 可在线获取 | http://physics.georgetown.edu/matlab/ | Blair 和 Dufresne 的 MATLAB 实现。引用 Crocker &和 Grier12 如用于发表。 |
参考文献
- Friedberg, E. C. DNA Repair and Mutagenesis. , American Society for Microbiology. Washington, DC. (2006).
- Betzig, E., et al. Imaging intracellular fluorescent proteins at nanometer spatial resolution. Science. 313 (5793), 1642-1645 (2006).
- Mortensen, K. I., Churchman, L. S., Spudich, J. A., Flyvbjerg, H. Optimized localization analysis for single-molecule tracking and super-resolution microscopy. Nat. Methods. 7 (5), 377-381 (2010).
- Manley, S., et al. High-density mapping of single-molecule trajectories with photoactivated localization microscopy. Nat. Methods. 5 (2), 155-157 (2008).
- English, B. P., et al. Single-molecule investigations of the stringent response machinery in living bacterial cells. Proc. Natl. Acad. Sci. U.S.A. 108 (31), (2011).
- Subach, F. V., et al. Photoactivatable mCherry for high-resolution two-color fluorescence microscopy. Nat. Methods. 6 (2), 153-159 (2009).
- Uphoff, S., Reyes-Lamothe, R., Garza de Leon, F., Sherratt, D. J., Kapanidis, A. N. Single-molecule DNA repair in live bacteria. Proc. Natl. Acad. Sci. U.S.A. 110 (20), 8063-8068 (2013).
- Datsenko, K. A., Wanner, B. L. One-step inactivation of chromosomal genes in Escherichia coli K-12 using PCR products. Proc. Natl. Acad. Sci. U.S.A. 97 (12), 6640-6645 (2000).
- Reyes-Lamothe, R., Possoz, C., Danilova, O., Sherratt, D. J. Independent positioning and action of Escherichia coli replisomes in live cells. Cell. 133 (1), 90-102 (2008).
- Neidhardt, F. C., Bloch, P. L., Smith, D. F. Culture medium for enterobacteria. J. Bacteriol. 119 (3), 736-747 (1974).
- Tokunaga, M., Imamoto, N., Sakata-Sogawa, K. Highly inclined thin illumination enables clear single-molecule imaging in cells. Nat. Methods. 5 (2), 159-161 (2008).
- Crocker, J. C., Grier, D. G. Methods of digital video microscopy for colloidal studies. J. Colloid. Interface. Sci. 179 (1), 298-310 (1996).
- Holden, S. J., et al. Defining the limits of single molecule FRET resolution in TIRF microscopy. Biophys. J. 99 (9), 3102-3111 (2010).
- Holden, S. J., Uphoff, S., Kapanidis, A. N. DAOSTORM: an algorithm for high-density super-resolution microscopy. Nat. Methods. 8 (4), 279-280 (2011).
- Wieser, S., Schütz, G. J. Tracking single molecules in the live cell plasma membrane-Do's and Don't's. Methods. 46 (2), 131-140 (2008).
- Arnauld, S., Nicolas, B., Hervé, R., Didier, M. Multiple-target tracing (MTT) algorithm probes molecular dynamics at cell surface. Protoc. Exch. , Available from: http://dx.doi.org/10.1038/nprot.2008.128 (2008).
- Lippincott-Schwartz, J., Patterson, G. H. Photoactivatable fluorescent proteins for diffraction-limited and super-resolution imaging. Trends Cell Biol. (11), 555-565 (2009).
- Elmore, S., Müller, M., Vischer, N., Odijk, T., Woldringh, C. L. Single-particle tracking of oriC-GFP fluorescent spots during chromosome segregation in Escherichia coli. J. Struct. Biol. 151 (3), 275-287 (2005).
- Badrinarayanan, A., Reyes-Lamothe, R., Uphoff, S., Leake, M. C., Sherratt, D. J. In vivo architecture and action of bacterial Structural Maintenance of Chromosome proteins. Science. 338 (6106), 528-531 (2012).
重印与许可
