痘苗病毒(VV)已广泛应用于生物医学研究及人类健康改善。本文介绍一种利用CRISPR-Cas9系统对VV基因组进行编辑的简单且高效的方法。
本文内容
摘要
摘要
CRISPR 相关核酸酶 Cas9 可在单链向导 RNA(gRNA)的引导下对特定基因组位点进行编辑。CRISPR/Cas9 系统已成功应用于多种生物的基因组编辑。本文介绍一种在感染了痘苗病毒(VV)的 CV-1 细胞胞质中,利用 RNA 引导的 Cas9 编辑 VV 基因组的实验方案。RNA 引导的 Cas9 可在 VV 基因组靶向位点高效且特异地诱导双链 DNA 断裂,从而促进同源重组,使外源转基因能够通过同源重组插入这些位点。通过使用携带转基因的位点特异性同源载体,成功构建了在该区域插入红色荧光蛋白(RFP)基因的 N1L 基因缺失型 VV,其同源重组效率比传统方法高出 10 倍。本方案证明了 RNA 引导的 Cas9 系统在高效构建突变型 VV 中的成功应用。
引言
痘苗病毒(Vaccinia virus, VV)是一种有包膜的DNA病毒,属于痘病毒科,在医学史上最重大的成就之一——天花的根除中发挥了关键作用。在天花被根除之后,VV已被开发为一种基因递送载体,通过将多种病原体的基因插入VV载体中,用于研制针对HIV及其他传染病的疫苗1-7。VV还被广泛用作癌症免疫治疗的载体8-14,尤其用于开发靶向肿瘤的复制型溶瘤痘苗病毒。为了构建一种对癌细胞具有更高选择性的高效疫苗载体,需要对病毒基因组进行改造,包括删除特定基因或插入治疗性基因。
随着DNA技术的发展以及对分子生物学和病毒学的深入理解,20世纪80年代首次通过同源重组(HR)实现了将外源DNA插入痘苗病毒(VV)15。该方法至今仍被广泛用于构建VV载体。通过使用穿梭载体进行同源重组,可在预先感染的细胞中与VV基因组合并,从而实现基因修饰。然而,该方法效率极低(同源重组效率低于1%16),且常导致筛选标记随机插入非靶向区域和/或在病毒扩增过程中丢失标记。
在存在双链断裂(DSBs)的情况下,外源DNA在基因组位点通过DNA同源重组进行插入的效率可显著提高17。因此,能够在靶位点诱导双链断裂的技术在痘苗病毒(VV)基因组工程中具有巨大应用潜力。
近年来开发的CRISPR-Cas9系统在诱导痘苗病毒(VV)任意基因区域产生双链断裂(DSB)方面展现出巨大潜力。CRISPR-Cas9是一种由RNA引导的核酸酶,参与抵御入侵的噬菌体及其他外源遗传物质的适应性免疫过程18-20。在多种微生物中存在三类CRISPR-Cas系统21。其中,II型CRISPR-Cas系统被广泛用于真核细胞和大型病毒的基因组编辑。该系统包含由RNA引导的Cas9内切酶(来源于Streptococcus pyogenes)、单链向导RNA(sgRNA)以及反式激活crRNA(tracrRNA)22-24。Cas9/sgRNA复合物可识别哺乳动物细胞基因组中位于5'-NGG-3'原间隔序列邻近基序(PAM)上游的互补20核苷酸序列22, 23。该技术已成功应用于高效构建基因修饰的细胞、病毒及动物模型22-32。
CRISPR-Cas9 系统已被证明是一种高效的基因组靶向工具,结合在感染了痘苗病毒(VV)的 CV-1 细胞胞质中发生的同源重组,可用于产生突变型痘苗病毒33, 34。为了拓展该方法的潜在应用,我们提供了有关此系统方法学的详细信息。所述方案可用于构建特定基因缺失的突变型 VV,和/或在突变病毒中插入治疗性转基因。
方案
1. 目标RNA、Cas9载体及修复供体质粒的制备
- gRNA的克隆
- 根据先前所述原则设计靶向痘苗病毒N1L基因的引导RNA(gRNA)靶序列25。将该gRNA靶序列与痘苗病毒基因组(本实验中为痘苗病毒Lister株)进行比对,以排除任何脱靶的gRNA靶序列。
- 按照先前描述的方法25合成并克隆gRNA寡核苷酸至gRNA克隆载体中。通过Sanger测序33确认所得载体中每个gRNA的序列。将构建完成的gRNA载体命名为gRNA N233。
注:gRNA靶位点位于N1L基因内,且处于修复供体载体所包含的左臂与右臂之间的区域(见图1)。
- 将缺失核定位信号(NLS)的Cas9基因克隆至pST1374载体中,并将该构建体命名为pST-Cas933。
注:可使用任何哺乳动物表达克隆载体来构建Cas9表达载体。 - 同源重组修复供体载体的构建
- 以VV的N1L基因为目标修饰区域33。确保左臂和右臂长度各约为500–600 bp,并分别位于目标区域的两侧。
注:左臂/右臂可与目标区域最多有50 bp的重叠(见图1)。 - 按照先前描述的方法33, 34克隆N1L区域的修复供体载体,并将该修复供体载体命名为pT-N1L。
注:修复供体载体及其靶区域参见图1。可通过区域(基因)特异性的gRNA及区域特异性的修复供体载体靶向VV的其他区域。构建修复供体载体时可使用任何克隆载体。
- 以VV的N1L基因为目标修饰区域33。确保左臂和右臂长度各约为500–600 bp,并分别位于目标区域的两侧。
- 质粒扩增
- 根据制造商说明书,将质粒转化至化学感受态E. coli中。参照制造商提供的操作流程,使用质粒提取试剂盒纯化质粒。
2. 接种细胞(第1天)
- 在含有5%胎牛血清(FBS)、100 U/mL青霉素和100 µg/mL链霉素的杜氏改良伊格尔培养基(DMEM)中培养CV-1细胞(猴肾成纤维细胞),培养条件为37 °C、5% CO2。
- 对融合度为80–90%的CV-1细胞进行胰酶消化
- 从装有CV-1细胞的T-175培养瓶中移除细胞培养基。用5 mL无菌PBS冲洗单层细胞以去除残留血清,并吸除PBS。加入2.5 mL 1×胰酶-EDTA溶液覆盖细胞,将培养瓶置于37 °C培养箱中约5分钟,以促进细胞脱落。
- 加入10 mL细胞培养基(见步骤2.1),通过轻柔吹打使细胞重悬。使用血细胞计数板对细胞数量进行计数。
- 在6孔板中接种细胞
- 转染前一天,将2 × 10⁵个CV-1细胞接种至6孔板的每孔中,每孔加入2 mL细胞培养基。
注意:无需额外离心步骤以去除胰酶。
- 转染前一天,将2 × 10⁵个CV-1细胞接种至6孔板的每孔中,每孔加入2 mL细胞培养基。
3. 转染 Cas9 质粒和 gRNA 质粒(第 2 天)
- 使用转染试剂,按照制造商说明书,将0.5 µg pST-Cas9质粒和0.5 µg gRNA N2质粒共转染至CV-1细胞(步骤2.2.3.1中制备)中。
- 将细胞在培养箱中(37 °C,含5% CO2)孵育24 h,然后更换为2 mL新鲜细胞培养基(见步骤2.1)。
4. CV-1 细胞感染及穿梭供体质粒转染用于同源重组(第 3 天)
- 将VVL15病毒主干用DMEM细胞培养基稀释至浓度为2 × 10⁵ pfu/mL。在转染Cas9和gRNA质粒24小时后,向转染的CV-1细胞每孔加入100 µL稀释后的病毒。
- 病毒感染2小时后,使用转染试剂按照制造商说明书将1.0 µg穿梭供体质粒转染至VVL15感染的细胞中以进行同源重组。将转染后的细胞置于含5% CO2的37 °C培养箱中培养24小时。
5. 收获重组病毒(第4天)
- 在步骤4.2中转染HR的穿梭供体质粒24小时后,使用细胞刮刀将转染的CV-1细胞刮下。将细胞悬液收集至冻存管中,并于-80 °C保存以备后续使用。
注意:如有细胞培养基溢出,应立即用消毒剂擦拭清除,随后再用70%乙醇擦拭一遍。
6. 修饰型VV的纯化(第一轮)
- 第1天,将15个6孔板每孔接种3 × 10⁵ 每个孔中的CV-1细胞。
- 第2天,将步骤5.1中冷冻的细胞悬液在37 °C水浴中解冻3分钟,剧烈涡旋振荡冻存管30秒,以获得含有细胞碎片的细胞裂解液。
- 为感染一块6孔板的CV-1细胞,将1 µL细胞裂解液用3 mL DMEM稀释,然后取0.5 mL稀释后的细胞裂解液加入6孔板的每孔中,加至原有培养基上方。感染步骤6.1中准备的所有6孔板。
注意:无需去除细胞碎片。 - 感染两天后(即, 在第4天,使用10倍物镜在荧光显微镜下识别RFP阳性斑块,并用记号笔在培养板底部标记斑块位置,圈出斑块所在区域。
注意:参见 图3 代表性RFP阳性斑块- 准备六个已标记的冻存管,每管加入200 µL无血清DMEM细胞培养基,用于收集六个不同的RFP阳性噬斑。吸除含有标记噬斑的孔中的细胞培养基(步骤6.3)。将200 µL吸头安装到P200移液器上,设定体积为30 µL,从一个冻存管中吸取约10 µL细胞培养基。
- 握住移液器按钮,不要松开,用枪头刮取标记出的一个噬斑区域。松开移液器按钮,将脱离的细胞吸起并转移至含有190 µL无血清DMEM的冻存管中。
- 从上一步含有划痕细胞的冻存管中再吸取10 µL培养基,重复三次挑取同一RFP阳性噬斑的操作,以尽可能收集更多的划痕细胞。将所有收集的细胞转移至同一冻存管中,并将冻存管置于-80 °C保存。
注意:如果立即进行第二轮纯化,可将冻存管置于干冰中冷冻10分钟。
7. 修饰型VV的纯化(第二轮)
- 将 3 × 10⁵ 个 CV-1 细胞接种至 6 块 6 孔板的每孔中,培养 24 小时。
- 将冻存的冻存管(来自步骤 6.3.3)在 37 °C 水浴中解冻 3 分钟,然后剧烈涡旋振荡 30 秒以获得细胞裂解液。
- 取 0.5 µL 混合细胞裂解液加入 6 孔板的一个孔中。每个空斑使用一块 6 孔板进行感染。将感染了痘苗病毒(VV)的 6 孔板在 37 °C、5% CO2 条件下孵育 2 天(第二轮空斑纯化)。随后重复第 6.3 节操作。
注意:可挑选超过六个 RFP 阳性空斑;每个空斑的纯化可使用两块或更多 6 孔板。
- 取 0.5 µL 混合细胞裂解液加入 6 孔板的一个孔中。每个空斑使用一块 6 孔板进行感染。将感染了痘苗病毒(VV)的 6 孔板在 37 °C、5% CO2 条件下孵育 2 天(第二轮空斑纯化)。随后重复第 6.3 节操作。
8. 菌斑纯化的进一步轮次
- 按照步骤7中所述的相同方案,继续进行三到五轮纯化,直至显微镜下观察到由一个阳性噬菌斑形成的所有噬菌斑均呈现RFP阳性。
注意:此时该噬菌斑被视为已纯化。 - 一旦噬菌斑达到纯化状态(图4,所有被感染的细胞均表达RFP),将该阳性噬菌斑收集至冻存管中,并按照第6.3节所述方法于-80 °C保存。随后按照步骤9和10中所述方案对该噬菌斑进行验证。
9. 扩增纯化的噬菌斑
- 在病毒感染前一天,将 3 × 10⁵ 个 CV-1 细胞接种至 6 孔板的每个孔中。
- 将 8.2 中的冷冻冻存管在 37 °C 水浴中解冻 3 分钟,以获得细胞裂解物。将全部裂解物(无需去除细胞碎片)加入一个已接种 CV-1 细胞(步骤 9.1 接种)的 6 孔板孔中。将感染后的 CV-1 细胞在 37 °C、5% CO2 条件下培养最多 3 天。
- 扩增所有纯化的噬斑(至少三个噬斑)。
注意:感染时间因裂解物中病毒含量不同而异,通常为 1–3 天。
- 扩增所有纯化的噬斑(至少三个噬斑)。
- 当显微镜下观察到超过 50% 的细胞出现细胞病变效应(细胞变圆、易脱落且 RFP 阳性)时,使用细胞刮收集痘苗病毒(VV)感染的细胞。将脱落的细胞连同细胞培养基一起收集至 15 mL 离心管中。
- 在 300 g 离心 3 分钟,使细胞沉淀。弃去上清液,将细胞沉淀保存于 -80 °C,待后续使用,或立即用于步骤 10。
10. 使用 PCR 验证突变 VV 的修饰
- 使用DNA提取试剂盒,按照制造商提供的说明书,从9.3.1步骤制备的细胞沉淀中提取VV DNA。用200 µL双蒸水洗脱DNA。
注意:使用沉淀体积的一半用于DNA提取,另一半保留用于病毒制备,若后续验证确认克隆含有正确的修饰/插入片段。 - 验证N1L基因的缺失以及RFP基因在N1L区域的插入。
- 使用针对N1L基因设计的引物,扩增跨越N1L基因(L025)和L026基因的DNA片段。使用RFP特异性引物扩增RFP基因。使用A52R特异性引物通过PCR扩增跨越A52R的对照DNA片段。
注意:具体引物信息请参见材料列表。- 使用PCR预混液试剂盒进行PCR反应。配制25 µL PCR反应体系,加入2 µL DNA模板,在94 °C变性2分钟,随后进行30个循环的PCR扩增,每个循环包括:94 °C变性15秒,52 °C退火15秒,72 °C延伸30秒。
- 使用针对N1L基因设计的引物,扩增跨越N1L基因(L025)和L026基因的DNA片段。使用RFP特异性引物扩增RFP基因。使用A52R特异性引物通过PCR扩增跨越A52R的对照DNA片段。
- 使用1%琼脂糖凝胶电泳分离PCR产物33。使用紫外凝胶成像系统拍摄凝胶图像。若N1L的PCR结果为阴性,而A52R和RFP的PCR结果为阳性,则表明该噬斑在N1L区域已正确修饰。
结果
构建新的痘苗病毒(VV)载体时,关键的起始步骤是设计并构建一个能够靶向基因组特定区域的供体质粒穿梭载体。在本研究中,以VV的N1L基因为例进行靶向。供体质粒穿梭载体中用于同源重组的表达盒以及VV中的靶向区域如图1所示。为了提高同源重组效率,在进行同源重组操作前48小时,将表达Cas9和特异性靶向N1L的gRNA的质粒共同转染至CV-1细胞中33。转染后一天(24小时),在CV-1细胞中可观察到RFP的表达(图2)。在用同源重组后的全细胞裂解物感染CV-1细胞(步骤5)后,CV-1细胞中同时出现了RFP阳性与阴性的空斑(图3)。根据所述纯化流程,经过3至5轮纯化后可获得纯合空斑。如图4所示,使用来自纯合突变痘苗病毒空斑的细胞裂解物感染后,所有空斑均呈现RFP信号。为验证所获得的纯合突变VV是否具有正确的基因修饰,通过PCR检测靶基因N1L的缺失情况,结果如图5所示。对修饰后病毒的PCR结果显示,RFP呈阳性信号,而N1L信号缺失(图5泳道A-G);相比之下,对照病毒(Ctr)在N1L区域完整,其PCR结果为阳性。所有重组病毒及对照病毒的A52R对照DNA片段PCR结果均为阳性。本实验中RFP阳性空斑的同源重组效率为100%(6/6)(在先前研究中最高可达94%34)。与传统方法相比,本文所述方法使重组效率提高了100倍以上33, 34。
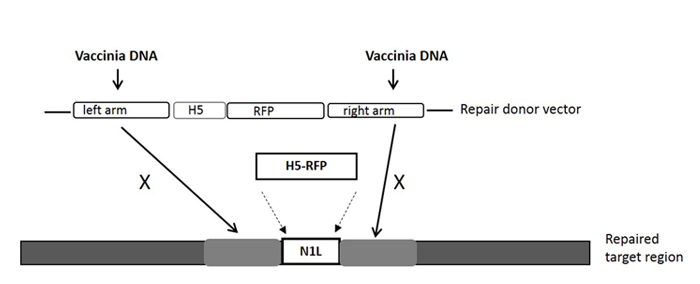
图1:用于同源重组的供体穿梭质粒的表达盒及痘苗病毒基因组中的靶向区域。 纯化标记基因RFP由H5启动子驱动表达。该修复供体质粒靶向N1L区域,经同源重组后,RFP基因被插入至N1L区域。'X'表示修复供体质粒中的同源序列,该序列将替换痘苗病毒基因组上对应的相同序列。请点击此处查看该图的放大版本。

图 2:同源重组后一天的 CV-1 细胞成像。 同源重组后一天,经痘苗病毒(VV)感染并转染修复供体质粒的细胞呈红色荧光蛋白(RFP)阳性。 A:相差显微镜图像(原始放大倍数 100X)。 B:荧光显微镜图像(原始放大倍数 100X)。比例尺 = 50 µm。 请点击此处查看该图的高清版本。
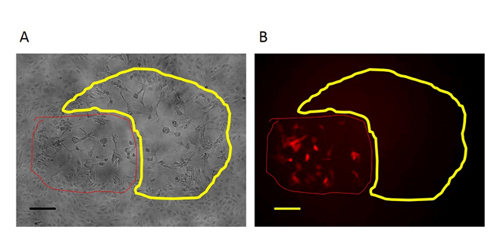
图3:突变病毒第一轮纯化中的RFP阳性噬斑。 在突变病毒的第一轮纯化过程中,携带目标区域缺失的RFP阳性噬斑(红圈标出)被野生型病毒形成的噬斑(黄圈标出)所包围。A:相差显微图像(原始放大倍数100X)。B:荧光显微图像(原始放大倍数100X)。比例尺 = 50 µm。请点击此处查看该图的放大版本。
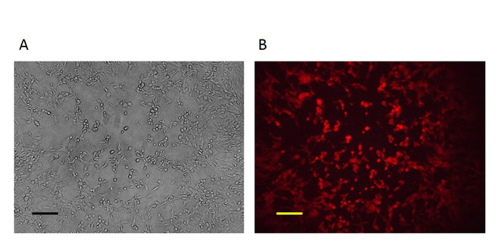
图 4:纯化的突变型VV病毒。 经过3至5轮纯化后,获得纯的噬斑,所有噬斑均呈红色荧光蛋白(RFP)阳性。 A:相差显微图像(原始放大倍数100倍)。 B:荧光显微图像(原始放大倍数100倍)。比例尺 = 50 µm。 请点击此处查看该图的放大版本。
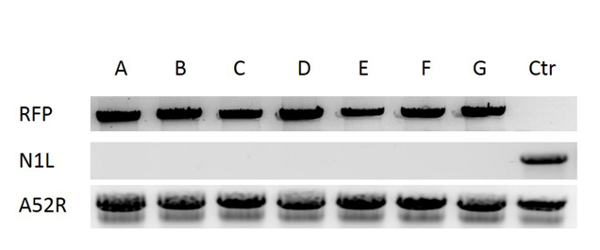
图5:纯化突变型VV的验证。 从VV感染的CV-1细胞中提取DNA。通过使用N1L引物进行PCR扩增,验证目标区域N1L的缺失;通过使用RFP引物进行PCR扩增,确认RFP插入N1L区域。泳道A-F对应六个纯化的噬斑,泳道G为对照噬斑,其N1L缺失已在先前研究中验证33,泳道Ctr(对照)为野生型痘苗病毒(N1L区域完整)。所有样本均以A52R基因作为对照基因进行扩增。 请点击此处查看该图的放大版本。
讨论
用于治疗目的的痘苗病毒(VV)改造主要有两个目标。一是删除特定基因,例如胸苷激酶(TK)基因,以减弱病毒毒力,用于抗肿瘤治疗;二是为VV装载所需的治疗基因(如GM-CSF)或标记基因(如荧光素酶基因)。实现上述任一目标均需删除特定的靶区域或基因。一种直接的DNA连接方法35 以及一个 体外 包装方法36 此前已采用这些方法来构建TK基因发生修饰的突变型痘苗病毒。然而,由于痘苗病毒基因组中缺乏分布于各区域的唯一限制性酶切位点,这些方法在基因组其他区域的突变应用上受到限制。目前构建突变型VV的方法涉及在感染VV两小时后,将携带筛选标记(RFP或GFP)的穿梭(供体)载体转染至CV-1细胞,以诱导同源重组,使筛选标记整合至目标区域。随后筛选标记阳性噬斑,并在转染后24小时进行纯化。噬斑纯化过程可能需要多达10轮,耗时3-4周,且常导致筛选标记插入非靶向区域,产生非预期的重组病毒。DNA双链断裂可有效诱导哺乳动物细胞中的同源重组。 37,并通过利用这一机制,可极大提高突变型VV的生成效率。gRNA引导的Cas9系统已成功应用于基因组编辑,并能增强真核生物中同源重组的效率22, 25最近,在宿主细胞中,腺病毒和I型单纯疱疹病毒的基因组已通过gRNA引导的Cas9系统实现编辑 24最近已证明,CRISPR Cas9系统是高效编辑痘苗病毒(VV)基因组并构建用于表达特定基因的VV载体的强大工具。
N1L gRNA引导的Cas9系统与传统的同源重组(HR)方法均在N1L的相同靶位点成功实现了同源重组事件。然而有趣的是,gRNA引导的Cas9系统诱导同源重组的效率显著高于传统HR方法。因此,使用gRNA引导的Cas9系统可避免为获得突变型VV而需要纯化大量噬斑的繁琐步骤。在本研究中,我们利用gRNA引导的Cas9系统显著提高了突变型VV的构建效率并缩短了所需时间33。值得注意的是,获得高效同源重组的一个关键步骤是在进行常规同源重组操作前,提前24小时将表达Cas9和gRNA的质粒转染至CV-1细胞。这一24小时的间隔可使Cas9和gRNA达到适当的表达水平。此外,针对特定基因的gRNA序列可能需要优化,因为我们发现针对N1L基因的不同gRNA序列在效率上存在差异33, 34。
CRISPR/Cas9 在编辑痘苗病毒(VV)时的局限性在于第一轮重组中 RFP 阳性斑块的比例较低。为了获得足够数量含有重组病毒的 RFP 阳性斑块,通常至少需要十块 6 孔板,这使得第一轮筛选过程十分繁琐。因此,仍需优化实验方案以克服这一局限性。
RFP阳性噬菌斑尺寸较小是另一个潜在问题,这是由于使用了较大量的裂解液来感染6孔板所致。为解决这一问题,应减少裂解液的使用量来感染6孔板,以获得更大尺寸的RFP阳性噬菌斑。使用较少体积的裂解液还有助于更好地将RFP阳性噬菌斑与RFP阴性噬菌斑分离开。因此,获得纯化的RFP阳性噬菌斑所需的噬菌斑纯化轮次也相应减少。
脱靶效应在基因编辑中始终是不希望出现的问题。CRISPR-Cas9 系统已被证实存在脱靶效应。然而,通过精心设计 gRNA,可在编辑痘苗病毒(VV)基因组时避免脱靶效应33, 34。这正是使用 gRNA 引导的 Cas9 系统编辑 VV 基因组的独特优势。鉴于 VV 在生物医学研究和转化医学中的广阔前景,采用 CRISPR/Cas9 系统将加速各类突变型 VV 的开发。此外,该系统还将推动细胞生物学领域的研究进展,例如解析 VV 依赖肌动蛋白运动所利用的信号通路。
披露
作者无竞争性财务利益。
致谢
本工作得到了英国医学研究委员会DPFS基金(MR/M015696/1)和中国科学技术部(2013DFG32080)的资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 质粒编号 #41824 | 41824 | Addgene | gRNA 克隆载体 |
| pST1374 | 13426 | Addgene | Cas9 克隆载体 |
| pGEMT easy | A1360 | promega | 修复供体质粒克隆 |
| One Shot TOP10 化学感受态细胞 E. coli | C4040-10 | Invitrogen | 转化 |
| QIAprep Spin Miniprep 试剂盒 | 27106 | Qiagen | 质粒提取 |
| 杜尔贝科’s Eagle’DMEM培养基 | 11965-092 | Life Technologies | 细胞培养基 |
| 胎牛血清(FBS) | SH30088.03HI | Hyclone | 细胞培养血清 |
| 青霉素,链霉素 | 15070-063 | 赛默飞世尔科技 | 抗生素 |
| Effectene | 301425 | Qiagen | 转染 |
| 赛默飞世尔科技 Nalgene 冻存管;2.0 mL | W-06754-96 | 赛默飞世尔科技 | 收集病毒 |
| 荧光显微镜 | 奥林巴斯 BX51 荧光显微镜 | Olympus | 找到 RFP 阳性噬菌斑 |
| DNeasy 血液 & 组织试剂盒 | 69506 | Qiagen | DNA 提取 |
| Extensor Long PCR ReddyMix 预混液 | AB-0794/B | 赛默飞世尔科技 | PCR试剂 |
| 10 cm 培养皿 | Z688819-6EA | sigma | 细胞培养 |
| 6孔板 | Z707759 | sigma | 细胞培养 |
| 细胞刮刀 | C5981 | sigma | 刮除细胞 |
| 1x 胰蛋白酶-EDTA 溶液 | T4299 | sigma | 消化细胞 |
| Virkon | 95015661 | Anachem Ltd | 消毒剂 |
| Falcon管 | CLS430791-500EA | Sigma | 保持细胞悬液 |
| N1L 正向 5’-TATCTAGCAATGGACCGT-3’ | Sigma | PCR 引物 | |
| N1L 反向引物 5’-CCGAAGGTAGTAGCATGGA-3' | Sigma | PCR 引物 | |
| A52R 正向 5’-ATAGGATTGTGTGCATGC-3’ | Sigma | PCR 引物 | |
| A52R 反向 5’-TTGCGGTATATGTATGAGGTG-3’ | Sigma | PCR 引物 | |
| RFP 正向 5’- GCTACCGGACTCAGATCCA-3’ | Sigma | PCR 引物 | |
| RFP 反向引物 5’-CGCCTTAAGATACATTGATGAG-3’ | Sigma | PCR 引物 | |
| 琼脂糖 | A7431 | Sigma | 解析PCR产物 |
| G:BOX F3 | G:BOX F3 | Syngene | 紫外凝胶成像系统 |
参考文献
- Baroudy, B. M., Venkatesan, S., Moss, B. Incompletely base-paired flip-flop terminal loops link the two DNA strands of the vaccinia virus genome into one uninterrupted polynucleotide chain. Cell. 28, 315-324 (1982).
- Madigan, M. T., Martinko, J. M., Parker, J., Brock, T. D. Brock biology of microorganisms, 9th edn. , Prentice Hall. Upper Saddle River, NJ. (2000).
- Cooney, E. L., et al. Safety of and immunological response to a recombinant vaccinia virus vaccine expressing HIV envelope glycoprotein. Lancet. 337, 567-572 (1991).
- Mackett, M., Yilma, T., Rose, J. K., Moss, B. Vaccinia virus recombinants: expression of VSV genes and protective immunization of mice and cattle. Science. 227, 433-435 (1985).
- Legrand, F. A., et al. Induction of potent humoral and cell-mediated immune responses by attenuated vaccinia virus vectors with deleted serpin genes. J Virol. 78, 2770-2779 (2004).
- Panicali, D., Davis, S. W., Weinberg, R. L., Paoletti, E. Construction of live vaccines by using genetically engineered poxviruses: biological activity of recombinant vaccinia virus expressing influenza virus hemagglutinin. Proc Natl Acad Sci. 80, 5364-5368 (1983).
- Wiktor, T. J., et al. Protection from rabies by a vaccinia virus recombinant containing the rabies virus glycoprotein gene. Proc Natl Acad Sci. 81, 7194-7198 (1984).
- Gallucci, S., Matzinger, P. Danger signals: SOS to the immune system. Curr Opin Immunol. 13, 114-119 (2001).
- Matzinger, P. The danger model: a renewed sense of self. Science. 296, 301-305 (2002).
- Guo, Z. S., Bartlett, D. L. Vaccinia as a vector for gene delivery. Expert Opin Biol Ther. 4, 901-917 (2004).
- Kwak, H., Horig, H., Kaufman, H. L. Poxviruses as vectors for cancer immunotherapy. Curr Opin Drug Discov Devel. 6, 161-168 (2003).
- Tysome, J. R., et al. Lister strain of vaccinia virus armed with endostatin-angiostatin fusion gene as a novel therapeutic agent for human pancreatic cancer. Gene Ther. 16, 1223-1233 (2009).
- Kirn, D. H., Wang, Y., Liang, W., Contag, C. H., Thorne, S. H. Enhancing poxvirus oncolytic effects through increased spread and immune evasion. Cancer Res. 68, 2071-2075 (2008).
- Park, B. H., et al. Use of a targeted oncolytic poxvirus, JX-594, in patients with refractory primary or metastatic liver cancer: a phase I trial. Lancet Oncol. 9, 533-542 (2008).
- Panicali, D., Paoletti, E. Construction of poxviruses as cloning vectors: insertion of the thymidine kinase gene from herpes simplex virus into the DNA of infectious vaccinia virus. Proc Natl Acad Sci. 79, 4927-4931 (1982).
- Ball, L. A. High-frequency homologous recombination in vaccinia virus DNA. J Virol. 61, 1788-1795 (1987).
- Rouet, P., Smih, F., Jasin, M. Introduction of double-strand breaks into the genome of mouse cells by expression of a rare-cutting endonuclease. Mol Cell Biol. 14, 8096-8106 (1994).
- Jansen, R., Embden, J. D., Gaastra, W., Schouls, L. M. Identification of genes that are associated with DNA repeats in prokaryotes. Mol Microbiol. 43, 1565-1575 (2002).
- Brouns, S. J., et al. Small CRISPR RNAs guide antiviral defense in prokaryotes. Science. 321, 960-964 (2008).
- van der Oost, J., Jore, M. M., Westra, E. R., Lundgren, M., Brouns, S. J. CRISPR-based adaptive and heritable immunity in prokaryotes. Trends Biochem Sci. 34, 401-407 (2009).
- Jinek, M., et al. Structures of Cas9 endonucleases reveal RNA-mediated conformational activation. Science. 343, 1247997(2014).
- Cong, L., et al. Multiplex genome engineering using CRISPR/Cas systems. Science. 339, 819-823 (2013).
- Jinek, M., et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 337, 816-821 (2012).
- Bi, Y., et al. High-efficiency targeted editing of large viral genomes by RNA-guided nucleases. PLoS Pathog. 10, 1004090(2014).
- Mali, P., et al. RNA-guided human genome engineering via Cas9. Science. 339, 823-826 (2013).
- Yang, L., et al. Optimization of scarless human stem cell genome editing. Nucleic Acids Res. 41, 9049-9061 (2013).
- Hsu, P. D., et al. DNA targeting specificity of RNA-guided Cas9 nucleases. Nat Biotechnol. 31, 827-832 (2013).
- Ran, F. A., et al. Double nicking by RNA-guided CRISPR Cas9 for enhanced genome editing specificity. Cell. 154, 1380-1389 (2013).
- Niu, Y., et al. Generation of gene-modified cynomolgus monkey via Cas9/RNA-mediated gene targeting in one-cell embryos. Cell. 156, 836-843 (2014).
- Yin, H., et al. Genome editing with Cas9 in adult mice corrects a disease mutation and phenotype. Nat Biotechnol. 32, 551-553 (2014).
- Wang, H., et al. One-step generation of mice carrying mutations in multiple genes by CRISPR/Cas-mediated genome engineering. Cell. 153, 910-918 (2013).
- Ma, Y., et al. Generating rats with conditional alleles using CRISPR/Cas9. Cell Res. 24, 122-125 (2014).
- Yuan, M., et al. Efficiently editing the vaccinia virus genome by using the CRISPR-Cas9 system. J Virol. 89, 5176-5179 (2015).
- Yuan, M., et al. A marker-free system for highly efficient construction of vaccinia virus vectors using CRISPR Cas9. Mol Ther Methods Clin Dev. 2, 15035(2015).
- Merchlinsky, M., Moss, B. Introduction of foreign DNA into the vaccinia virus genome by in vitro ligation: recombination-independent selectable cloning vectors. Virology. 190, 522-526 (1992).
- Timiryasova, T. M., Chen, B., Fodor, N., Fodor, I. Construction of recombinant vaccinia viruses using PUV-inactivated virus as a helper. Biotechniques. 31, 534-540 (2001).
- Johnson, R. D., Jasin, M. Double-strand-break-induced homologous recombination in mammalian cells. Biochem Soc Trans. 29, 196-201 (2001).
重印与许可
