抗体的糖基化模式决定了其临床表现,因此工业界和学术界一直在努力控制糖基化过程。由于典型的糖基工程实验耗时且劳动密集,建立一种通过瞬时沉默技术快速表征糖基化相关基因影响的实验方案将具有重要意义。
本文内容
摘要
摘要
重组单克隆抗体可结合特定的分子靶点,进而诱导免疫反应或抑制其他配体的结合。然而,单克隆抗体的功能性和半衰期可能受到宿主特异性糖基化类型和分布的影响。为生产更优抗体,研究人员推动了基因改造生产细胞的发展,以合成糖型优化的抗体。糖工程通常需要采用规律成簇间隔短回文重复序列(CRISPR)相关蛋白9等方法,构建稳定的基因敲除或敲入细胞系。随后通过质谱分析方法对工程细胞产生的单克隆抗体进行表征,以确定是否获得预期的糖型谱。该策略耗时较长、技术难度高,且需要专业人员操作。因此,一种采用简化流程的遗传糖工程与糖链检测替代策略,可能有助于实现最优抗体的研发目标。在本项概念验证研究中,产生IgG的中国仓鼠卵巢细胞被用作优化糖工程的理想宿主。将靶向Fut8基因的小干扰RNA递送至中国仓鼠卵巢细胞,并定量分析FUT8蛋白表达的相应变化。结果表明,该方法介导的基因沉默效率较高,使FUT8表达水平降低约60%。同时采用一种快速且高度灵敏的技术——毛细管凝胶电泳结合激光诱导荧光检测,对抗体糖型谱进行了互补性分析。所有基因沉默实验均显示去岩藻糖基化糖链的比例增加;然而,本研究中实现的最大变化幅度约为20%。该方案通过整合in silico设计工具、商业化合成的基因靶向试剂以及无需丰富前期经验的快速定量检测方法,简化了糖工程的操作流程。因此,该方案在时间效率方面的优势可助力针对新基因靶点的研究探索。
引言
N-连接的 糖基化是一种酶促过程,通过该过程寡糖链共价连接到天冬酰胺(Asn)残基上。与 从头合成 蛋白质合成不同,聚糖合成是一种非模板化反应,导致蛋白质发生异质性糖基化。聚糖的结构、组成和分布可影响蛋白质的构象与功能。事实上, N免疫球蛋白G(IgG)可结晶片段(Fc)区域的糖基化修饰调控抗体的治疗效果、免疫原性及半衰期1因此,在重组生物治疗蛋白产品的开发中,质量源于设计(QbD)理念自然地将糖基化确定为关键质量属性(CQA)2,3哺乳动物细胞通常是首选的表达系统,因为与细菌、酵母、昆虫或植物细胞相比,它们天然产生的糖基化模式更接近人类。此外,中国仓鼠卵巢(CHO)细胞相较于其他哺乳动物细胞系更受青睐,因其对人类病毒感染具有抗性,能够以高滴度分泌产物,并可在悬浮培养中生长至高密度的活细胞浓度4在糖链形成方面,非CHO鼠源生产细胞会产生具有免疫原性的糖链(α(1-3)连接的半乳糖[α(1-3)-Gal]和N-羟乙酰神经氨酸[NeuGc]),这会影响单克隆抗体(mAbs)的安全使用5这些优势使CHO细胞成为首要的表达系统,2014年至2018年间超过80%的新生物治疗药物均由其生产。6然而,非模板依赖性糖基化是一种保守的机制,会导致中国仓鼠卵巢细胞(CHO)衍生的生物治疗药物产生多种糖型。
生物治疗药物开发策略旨在通过基因工程手段控制CHO细胞的异质性。文献中的一些实例包括唾液酸酶(Neu1、Neu3)的敲低7、GDP-甘露糖4,6-脱水酶(GMD)基因敲除8,以及糖基转移酶(GnTIII)的过表达9。糖工程领域的进展得益于一系列公开可用的资源(如CHO基因组10)以及基因工程工具的持续发展,例如转录激活因子样效应物核酸酶(TALENs)、锌指核酸酶(ZFNs)以及成簇规律间隔短回文重复序列(CRISPR)相关蛋白9(CRISPR-Cas9)11,12,13,14。这些工具通常以质粒DNA或纯化的核糖核蛋白(RNP)复合物形式递送至CHO细胞。相比之下,RNA干扰(RNAi)是一种基因工程技术,在最简单的情况下仅需递送纯化的短干扰RNA(siRNA)寡核苷酸即可实现。细胞内源性蛋白将双链siRNA加工为单链,并由核酸酶RNA诱导沉默复合体(RISC)与siRNA形成复合物,从而切割靶标mRNA序列15,16,17。由于RNA本身的不稳定性,通过该方法实现的基因沉默是瞬时的,但本研究正是利用这一特性以辅助快速筛选。
本研究选用的模式酶为α1,6-岩藻糖基转移酶(FUT8),该酶可生成带有α-1,6核心连接的L-岩藻糖(Fuc)的N-糖链。这种修饰是抗体依赖性细胞介导的细胞毒性(ADCC)活性的主要决定因素,已有针对商品化抗体的研究证实了这一点。在缺乏核心岩藻糖基化的情况下,利妥昔单抗(抗CD20 IgG1)的ADCC活性可提高50倍,曲妥珠单抗(抗Her2 IgG1)的ADCC活性也因FcγRIIIa结合能力增强而显著提升18,19。因此,核心岩藻糖基化被视为单克隆抗体(mAb)中一种不利的特征,有必要采取措施逆转这一表型。已有成功通过siRNA靶向Fut8基因并同时提升ADCC活性的实例20,21,22,但这些研究中使用的Fut8 siRNA是由质粒DNA编码递送的。此类实验可实现稳定的基因沉默,因为质粒DNA可作为siRNA合成的模板,使细胞能够补充被细胞内RNase和磷酸酶降解的siRNA分子。相比之下,外源性合成siRNA的递送仅能实现短暂的基因沉默,由于缺乏细胞内模板,siRNA无法得到补充。因此,使用者应考虑其实验设计是否适用于质粒来源或合成siRNA。例如,若研究重点为单克隆抗体产量的峰值(通常为培养的第6天)23,24,则可选择在表达峰值前数天递送合成siRNA。使用合成siRNA的瞬时策略具有多项优势,包括可外包生产,以及可在远短于构建质粒所需的时间内生成多种siRNA构建体。此外,合成siRNA具有良好的功效,已有文献报道显示,Fut8基因沉默足以显著降低FUT8蛋白表达水平25,并产生非岩藻糖基化的IgG抗体,其与FCgRIIIa的结合能力及ADCC活性均有所增强26。
该糖工程方案的成功取决于抗体 Fc 区糖基化的程度。质谱分析通常是糖组学分析的首选方法;然而,毛细管凝胶电泳结合激光诱导荧光检测(CGE-LIF)同样适用于解析纯化 IgG 的糖型谱,并具有更快捷、更简便的优势。质谱分析方案必须结合适当的色谱和衍生化方法、离子源以及质谱分析器27,28,29。除了需要经过专业培训的技术人员外,质谱分析流程耗时较长,且方法多样性导致不同实验条件的实验室之间数据难以比较。在生物制药领域,CGE-LIF 是一种灵敏的方法,能够提供抗体糖型谱的充分信息,并易于扩展用于高通量分析。对于丰度低、高度复杂且糖蛋白特征不明确的混合物,质谱分析可能仍具优势。然而,基于 CGE-LIF 的 N-糖链分析可实现对单克隆抗体的高分辨率和高灵敏度检测,这为尝试该方法提供了合理依据。此外,样品制备与分析全过程仅需数小时即可完成30。近期研究表明,CGE-LIF 可用于监测来自人血浆31、小鼠32和 CHO 细胞表达的 IgG33的糖链。这些研究凸显了 CGE-LIF 在高通量样品分析和微量样品检测中的应用价值。
CGE-LIF 方法存在一些局限性,应予以考虑。成本是使用该设备及其他用于聚糖分析设备的重要障碍。然而,此类成本在该领域内属于典型水平,CGE-LIF 被认为是一种具有成本效益的选择34。预算有限的实验室可能会发现租赁仪器或外包样品分析更为实际。任何分析方法的另一个需考虑因素是重复性。CGE-LIF 的评估通过在不同日期对同一样品进行 48 次重复检测完成。针对批内和批间重复性,分别确定了每根毛细管的相对标准偏差。批内重复检测的相对标准偏差为 6.2%,表明毛细管性能并不均一。此外,批间数据比较显示相对标准偏差为 15.8%31,说明毛细管性能随时间发生变化。所识别的操作缺陷可能不适用于本研究,因为本研究使用了不同的仪器和专有试剂。如果用户计划开发内部实验方案,建议参考 Ruhaak et al.31 的研究,该研究对 CGE-LIF 所用试剂进行了细致评估。因此,样品进样试剂(Hi-Di 甲酰胺和 DMSO)、聚糖标记试剂(NaBH3CN 或 2-甲基吡啶硼烷)31 等均已优化。
本研究提出了一种时间高效的糖工程改造方案,该方案结合了直接RNA干扰的快速性与下游糖组学分析。上述方法以Fut8基因为靶标进行示范,原因如上所述。
方案
1. DsiRNA 设计与重建
- 使用 Safari、Firefox 或 Microsoft Edge 访问 IDT 网站(https://eu.idtdna.com)。在首页上,选择 产品与服务 选项卡,然后选择 RNA 干扰。为生成靶向 Fut8 基因的定制 Dicer 底物(DsiRNA)构建体,请选择 设计工具,然后选择 生成定制 DsiRNA 选项卡。
- 输入 Fut8 的登录号或手动输入基因序列以开始设计。在本研究中,来自“CHO-K1”和“中国仓鼠”的 Fut8 序列均从 https://chogenome.org 获取,并用于生成 DsiRNA。大多数基因具有多个转录本变体,因此重要的是验证 DsiRNA 在当前基因组组装中对所有已报道的变体均具有活性。
- 选择执行“手动 BLAST”搜索的选项,因为目前 CHO 细胞基因组在 IDT 网站上尚不可作为“参考基因组”使用。此步骤用于搜索定制 DsiRNA 序列与目标基因组之间的匹配情况。
- 点击 搜索 以生成 DsiRNA 序列。
- 依次使用“手动 BLAST”功能,以 tax id:10029(CHO 细胞系和中国仓鼠)为参数,评估每条 DsiRNA 的特异性。查询覆盖度结果显示,DsiRNA 构建体与 Fut8(包括 Fut8 转录本变体)的匹配度为 100%,而对非目标序列的互补性 ≤76%35。
- 检查 DsiRNA 是否特异性靶向 Fut8,并确保其 GC 含量在 30%–50% 之间。GC 含量过低会导致结合弱且非特异性,而 GC 含量过高则会抑制 siRNA 在 RISC 复合物中的解链与装载36。
- 选择三条用于转染研究的 DsiRNA(表 1),每条靶向 Fut8 基因的不同区域。从 IDT 购买一条预设计的非靶向或随机序列 DsiRNA 用于对照实验。
- 收到 DsiRNA 后,在打开管子前,以 13,300 × g 离心 1 分钟以使内容物沉降至管底。将每种冻干的 DsiRNA 用无核酸酶的双链缓冲液(IDT 提供)重悬,配制成 100 μM 的储存液。例如,向 2 nmol 的 DsiRNA 中加入 20 μL 缓冲液,即可获得 100 μM 的储存液。
- 为确保充分混匀,将储存液在室温下孵育 30 分钟,同时在轨道摇床上轻轻振荡(50 rpm,16 mm 轨道直径)。
- 通过混合每种靶向 Fut8 的 DsiRNA 构建体各 20 μL(每种 DsiRNA 浓度为 100 μM)制备主混合液。分装后储存于 −20 °C。
| DsiRNA 靶标 | 序列 | GC (%) | ||
| 结构 A | 5' GAGAAGAUAGAAACAGUCAAAUACC 3' | 36% | ||
| 5’ GGUAUUUGACUGUUUCUAUCUUCUCUC 3' | ||||
| 结构 B | 5' AGAAUGAGAAUGGAUGUUUUUCCTT 3' | 32% | ||
| 5' AAGGAAAAACAUCCAUUCUCAUUCUGA 3' | ||||
| 结构 C | 5' AGAGAAGAUAGAAACAGUCAAAUAC 3’ | 32% | ||
| 5' GUAUUUGACUGUUUCUAUCUUCUCUCG 3' | ||||
表1. 用于 Fut8 基因敲低的DsiRNA序列。 由IDT设计、靶向仓鼠和CHO K1细胞基因组中 Fut8 基因的序列。分别显示了各构建体的正义链与反义链序列,并列出了每种结构的GC含量。转载自Kotidis et al.52。
2. DsiRNA 转染
- 使用适合目标细胞系的培养条件复苏表达IgG单克隆抗体的CHO细胞37。
注意:本研究中使用的细胞系是利用谷氨酰胺合成酶(GS)系统构建的,其中内源性GS被L-甲硫氨酸亚砜(MSX)抑制,以增强对稀有高表达克隆的筛选。因此,仅在所选细胞系需要时才使用MSX。- 将一管细胞在37 °C水浴中解冻2-3分钟。用70%(v/v)乙醇擦拭管外壁,并在II级生物安全柜中进行后续所有操作。
- 将细胞悬液转移至含有9 mL预温培养基的15 mL离心管中,该培养基需适用于所选细胞系。在100 × g条件下离心5分钟,沉淀细胞。
- 小心移除并弃去上清液,避免扰动细胞沉淀。然后将细胞沉淀重悬于10 mL预温培养基中,并取样用于计数。
- 若使用血细胞计数板进行计数,则用台盼蓝染色细胞;若使用自动细胞计数仪,则使用适当的染料区分活细胞与死细胞。
- 根据任一计数方法,将适量体积的细胞悬液转移至125 mL锥形摇瓶中,使活细胞密度为3 × 10⁵ 个细胞·mL-1,总体积为30 mL培养基(可选择性添加50 μM MSX)。
- 将细胞转移至设定为36.5 °C、5% CO2的培养箱中,并置于摇床上以150 rpm(16 mm轨道)振荡培养。
- 每3-4天传代一次,接种密度为2 × 10⁵ 个细胞·mL-1,工作体积为50 mL,使用250 mL锥形摇瓶。若使用MSX,在首次传代后停止添加。
- 除解冻外,额外传代两次。
- 转染
- 评估细胞密度,并确保细胞活力高于90%。
- 用70%(v/v)乙醇和RNase抑制剂溶液仔细清洁生物安全柜及所有设备,以避免污染。
- 在100 × g条件下离心5分钟收集细胞,并将细胞重悬于预温培养基中,使活细胞密度达到5 × 10⁶ 个细胞·mL-1。
- 将8 μL(相当于1 μM)的DsiRNA主混合液或对照液加入无菌(0.4 cm)电穿孔比色皿中。然后将800 μL细胞悬液(相当于4 × 10⁶ 个细胞)加入同一比色皿中,并确保两种组分充分混合。
- 施加以下电脉冲条件:1200 V,0.1 ms,方波形。
- 将比色皿中的细胞悬液转移至6孔板的一个孔中,注意避免产生泡沫状物质。将细胞置于培养箱(36.5 °C,5% CO2)中静置恢复10分钟,期间不振荡。
- 加入800 μL预温培养基,使每孔终体积为1.6 mL,并将转染后的细胞放回培养箱中继续培养(36.5 °C,5% CO2),同时以150 rpm(16 mm轨道)振荡。
- 转染后48小时收集上清液和细胞。
暂停点:细胞培养上清液可保存于-20 °C;但建议在收集细胞沉淀后立即进行细胞裂解,以避免蛋白质降解。上清液用于第3步、第4步和第5步,细胞沉淀用于第6步。
3. IgG 定量与纯化
- 使用生物层干涉技术或其他合适方法测定IgG浓度。
- 将蛋白A生物传感器探头在样本稀释液中水合10-30分钟。在此期间,将细胞悬液转移至15 mL离心管中,在100 × g条件下离心5分钟以沉淀细胞,或通过0.45 µm硝酸纤维素滤膜过滤去除细胞。
- 在不扰动沉淀的前提下,小心地将含有IgG的上清液转移至洁净的离心管中。
- 设置生物层干涉仪参数如下:摇床速度2200 rpm,运行时间60秒。所有样本和对照均采用此参数进行测定。
- 待生物传感器探头完成水合后,使用IgG标准品(每种浓度取4 μL)建立标准曲线。
- 取4 μL细胞上清液上样,测定样本浓度。每次检测之间使用无尘擦拭布清洁仪器。
- 将标准曲线与未知样本关联,以插值法计算未知样本的结合速率。保存数据并导出为csv或PDF文件。
- IgG纯化
- 配制含0.2 M甘氨酸(pH 2.5)的洗脱缓冲液,并通过0.22 μm滤膜过滤除菌。
- 在室温下使用0.22 μm微量离心滤管过滤1 mL已分离的上清液,直至全部上清液通过滤膜。
- 在1.5 mL离心管中加入150-200 μL蛋白A琼脂糖微珠,在100 × g条件下离心3分钟以沉淀微珠,弃去上清液。随后用150-200 μL细胞培养基洗涤微珠,并重复离心,弃去上清液。
- 用1 mL步骤3.2.3中制备的上清液重悬经平衡的蛋白A微珠,并转移至1 mL聚丙烯管中。将聚丙烯管固定于旋转混合仪(15 mm轨道)上,在室温下以30 rpm转速孵育60-90分钟,或在4 °C下过夜孵育。
- 孵育结束后,收集穿流液,并用1 mL 1× PBS洗涤微珠以去除未结合的蛋白,同时收集洗涤液。
- 向聚丙烯柱中加入3 mL洗脱缓冲液,将IgG从蛋白A微珠上洗脱下来。按顺序收集从柱中流出的洗脱组分(每管500 μL)至已标记的收集管中。
- 可选:若需储存纯化的抗体,可通过加入25 μL 1 M Tris(pH 9.5)中和洗脱缓冲液。若抗体将立即进行缓冲液置换等后续处理,则可省略此步骤。
注意:纯化过程中的所有组分(穿流液、洗涤液及所有洗脱组分)均应保留,以防目标蛋白丢失。若纯化失败,这些样本也有助于后续问题排查。 - 将首次洗脱组分(洗脱A)用于后续实验,但其余各组分也应妥善保存以备将来使用。
4. 缓冲液置换与样品浓缩
- 用 1× PBS 替换 IgG 洗脱缓冲液。
- 将洗脱液 A 加入 3 kDa 分子量截断值的离心浓缩装置中。选择合适的分子量截断(MWCO)柱时,请参考生产商的使用说明。本实验中,较小的孔径可最大程度保留分泌蛋白,但也会增加离心时间。
- 在 4 °C 条件下以 13,300 × g 离心 40–50 分钟。当残留体积等于或小于 50 μL 时,离心完成。
- 弃去穿滤液,加入 500 μL 预冷(4 °C)的 1× PBS 以稀释残留上清液。在相同条件下(13,300 × g,4 °C,40–50 分钟)再次离心,直至残留上清液体积为 50 μL。
- 加入 500 μL 预冷(4 °C)的 1× PBS 稀释残留上清液,并重复离心步骤,以获得上清液的 100 倍稀释样品。
- 将上清液浓缩至最终浓度约为 2.5 g·L-1,体积不超过 40 μL,以确保与糖链分析方法兼容。
注意:糖链分析需上样 100 µg。
暂停点:浓缩后的 IgG(溶于 1× PBS)可于 −20 °C 保存,并在进行糖链分析前解冻。
5. 糖链分析
- 根据制造商说明书,使用毛细管凝胶电泳进行糖链分析。
- 将 200 μL 磁珠溶液转移至 0.2 mL PCR 管中,并置于磁力架上,使磁珠与上清液分离。
- 小心移除上清液,并将管子从磁力架上取下。加入纯化的蛋白质样品,涡旋混匀以确保充分混合。
- 向样品管中加入变性缓冲液(试剂盒提供),在 60 °C 下孵育 8 分钟。保持样品管开口以确保最佳反应效果。
- 加入 PNGase F(每份样品 500 单位),在 60 °C 下孵育 20 分钟,以从纯化的抗体上切割糖链。
- N-糖链释放后,盖上样品管并涡旋混匀。加入乙腈,涡旋后在室温下孵育 1 分钟。
- 将样品管置于磁力架上,使磁珠与溶液分离。使用移液器小心吸取上清液,避免接触磁珠。
- 在通风橱中,向样品中加入含荧光染料的糖链标记溶液。涡旋混匀以确保充分混合,并在 60 °C 下孵育 20 分钟(管盖保持打开)。
- 用乙腈洗涤样品 3 次,以去除过量染料。然后用 DDI 水(试剂盒提供)洗脱标记的糖链。
- 将样品管置于磁力架上,使磁珠与含有纯化并标记糖链的上清液分离。
- 将葡萄糖梯度标准品、夹心标准品及样品加入指定的样品盘位置。运行糖链分析程序。
- 使用适当的软件对样品中存在的糖链进行分析与鉴定。
注意:确保金属浴的温度准确,以保证孵育效率。
6. 蛋白质印迹
- 使用抗α-1,6-岩藻糖基转移酶抗体通过蛋白质印迹分析量化敲低效率。聚丙烯酰胺凝胶和缓冲液配方可从商业供应商处获得38,39。
- 转染后48小时,使用血细胞计数板或自动细胞计数器对细胞进行计数,并确定相当于5 × 10⁶个细胞的细胞悬液体积。
- 将每种实验条件下相应体积的细胞悬液转移至无菌的1.5 mL离心管中,在4 °C下以13,200 × g离心10分钟,弃去上清液。
- 在室温下用200 μL裂解缓冲液(适用于从哺乳动物细胞中提取蛋白质)裂解细胞,缓冲液中含1% v/v蛋白酶抑制剂混合物,孵育10分钟。孵育期间轻轻振荡混合物(50 rpm,16 mm轨道)。
- 为去除细胞碎片,将裂解物在13,200 × g下离心10分钟,然后将澄清的裂解物转移至无菌的1.5 mL离心管中。
- 使用分光光度计在280 nm处测定各裂解物的蛋白浓度。随后,将各样品分装并调整至相同的蛋白浓度。
- 在含DTT的SDS上样缓冲液中于100 °C孵育10–15分钟使蛋白样品变性;最终缓冲液浓度为1×。
- 将15 μL变性样品和5 μL预染蛋白Marker分别上样至含12.5%分离胶的SDS-PAGE凝胶中,以实现有效分离。每块凝胶以25 mA电流电泳90分钟,或直至染料前沿迁移至凝胶底部。
- 小心从夹板中取出凝胶,并在含甲醇的1×转膜缓冲液中孵育。
- 准备湿法转膜系统,并用甲醇活化PVDF膜。组装凝胶与PVDF膜进行湿法转膜,将冰块放入转膜槽中,并将整个转膜槽置于冰中,以确保转膜过程保持低温。以350 mA/100 V恒流转膜60分钟。
- 将膜置于封闭液中,在室温下轻轻振荡(50 rpm,16 mm轨道)孵育30分钟以封闭非特异性结合位点。
- 用无菌水清洗膜5分钟,重复两次。然后使用干净的手术刀,以可见的蛋白Marker为参考,在约50 kDa处水平小心切割膜。
- 将含有大于50 kDa蛋白的膜部分在抗体稀释液中与抗α-1,6-岩藻糖基转移酶抗体(1:1000稀释)孵育;将固定有小于50 kDa蛋白的膜部分在稀释液中与抗GAPDH抗体(1:10,000稀释)孵育。膜可在室温下孵育1小时,或在4 °C下过夜孵育。
- 用洗涤缓冲液清洗膜5分钟,共3次,然后在室温下与适当的二抗孵育至少30分钟。
- 先用洗涤缓冲液清洗3次,每次5分钟,再用去离子水清洗3次。随后用显色底物(或适当的检测试剂)显色,直至条带出现(1–60分钟)。
- 用去离子水清洗膜2次,然后使其自然干燥。拍摄膜图像并进行密度分析40。
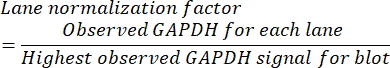
- 为计算各样品中相对蛋白表达量,首先计算各样品中GAPDH信号的比值。该比值作为每个样品的归一化因子,用于校正上样量差异。
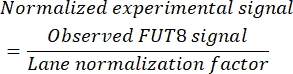
- 将每条泳道的FUT8信号强度除以对应泳道的归一化因子,得到相对FUT8蛋白表达水平。
结果
Western blot 分析显示,转染三种 Fut8 DsiRNA 构建体混合物的细胞中,FUT8 蛋白表达水平降低。在转染非靶向 DsiRNA 的对照样本中,FUT8 在约 65 和 70 kDa 处呈现双条带。由于 FUT8 的预测分子量为 66 kDa,较低分子量条带信号强度的减弱表明基因沉默的发生。为确认并量化基因沉默效果,将 FUT8 蛋白水平相对于 GAPDH 蛋白水平进行归一化。Western blot 分析检测到 GAPDH 出现两条带,分别位于约 37 和 35 kDa。较高分子量的条带对应于预测的蛋白大小,因此用于归一化计算。相对于 GAPDH 蛋白水平归一化后,FUT8 蛋白表达最多减少了 60%(图 1)。
与转染后48小时观察到的基因敲低结果一致,相应单克隆抗体(mAb)样本通过毛细管凝胶电泳-激光诱导荧光检测法(CGE-LIF)进行分析。敲低细胞产生的糖链结构显示岩藻糖基化水平降低。这一趋势在无半乳糖基化结构(G0F)中最为显著,而在半乳糖基化结构(G1F、G1F' 和 G2F)中程度较轻。根据该数据集,总IgG核心岩藻糖基化水平从阴性对照组观察到的约95%下降至约75%(图2)。鉴于FUT8蛋白水平降低了约60%,预期核心岩藻糖基化的减少幅度会更大。值得指出的是,糖型谱反映的是转染后48小时内累积的糖基化mAb,而基因沉默程度仅反映收获时点的蛋白水平。
对该敲低方法的进一步研究涉及改变DsiRNA浓度、收获时间以及电穿孔条件。对每个因素分别进行探究以确定其影响。电穿孔脉冲条件对核心岩藻糖基化和细胞活力的影响体现在实验B、C、D和E中。结果表明,采用两个方波脉冲(实验C)进行电穿孔时,核心岩藻糖基化水平较单个方波脉冲(实验B)降低了两倍,而细胞活力无显著差异(表2)。电穿孔条件e3(实验D)在此时间点导致细胞活力最低(约90%)以及IgG产量下降。然而,存活下来的细胞表现出中等程度的转染,表现为核心岩藻糖基化水平降低约10%(表2)。有趣的是,实验D所用的电穿孔条件虽然实现了最大的核心岩藻糖基化降低幅度(14.7%),但明显对细胞活力造成不利影响(细胞活力为91%-93%)。这一组有限的实验说明,有必要确定合适的电穿孔参数,以实现细胞膜充分通透化的同时避免不可逆的损伤。此外,siRNA浓度和收获时间对核心岩藻糖基化的影响也值得关注。总体而言,增加siRNA浓度对核心岩藻糖基化的影响大于延长收获时间(实验B、F、G对比实验A、B、H)。在后续实验中,值得进一步研究通过电穿孔方法e2递送的siRNA浓度梯度效应。
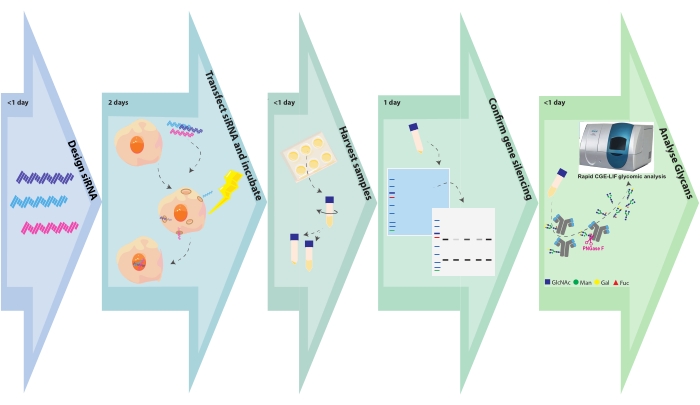
图1.实验流程图。 图示糖工程改造与样品分析各步骤及其相应所需时间。siRNA设计需数小时,具体时长取决于每个基因靶标所需的靶点数量或构建体数量。CHO细胞的siRNA转染在数小时内完成,转染后的细胞培养48小时。细胞沉淀及上清液的收集在数小时内完成。细胞沉淀经裂解后,细胞内蛋白通过SDS-PAGE分离,随后进行印迹并用针对目标基因的抗体探查。从纯化的抗体中释放糖链,并通过CGE-LIF进行分析。每项检测大约各需1天时间。请点击此处查看此图的放大版本。
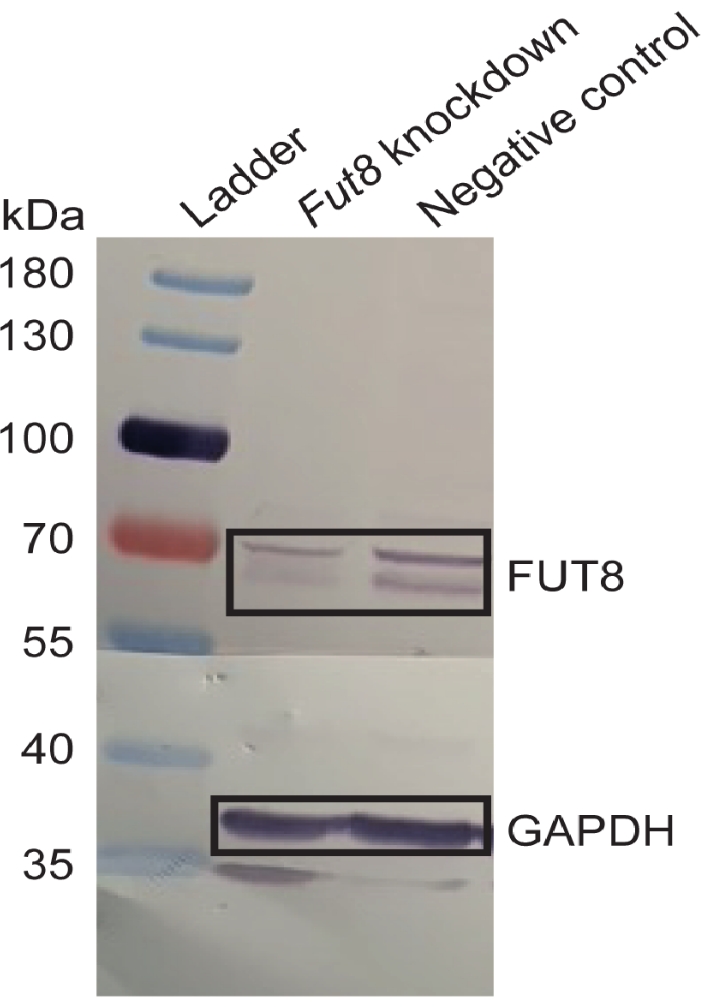
图2.RNA干扰效果的验证。 采用Fut8特异性DsiRNA或非靶向对照DsiRNA处理的样品中α-1,6-岩藻糖基转移酶(FUT8)蛋白水平的Western印迹检测结果。与Fut8敲低样品相比,对照组中对应于FUT8的条带更强。同时检测GAPDH蛋白水平,用于目标基因表达量的归一化。所有样品均来自实验G(见表2)。改编自Kotidis et al.52。请点击此处查看该图的放大版本。
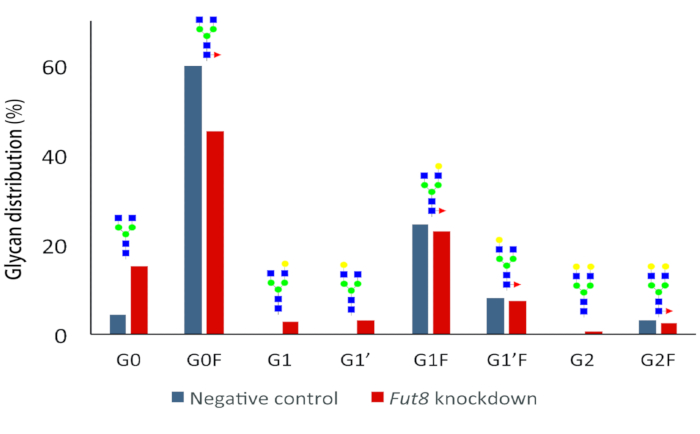
图3. 效应 Fut8 48小时时对累积IgG糖基化的敲低作用。 在敲低样本中检测到聚糖分布的变化。特别是,主要的核心岩藻糖基化结构(G0F)相对丰度降低,而在敲低实验中非岩藻糖基化组分有所增加。测量数据来自实验G样本(见 表 2)。每次实验的生物学三重重复在收获后混合,以减少下游分析的工作量。转载自 Kotidis 等52. 请点击此处以查看此图的放大版本。
| 实验名称 | 电穿孔方法 | DsiRNA浓度 (nΜ) | 收获时间 (h) | 存活率 (%) | Xv (106 cells·mL-1) | IgG滴度 (mg·L-1) | 核心岩藻糖基化差异 (%) | ||||||
| ExpA_Negative | e1 | 500 | 24 | 98.3 | 4.71 | 122.5 | - | ||||||
| ExpA_Knockdown | e1 | 500 | 24 | 98.3 | 4.9 | 110.3 | 4.08 | ||||||
| ExpB_Negative | e1 | 500 | 48 | 95.6 | 9.55 | 453.3 | - | ||||||
| ExpB_Knockdown | e1 | 500 | 48 | 96.7 | 9.61 | 469 | 5.38 | ||||||
| ExpC_Negative | e2 | 500 | 48 | 96.3 | 9.91 | 449.3 | - | ||||||
| ExpC_Knockdown | e2 | 500 | 48 | 96.7 | 11 | 454.6 | 11.42 | ||||||
| ExpD_Negative | e3 | 500 | 48 | 90.6 | 6.25 | 318.5 | - | ||||||
| ExpD_Knockdown | e3 | 500 | 48 | 89.1 | 6.09 | 311.85 | 9.71 | ||||||
| ExpE_Negative | e4 | 500 | 48 | 91.1 | 7.2 | 380.3 | - | ||||||
| ExpE_Knockdown | e4 | 500 | 48 | 93.3 | 7.79 | 422.8 | 14.7 | ||||||
| ExpF_Negative | e1 | 750 | 48 | 96.2 | 9.7 | 501 | - | ||||||
| ExpF_Knockdown | e1 | 750 | 48 | 95.7 | 9.76 | 504.6 | 9.9 | ||||||
| ExpG_Negative | e1 | 1000 | 48 | 96.1 | 11.1 | 422.6 | - | ||||||
| ExpG_Knockdown | e1 | 1000 | 48 | 95.9 | 9.73 | 499.3 | 17.26 | ||||||
| ExpH_Negative | e1 | 500 | 72 | 94.4 | 14.3 | 925.8 | - | ||||||
| ExpH_Knockdown | e1 | 500 | 72 | 95 | 13.5 | 1018.4 | 7.37 | ||||||
表2. 转染条件优化。 通过对电穿孔方法、DsiRNA浓度和收获时间进行逐步优化,细胞活力、活细胞密度、收获时的IgG效价以及核心岩藻糖基化水平均发生改变。每次实验均将基因敲低组与相应的阴性对照组进行比较,以确定该优化是否产生预期效果(即岩藻糖基化水平降低)。电穿孔参数如下:e1:1200 V,0.1 ms,方波;e2:1200 V,2次0.1 ms脉冲,脉冲间隔5 s,方波;e3:150 V,20 ms,方波;e4:250 V,500 μF,指数衰减。引自Kotidis et al.52。
讨论
糖基化通路涉及由多种酶和辅助蛋白构成的复杂代谢网络。若仅依赖传统的基因敲除或基因敲入等遗传工程策略,解析通路中各组分功能将极具挑战性。一种替代方法是利用瞬时功能缺失实验对通路成员进行初步筛选。为此,本研究结合了两种快速实验方案——RNA干扰(RNAi)与毛细管凝胶电泳-激光诱导荧光检测(CGE-LIF),建立了一种更高效的糖基化相关基因表征方法。该方法完成所需时间为5至7天,而传统方法可能需要数周。此外,在具备自动化条件的研究环境中,该方法可实现对更多候选基因的高通量筛选,远超手工操作的可行性。
瞬时糖工程实验的成功在很大程度上取决于siRNA的设计。定制的DsiRNA设计必须遵循先前所述的规则,或者为方便起见,用户可选择 commercially available predesigned sequences(商业化的预设计序列)。与其他基因修饰策略类似,RNAi可能存在脱靶效应。因此,建议用户通过计算方法评估非预期的基因靶向效应41。实验设计的选择也有助于限制脱靶效应。Kittler et al. 研究表明,siRNA的多重递送可减少脱靶效应42。尽管这看似违反直觉,但据推测,主混合液(master mix)降低了每种siRNA构建体的浓度,从而减少了脱靶基因沉默的可能性。另一个优势是,同时转染靶向同一基因的siRNA结构可提高RNAi成功的可能性。使用主混合液还能确保样品与重复之间的实验一致性,并加快转染过程。在初步筛选混合siRNA构建体后,可进一步使用单个构建体进行实验,以确定每条序列的RNAi效率。在本研究及其他基因敲低研究中,最多已将三种siRNA混合后递送至细胞43,44,45。然而,有时可能需要同时筛选超过三种siRNA,以更高效地靶向单一基因或同时靶向多个基因。事实上,已有研究证明,通过多重siRNA介导的沉默可同时抑制多达六个基因,其沉默水平与单个基因的沉默效果相当46。然而,仍需进一步研究以确定在不影响沉默效率的前提下,一个混合体系中可使用的siRNA构建体的最大数量。Martin et al. 提出多重策略旨在加快RNAi文库筛选实验的进程46,类似的概念可能对糖基化相关基因的筛选同样具有应用价值。
本文所述方案旨在作为概念验证,预期后续将开展实验以验证其他糖基化相关基因。新关注的基因可能尚未被充分表征或不如Fut8广为人知,且可用于检测基因沉默效果的一抗可能性能不佳或无法获得。在此情况下,可采用RT-PCR等替代方法来定量分析基因沉默水平47, 但需注意,RT-PCR检测的是mRNA而非蛋白质。当存在可用于Western blotting的一抗时,常见问题仍包括信号微弱或出现非特异性条带。目前已有故障排除指南帮助用户解决常见问题,通常涵盖多种解决方案,如优化一抗稀释比例、更换封闭剂及调整检测条件48,49。在本研究中,FUT8意外地在约65 kDa和70 kDa处出现双条带。其中约70 kDa的条带可能代表糖基化的FUT8。来自人源细胞系的文献证据表明,在Thr 564位点存在O-连接糖基化50,51,该位点在中华仓鼠及CHO K1细胞的FUT8序列中是保守的。
如前所述,糖基化通路通常涉及一系列复杂的酶。本实验方案的建立、优化和验证均基于由Fut8基因控制的单基因糖基化反应。因此,当目标基因编码具有不同动力学特性或表达水平的酶,或由具有冗余功能的同工酶调控的通路时,尚需进一步研究以验证该方法的稳健性。
综上所述,快速沉默基因并检测修饰后IgG糖型谱的能力,为定制糖工程化抗体的研究提供了有力工具。类似短期研究获得的见解可用于生成稳定的糖工程化细胞,以应用于流加培养等长期检测。除制药领域外,该方法还推动了糖生物学的研究,凸显了糖链在发育、健康与疾病中的重要功能。
披露
作者无任何利益冲突需要披露。
致谢
PK感谢伦敦帝国理工学院化学工程系提供的奖学金。RD感谢英国生物技术和生物科学研究生理事会提供的研究生奖学金。MM的研究由英国生物技术和生物科学研究生理事会资助(项目编号:BB/S006206/1)。IAG感谢爱尔兰研究理事会(奖学金编号:GOIPG/2017/1049)和墨西哥国家科学技术委员会(CONACyT,奖学金编号:438330)提供的资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 32 Karat 软件 | SCIEX | 联系制造商 | 使用快速糖链分析方案和分离方法进行糖链数据采集与分析的软件。 |
| 乙腈,HPLC 级 | Sigma Aldrich | 34851 | 溶剂。 |
| 抗 FUT8 抗体 | AbCam | ab198741 | 兔多克隆抗体,靶向 Fut8。用于定量 Fut8 蛋白表达;若使用靶向其他基因的 siRNA,则需更换该抗体。 |
| 抗 GAPDH 抗体 | AbCam | ab181602 | 兔单克隆抗体,靶向 GAPDH。存在其他可选的内参基因,用户可根据需要选择。 |
| BioDrop 分光光度计 | Biochrom | 80 3006 55 | 用于定量蛋白质浓度的仪器。 |
| BLItz | ForteBio | 45 5000 | 仪器。无标记蛋白质分析系统。 |
| BRAND 血细胞计数板 | Sigma Aldrich | BR717810 | 计数室装置。 |
| 毛细管卡盒 | SCIEX | A55625 | 预组装毛细管卡盒,带窗口(总长度 30 cm,外径 375 µm,内径 50 µm)。 |
| C100HT 糖链分析—毛细管电泳 | SCIEX | 联系制造商 | 毛细管凝胶电泳仪器,现使用 CESI 8000 Plus 仪器。 |
| CD CHO 培养基 | Thermo Fisher Scientific | 10743029 | 请替换为适用于所选细胞系的培养基。 |
| 离心管,15 mL | Greiner Bio | 188261 | 无菌聚丙烯管。 |
| 离心管,50 mL | Greiner Bio | 227270 | 无菌聚丙烯管。 |
| CHO IgG | MedImmune | 赠品 | 表达 IgG 单克隆抗体的中国仓鼠卵巢细胞(CHO T127),通过 GS 系统构建。 |
| 杜氏磷酸盐缓冲液(DPBS) | Gibco | 14190144 | 1× PBS,不含钙和镁。 |
| 带通气盖的锥形瓶,125 mL | Corning | 431143 | 请替换为适用于所选细胞系培养的培养容器。 |
| 带通气盖的锥形瓶,250 mL | Corning | 431144 | 请替换为适用于所选细胞系培养的培养容器。 |
| 快速糖链标记与分析试剂盒 | SCIEX | B94499PTO | 使用 APTS 标记 N-糖链,然后利用磁珠纯化系统去除过量 APTS。 |
| Fut8 DsiRNA | IDT | 定制 | 定制设计的靶向 Fut8 的 DsiRNA。 |
| Gene Pulser 比色皿,0.4 cm | Bio-Rad | 1652088 | 电穿孔比色皿。 |
| Gene Pulser Xcell 真核系统 | Bio-Rad | 165 2661 | 仪器。Xcell 主机配带电容扩展器(CE)模块和 ShockPod。 |
| Immobilon-FL PVDF 膜 | Merck-Millipore | IPFL00010 | 免疫印迹转膜膜,低背景。 |
| L-甲硫氨酸亚砜(MSX) | Sigma Aldrich | M5379 | 仅适用于使用谷氨酰胺合成酶(GS)筛选系统的 CHO 细胞系。 |
| Kimwipes 擦拭纸 | Thermo Fisher Scientific | 10623111 | 低尘、高吸水性且化学惰性的擦拭纸。 |
| M-PER 哺乳动物蛋白提取试剂 | Thermo Fisher Scientific | 78505 | 其他裂解缓冲液(如 RIPA)也可适用。 |
| 甲醇,HPLC 级 | Fisher Scientific | 10365710 | 溶剂。 |
| 微量离心管,1.5 mL | Eppendorf | 616201 | 可高压灭菌的管子。 |
| Mini-PROTEAN Tetra 垂直电泳系统 | Bio-Rad | 1658035FC | 仪器。可同时运行 4 块凝胶,适用于 1.0 mm 厚的手灌胶,配备 Mini Trans-Blot 转膜模块和 PowerPac HC 电源。 |
| NC-Slide A8 | ChemoMetec | 942 0003 | 8 孔载玻片,用于 NucleoCounter NC 250。 |
| 阴性对照 DsiRNA,5 nmol | IDT | 51 01 14 04 | 非靶向 DsiRNA。 |
| 无核酸酶双链缓冲液 | IDT | 11-01-03-01 | DsiRNA 重悬缓冲液。 |
| NucleoCounter NC-250 | Chemometec | 联系制造商 | 仪器。自动细胞分析仪。 |
| PageRuler 蛋白标准品,10 至 180 kDa | Thermo Fisher Scientific | 26616 | 混合蓝色、橙色和绿色蛋白标准品,用于 SDS-PAGE 和 Western 印迹。 |
| PCR 管 | Greiner Bio | 608281 | 可高压灭菌的管子,用于 DsiRNA 分装和糖链制备。 |
| 带滤芯的灭菌移液器吸头 (10、200、1000 µL) | Gibson | F171203, F171503, F171703 | 灭菌滤芯吸头,防止 RNA 污染。 |
| PNGase F 酶 | New England Biolabs | P0704S | 用于从糖蛋白上酶解去除糖链。 |
| 聚丙烯柱,1 mL | Qiagen | 34924 | 用于重力流层析的层析柱。 |
| 蛋白酶抑制剂混合物 | Sigma Aldrich | P8340 | 抑制丝氨酸、半胱氨酸、天冬氨酸蛋白酶和氨肽酶。 |
| 蛋白 A 琼脂糖珠 | Merck-Millipore | 16 125 | 用于纯化人、小鼠和兔的免疫球蛋白。 |
| 蛋白 A 生物传感器 | ForteBio | 18 5010 | 蛋白 A 功能化的探针,用于快速抗体定量。 |
| RNaseZap | Invitrogen | AM9780 | 去除 RNase 污染。 |
| 样品稀释液 | ForteBio | 18 1104 | 活化蛋白 A 探针。 |
| 血清移液管(5、10、25 mL) | Corning | 4487, 4488, 4489 | 用于无菌细胞培养操作。 |
| 氰基硼氢化钠溶液,1 M,溶于 THF | Sigma Aldrich | 296813 | 还原剂。 |
| Solution 18 | ChemoMetec | 910-3018 | 含吖啶橙(AO)和 4',6-二脒基-2-苯基吲哚(DAPI)的染色试剂。 |
| Spin-X 离心管滤器 | Corning | 8161 | 孔径 0.22 µm,醋酸纤维素膜。 |
| 带盖悬浮培养板,6 孔 | Greiner Bio | 657 185 | 疏水性培养板,用于悬浮细胞培养。 |
| 注射器滤器, 0.22 μm | Sartorius | 514 7011 | 无表面活性剂醋酸纤维素(SFCA)。 |
| 带鲁尔锁头的注射器,20 mL | Fisher Scientific | 10569215 | 用于与注射器滤器安全连接。 |
| 台盼蓝溶液 | Gibco | 15250061 | 对死亡和濒死细胞进行染色。 |
| Vivaspin 500,3,000 MWCO | Sartorius | VS0191 | 聚醚砜。 |
| WesternBreeze 显色检测试剂盒(抗兔) | Thermo Fisher Scientific | WB7105 | Western 印迹检测试剂盒,用户也可根据网上提供的配方自行配制替代的封闭缓冲液和抗体稀释液。 |
参考文献
- Jefferis, R. Glycosylation as a strategy to improve antibody-based therapeutics. Nature Reviews Drug Discovery. 8 (3), 226-234 (2009).
- Rathore, A. S., Winkle, H. Quality by design for biopharmaceuticals. Nature Biotechnology. 27 (1), 26-34 (2009).
- Eon-Duval, A., Broly, H., Gleixner, R. Quality attributes of recombinant therapeutic proteins: An assessment of impact on safety and efficacy as part of a quality by design development approach. Biotechnology Progress. 28 (3), 608-622 (2012).
- Lalonde, M. -E., Durocher, Y. Therapeutic glycoprotein production in mammalian cells. Journal of Biotechnology. 251, 128-140 (2017).
- Mimura, Y., et al. Glycosylation engineering of therapeutic IgG antibodies: challenges for the safety, functionality and efficacy. Protein & Cell. 9 (1), 47-62 (2018).
- Walsh, G. Biopharmaceutical benchmarks 2018. Nature Biotechnology. 36 (12), 1136-1145 (2018).
- Zhang, M., Koskie, K., Ross, J. S., Kayser, K. J., Caple, M. V. Enhancing glycoprotein sialylation by targeted gene silencing in mammalian cells. Biotechnology and Bioengineering. , (2010).
- Kanda, Y., et al. et al. of a GDP-mannose 4,6-dehydratase (GMD) knockout host cell line: a new strategy for generating completely non-fucosylated recombinant therapeutics. Journal of Biotechnology. 130 (3), 300-310 (2007).
- Umaña, P., Jean-Mairet, J., Moudry, R., Amstutz, H., Bailey, J. E. Engineered glycoforms of an antineuroblastoma IgG1 with optimized antibody-dependent cellular cytotoxic activity. Nature Biotechnology. 17 (2), 176-180 (1999).
- Xu, X., et al. et al. genomic sequence of the Chinese hamster ovary (CHO)-K1 cell line. Nature Biotechnology. 29 (8), 735-741 (2011).
- Chan, K. F., et al. et al. of GDP-fucose transporter gene (Slc35c1) in CHO cells by ZFNs, TALENs and CRISPR-Cas9 for production of fucose-free antibodies. Biotechnology Journal. 11 (3), 399-414 (2016).
- Zhang, P., et al. Identification of functional elements of the GDP-fucose transporter SLC35C1 using a novel Chinese hamster ovary mutant. Glycobiology. 22 (7), 897-911 (2012).
- Amann, T., et al. Genetic engineering approaches to improve posttranslational modification of biopharmaceuticals in different production platforms. Biotechnology and Bioengineering. 116 (10), 2778-2796 (2019).
- Karottki, K. J., et al. Awakening dormant glycosyltransferases in CHO cells with CRISPRa. Biotechnology and Bioengineering. 117 (2), 593-598 (2020).
- Fire, A., et al. Potent and specific genetic interference by double-stranded RNA in Caenorhabditis elegans. Nature. 391 (6669), 806-811 (1998).
- Hammond, S. M., Bernstein, E., Beach, D., Hannon, G. J. An RNA-directed nuclease mediates post-transcriptional gene silencing in Drosophila cells. Nature. 404 (6775), 293-296 (2000).
- Bernstein, E., Caudy, A. A., Hammond, S. M., Hannon, G. J. Role for a bidentate ribonuclease in the initiation step of RNA interference. Nature. 409 (6818), 363-366 (2001).
- Shields, R. L., et al. et al. of fucose on human IgG1 N-linked oligosaccharide improves binding to human FcγRIII and antibody-dependent cellular toxicity. Journal of Biological Chemistry. 277 (30), 26733-26740 (2002).
- Shinkawa, T., et al. et al. Absence of fucose but not the presence of galactose or bisecting N-acetylglucosamine of human IgG1 complex-type oligosaccharides shows the critical role of enhancing antibody-dependent cellular cytotoxicity. Journal of Biological Chemistry. 278 (5), 3466-3473 (2003).
- Mori, K., et al. Engineering Chinese hamster ovary cells to maximize effector function of produced antibodies using FUT8 siRNA. Biotechnology and Bioengineering. 88 (7), 901-908 (2004).
- Imai-Nishiya, H., et al. Double knockdown of alpha1,6-fucosyltransferase (FUT8) and GDP-mannose 4,6-dehydratase (GMD) in antibody-producing cells: a new strategy for generating fully non-fucosylated therapeutic antibodies with enhanced ADCC. BMC Biotechnology. 7, 84(2007).
- Beuger, V., et al. et al. silencing of fucosyltransferase 8 in Chinese-hamster ovary cells for the production of antibodies with enhanced antibody immune effector function. Biotechnology and Applied Biochemistry. 53 (1), 31(2009).
- Templeton, N., Dean, J., Reddy, P., Young, J. D. Peak antibody production is associated with increased oxidative metabolism in an industrially relevant fed-batch CHO cell culture. Biotechnology and Bioengineering. 110 (7), 2013-2024 (2013).
- Hussain, H., et al. A comparative analysis of recombinant Fab and full-length antibody production in Chinese hamster ovary cells. Biotechnology and Bioengineering. 118 (12), 4815-4828 (2021).
- Shimoyama, H., et al. Partial silencing of fucosyltransferase 8 gene expression inhibits proliferation of Ishikawa cells, a cell line of endometrial cancer. Biochemistry and Biophysics Reports. 22, 100740(2020).
- Tummala, S., et al. Evaluation of exogenous siRNA addition as a metabolic engineering tool for modifying biopharmaceuticals. Biotechnology Progress. 29 (2), 415-424 (2013).
- Carillo, S., et al. Comparing different domains of analysis for the characterisation of N-glycans on monoclonal antibodies. Journal of Pharmaceutical Analysis. 10 (1), 23-34 (2020).
- Reusch, D., et al. Comparison of methods for the analysis of therapeutic immunoglobulin G Fc-glycosylation profiles-Part 2: Mass spectrometric methods. mAbs. 7 (4), 732-742 (2015).
- Donini, R., Haslam, S. M., Kontoravdi, C. Glycoengineering Chinese hamster ovary cells: a short history. Biochemical Society Transactions. 49 (2), 915-931 (2021).
- Szigeti, M., Chapman, J., Borza, B., Guttman, A. Quantitative assessment of mAb Fc glycosylation of CQA importance by capillary electrophoresis. ELECTROPHORESIS. 39 (18), 2340-2343 (2018).
- Ruhaak, L. R., et al. Optimized workflow for preparation of APTS-labeled N-glycans allowing high-throughput analysis of human plasma glycomes using 48-channel multiplexed CGE-LIF. Journal of Proteome Research. 9 (12), 6655-6664 (2010).
- Patenaude, A. -M., et al. N-glycosylation analysis of mouse immunoglobulin G isolated from dried blood spots. Electrophoresis. 42 (24), 2615-2618 (2021).
- Karst, D. J., et al. Modulation and modeling of monoclonal antibody N-linked glycosylation in mammalian cell perfusion reactors. Biotechnology and Bioengineering. 114 (9), 1978-1990 (2017).
- Dadouch, M., Ladner, Y., Perrin, C. Analysis of monoclonal antibodies by capillary electrophoresis: sample preparation, separation, and detection. Separations. 8 (1), 4(2021).
- Fakhr, E., Zare, F., Teimoori-Toolabi, L. Precise and efficient siRNA design: a key point in competent gene silencing. Cancer Gene Therapy. 23 (4), 73-82 (2016).
- Birmingham, A., et al. A protocol for designing siRNAs with high functionality and specificity. Nature Protocols. 2 (9), 2068-2078 (2007).
- Makrydaki, E., et al. Immobilised enzyme cascade for targeted glycosylation. , (2022).
- Bulletin_6201.pdf. , Available from: https://www.bio-rad.com/webroot/web/pdf/lsr/literature/Bulletin_6201.pdf (2022).
- Bulletin_6376.pdf. , Available from: https://www.bio-rad.com/webroot/web/pdf/lsr/literature/Bulletin_6376.pdf (2022).
- Dot Blot Analysis. , Available from: https://imagej.nih.gov/ij/docs/examples/dot-blot/index.html (2022).
- Yilmazel, B., et al. Online GESS: prediction of miRNA-like off-target effects in large-scale RNAi screen data by seed region analysis. BMC Bioinformatics. 15 (1), 192(2014).
- Kittler, R., et al. Genome-wide resources of endoribonuclease-prepared short interfering RNAs for specific loss-of-function studies. Nature Methods. 4 (4), 337-344 (2007).
- Stec, E., et al. A multiplexed siRNA screening strategy to identify genes in the PARP pathway. Journal of Biomolecular Screening. 17 (10), 1316-1328 (2012).
- Brown, J. M., et al. Ligand conjugated multimeric siRNAs enable enhanced uptake and multiplexed gene silencing. Nucleic Acid Therapeutics. 29 (5), 231-244 (2019).
- Parsons, B. D., Schindler, A., Evans, D. H., Foley, E. A direct phenotypic comparison of siRNA pools and multiple individual duplexes in a functional assay. PLoS One. 4 (12), 8471(2009).
- Martin, S. E., et al. Multiplexing siRNAs to compress RNAi-based screen size in human cells. Nucleic Acids Research. 35 (8), 57(2007).
- Popp, O., Moser, S., Zielonka, J., Rüger, P., Hansen, S., Plöttner, O. Development of a pre-glycoengineered CHO-K1 host cell line for the expression of antibodies with enhanced Fc mediated effector function. mAbs. 10 (2), 290-303 (2018).
- Yang, P. -C., Mahmood, T. Western blot: Technique, theory, and trouble shooting. North American Journal of Medical Sciences. 4 (9), 429(2012).
- Troubleshooting Western Blots with the Western Blot Doctor. Bio-Rad Laboratories. , Available from: https://www.bio-rad.com/en-uk/applications-technologies/troubleshooting-western-blots-with-western-blot-doctor?ID=MIW4HR15 (2022).
- Steentoft, C., et al. Precision mapping of the human O-GalNAc glycoproteome through SimpleCell technology. EMBO. 32 (10), 1478-1488 (2013).
- FUT8 - Alpha-(1,6)-fucosyltransferase - Proteomics. , Available from: https://www.nextprot.org/entry/NX_Q9BYC5/proteomics (2022).
- Kotidis, P., et al. Rapid antibody glycoengineering in CHO cells via RNA interference and CGE-LIF N-glycomics. Methods in Molecular Biology. 2370, 147-167 (2022).
重印与许可
