本文详细介绍了如何制备用于固相支撑脂双层中单蛋白追踪的样品。同时阐述了一种具有单分子灵敏度和高帧率的简易荧光显微镜。最后,我们概述了提取单蛋白轨迹的实验步骤。
本文内容
摘要
摘要
直接观察是科学发现与理解的基本方法。延时单分子荧光成像技术能够观察单个蛋白质在其周围环境中移动和相互作用的过程,使那些在群体测量中通常被掩盖的状态得以显现。单蛋白追踪特别适用于研究膜蛋白,因其二维特性可实现具有单荧光团灵敏度的快速、宽场成像。利用模拟跨膜蛋白或外周膜蛋白所在环境(如不同类型细胞的质膜或细胞器膜)的人工脂双层,可在接近天然的环境中测量特定相互作用。该方法还允许逐次逐步增加体系复杂性,同时抑制来自荧光和拉曼散射的背景干扰。通过引入温度控制,还可进一步测定单颗粒相互作用的热力学性质。本文中,我们描述了一种基于水通道蛋白-4(Aquaporin-4)在脂双层中进行膜蛋白轨迹的样品制备、数据采集、单分子荧光追踪及分析的实验方案。本研究可作为基础范例,并可推广应用于不同蛋白质和脂双层组成体系的研究。
引言
在天然生物条件下,膜蛋白被复杂的相互作用网络所包围,包括其他膜蛋白、细胞内和细胞外液体中的蛋白质、多种类型的脂质和胆固醇、底物或配体、溶液中的相互作用,以及细胞外基质与细胞内基质之间的相互作用。一种经典的生物物理研究方法旨在深入理解这些特异性和协同性相互作用,其策略始于单一组分,随后逐个引入额外组分,直至体系复杂性接近天然环境—— "分而治之" 生物物理学研究方法。一种现代的分子尺度研究这些相互作用的方法是通过延时单分子荧光成像直接观察单个蛋白质在其环境中运动和相互作用的过程。本文中,我们描述了该方法的基本步骤,包括在石英盖玻片上形成脂双层,以及将一种大型膜蛋白以适用于单分子成像的方式插入预先制备的脂双层中。随后将介绍一种用于在支撑脂双层中追踪单个蛋白质的“主力”实验方案。 关键词:生物物理学,单分子荧光成像,脂双层,石英盖玻片,膜蛋白,延时成像,单蛋白追踪,支撑脂双层
本文介绍了如何利用在亲水性石英盖玻片上破裂的小型单层囊泡(SUVs)制备固相支撑的脂双层。石英表面可通过酸洗或紫外(UV)臭氧清洗进行预处理。用于制备SUVs的脂质应尽可能与目标生物膜的主要化学成分相匹配(例如,水通道蛋白-4(AQP4)存在于星形胶质细胞的质膜中,其主要成分为POPC(46.4%)、POPE(8.5%)、PS(5.6%)、胆固醇(30%)、PI(2.5%)和SM(5.6%))1,2。为防止与固相基底发生相互作用,可添加如聚乙二醇(PEG)修饰的脂质等添加剂,使脂双层与表面分离3,4。每种添加剂的用量必须仔细调整,以确保既不妨碍蛋白质扩散,又能提供足够的支撑力使膜脱离基底表面。PEG化脂质类添加剂通常表现出两种相态:“刷状相”和“蘑菇相”。当PEG浓度较高时形成刷状相,此时聚合物直立排列以减少空间位阻;而在低浓度下则形成蘑菇相,此时聚合物间距足够大,呈无规线团状态存在。通常情况下,刷状相会阻碍扩散,而蘑菇相提供的支撑作用较弱。介于刷状相与蘑菇相之间的浓度最为理想,可在对扩散影响最小的前提下提供足够的支撑3,4。
某些膜蛋白会自发插入固相支撑的脂质膜中,例如P450和细胞色素P450还原酶5,而其他蛋白则需要借助去污剂插入,这一过程较为精细。必须小心清洗以去除这些去污剂以及任何未结合的蛋白质,因为它们可能干扰单分子追踪——该过程将在下文详细描述。本文的主要重点是利用延时荧光成像技术制备用于单分子追踪(SMT)的样品。这需要配备高放大倍数和高数值孔径(NA)的物镜——通常为100倍、1.45 NA的油浸物镜6,7。同时还需要快速且高灵敏度的相机(EMCCD、CMOS或ICCD相机)以及激光激发光源。激光激发需覆盖足够大的视场,以测量较长的蛋白运动轨迹,通常可通过全内反射产生约50 μm × 100 μm的隐逝场,或使用光束整形光学元件(高斯到平顶)的落射照明实现约80 μm × 80 μm的视场8,亦或采用高度倾斜层状光片(HILO)技术,其视场与TIRF类似。全内反射荧光(TIRF)显微镜的优势在于可降低背景信号。下文将介绍一种简单且相对低成本的TIRF显微镜设计。通过添加温度控制装置,还可测量多种热力学性质,如焓、熵和吉布斯自由能9。该技术还要求对膜蛋白进行荧光标记,且标记程度应确保大多数膜蛋白携带荧光标签。
本文关注的跨膜蛋白是AQP4。AQP4是一种水通道蛋白,在星形胶质细胞的终足以及其他中枢神经系统血管区域具有极性分布10。它每秒可转运多达30亿个水分子,参与水稳态调节、细胞迁移、脑水肿、以及通过突触可塑性介导的学习和记忆形成11。AQP4功能失调已被证实与多种神经系统疾病相关,包括脑水肿、视神经脊髓炎和癫痫12,13,14,15。AQP4是一种分子量为32–37 kD的蛋白质,具体大小取决于其亚型,具有四聚体的四级结构,包含八个由连接环连接的疏水性跨膜结构域、一个胞内N端结构域和一个较大的胞内C端结构域16。AQP4主要有两种亚型:M1和M23;两者的差异源于起始翻译位点分别为甲硫氨酸1残基或甲硫氨酸23残基。研究表明,M1亚型可根据其棕榈酰化状态与自身形成二聚体或三聚体9。M23亚型则组装成称为颗粒正交阵列(Orthogonal Arrays of Particles, OAPs)的大分子蛋白聚集体。当两种亚型共表达时,M1亚型通过在其外部形成外围蛋白包被,限制OAPs的进一步生长17,18,19。OAPs的聚集动力学可能是调节脑内水通透性和水稳态的关键因素。本文中,我们描述了在细胞膜中追踪单个AQP4分子并观察单个蛋白质-蛋白质相互作用所需的实验步骤。
方案
1. 小单层囊泡的制备
- 将脂质储备液从冰箱中取出,使其升至室温。
- 从烘箱中取出一个洁净的10 mL烧瓶,使其冷却至室温。
- 向冷却后的圆底烧瓶中加入900 µL光谱纯氯仿和100 µL光谱纯甲醇,然后加入混合物中各脂质的适当量。轻轻旋转烧瓶,确保脂质充分混合。
注意:其他研究人员使用不同比例的氯仿:甲醇,但我们发现形成均匀脂质膜的最佳比例为9:1。
用于计算脂质正确用量的电子表格见补充文件1。若制备脂质用于验证基底表面脂双层的形成,请使用荧光标记的脂质。 - 将真空蒸馏接头置于圆底烧瓶上方,如图1所示,并将其连接至氮气管线(干燥装置)。
注意:使用经过纯化的N2(g),并在连接至干燥装置前使其通过0.22 µm滤膜。 - 打开N2(g)并调节压力,使气流在手背处几乎难以察觉。
注意:将手背润湿有助于感知蒸发情况。 - 让样品在N2(g)气流下干燥2.5–3小时,期间定期检查以确保氮气持续流动。样品可能在前半小时内即看似干燥;然而,仍需继续通入氮气2–2.5小时,以去除任何残留溶剂。
注意:样品也可过夜干燥。 - 每5.0 µmol总脂质向圆底烧瓶中加入1 mL缓冲液。
注意:本研究中使用的缓冲液包含100 mM HEPES、5 mM CaCl2和140 mM NaCl;该缓冲液在整个样品制备过程中保持一致。 - 在烧瓶上盖上玻璃塞,并用石蜡膜包裹密封。
- 将烧瓶固定在铁架台的夹子上,将其底部浸入设定为60 °C的超声波水浴中。孵育1小时,每15分钟轻轻旋转一次烧瓶,以形成多层脂质体,溶液呈不透明状,且无脂质附着于烧瓶壁。
- 孵育1小时后,开启超声仪(约35 kHz),并将振幅调至最高。移动烧瓶在水浴中的位置,找到产生最大扰动的位置,使溶液在烧瓶内翻腾并喷溅。超声处理30分钟,观察溶液由不透明转变为透明且略带乳光。
- 将脂质溶液从烧瓶中转移至微量离心管中,在4 °C下以100,000 × g离心1小时。离心后小心移除上清液。
注意:管底可能形成少量沉淀。若沉淀较大,则应弃去并重复该过程。 - 离心后的SUV可立即使用,或在4 °C保存一周,或加入海藻糖后于-80 °C保存。
注意:推荐的海藻糖添加量为每毫升脂质溶液加入1 mg。为获得最佳效果,可每周新鲜制备SUV并冷藏保存。
注意:这仅是制备SUV的一种方法。除SUV外,还可通过挤出法制备小、中、大单层脂质体,或通过电形成法制备巨型单层脂质体20,21,22,23。
2. 蛋白质标记
注意:使用多种偶联物(如NHS酯和马来酰亚胺)对蛋白质进行荧光探针标记的方法已有充分记录并被广泛理解。然而,在单蛋白追踪中,标记程度(DOL)尤为重要。在本研究中,必须确定被标记的跨膜蛋白所占的百分比,以及每个AQP4四聚体上荧光染料的分布情况。
- 将透析管放入盛有已通过0.22 µm滤膜过滤的0.1 M磷酸缓冲液(pH 8.3)的烧杯中,倒置浸泡过夜,使膜充分预处理。
- 次日,将透析管内的缓冲液更换为蛋白溶液。
注意:蛋白溶液体积应在20–250 µL之间,溶液中溶解的蛋白量约为1–5 mg。 - 将蛋白加入透析管后,倒置静置于0.1 M磷酸缓冲液中过夜。
- 透析完成后,将蛋白转移至微量离心管中。
- 通过重复步骤2.1,准备一根新的透析管。
- 取少量NHS染料(3–4粒)置于称量纸上,转移至1.5 mL微量离心管中,加入100 µL DMSO溶解。随后用DMSO进行两次10倍稀释(每次1 mL),使用最终稀释液通过紫外-可见光谱法测定各样品浓度。为获得平均标记度(DOL)为2–3的结果,需在轻柔震荡条件下,向蛋白溶液中加入三倍摩尔过量的活性染料。
注意:标准紫外-可见分光光度计即可满足需求,但由于样品量较小,使用微量分光光度计更具优势。 - 将活性染料以等体积加入含有蛋白的微量离心管中。染料与蛋白混合后,于旋转混合仪上孵育至少8小时。
- 孵育结束后,将标记后的蛋白转移至步骤2.5中准备好的透析管中,并将其置于盛有新鲜磷酸缓冲液的烧杯内。在缓冲液中放入搅拌子,缓慢搅拌6小时,随后更换缓冲液并继续透析6小时。
- 经过两次缓冲液更换后,将含有标记蛋白的透析管转移至盛有最终工作缓冲液的洁净烧杯中。
注意:本研究中使用的最终工作缓冲液组成为100 mM HEPES、5 mM CaCl2 和140 mM NaCl,pH 7.4。 - 透析完成后,使用紫外-可见分光光度计测定DOL。
注意:应遵循标准方法测定DOL。以下为计算公式:
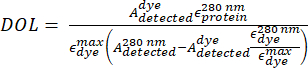 (1)
其中,染料最大吸收峰处测得的吸光度为 ,蛋白在280 nm处的吸收峰为
 。蛋白的消光系数为
 (根据蛋白分子量计算得出),而
 和
 由染料生产商提供。
3. 25 mm 直径石英盖玻片的制备
注意:以下是两种不同的方法:
- 酸洗
注意:已有多种发表的酸洗方法,包括piranha溶液处理和碱性刻蚀。我们发现,以下步骤可在不产生刻蚀的情况下提供极为清洁且亲水的表面,这在使用荧光成像进行单分子研究时具有优势。- 酸洗法在加热溶液时需要使用通风橱,并佩戴个人防护装备(护目镜、实验服、手套)。通风橱内应备有一瓶碳酸氢钠溶液,以备发生泄漏时使用。
- 将盖玻片放入烧杯中,加入等体积的纳米纯水、30%过氧化氢和浓硝酸(1:1:1 溶液)。
- 将盖玻片在此溶液中加热 30 分钟,直至溶液开始产生气泡。
- 检查溶液,并每隔10分钟轻轻旋转混匀,以防止盖玻片相互粘连。旋转溶液时,观察盖玻片逐渐滑开并分离。一旦分离,逐渐减缓动作以保持其分开状态,使起泡的溶液包裹住盖玻片。
注意:反应本身会产生热量,因此溶液不宜过度加热。将加热板调节至轻微沸腾状态,通常为最低档位。在此设置下,溶液温度保持在约 70 °C。建议使用新鲜的过氧化氢。 - 30 分钟后或溶液停止冒泡时,让 1:1:1 溶液冷却至室温,然后用纯化水轻轻旋涡冲洗盖玻片。
- 紫外臭氧
- 用石英盖玻片进行清洁 n正己烷,然后甲醇,使用镜头纸。
- 将盖玻片放入紫外臭氧清洗仪中,待处理面朝向光源。
- 以5 psi的压力向腔室通入氧气5分钟,然后关闭氧气流。
- 接下来,打开紫外灯照射15分钟,并让盖玻片静置至少10分钟,以使臭氧逸出。
- 使用任一清洁方法后,务必立即使用已清洁的盖玻片。若使用先前已清洁的盖玻片,需重复清洁步骤以重新活化表面。
注意:紫外臭氧处理需要持续通风以清除空气中的臭氧。系统应置于通风橱或排风罩下方。
4. 双层膜的形成及AQP4在双层膜中的整合
注意:本研究中使用的缓冲液包含 100 mM HEPES、5 mM CaCl2 和 140 mM NaCl,pH 为 7.4。
- 使用¼英寸SM1透镜管将 freshly cleaned盖玻片放入25 mm样品槽中。然后,剪取一个直径为8 mm的双层Parafilm垫片,并将其置于样品槽中央(见图3)。
- 将50 µL SUVs液滴加至8 mm垫片中心,密封后于37 °C孵育1小时。
注意:此步骤可使脂质体与亲水性石英表面融合并破裂,从而形成连续的双层膜。
加入垫片区域的脂质体量可能存在一定变化,较大的垫片可能需要更多脂质体以形成连续双层膜。然而,步骤4.2中指定的用量几乎总能促进连续双层膜的形成。 - 孵育结束后,使用移液枪冲洗样品以去除溶液,随后向双层膜上加入50 µL新鲜缓冲液。重复该过程共10次。
注意:操作过程中移液枪枪头切勿接触脂双层膜,并需保留部分溶液以维持双层膜的水合状态。当枪头接近液滴顶部时,可观察到其与液面接触。通过保持与液滴表面的最小接触,可在不损伤双层膜的前提下移除溶液。最终液滴会反转并向垫片方向被吸走;此时即为停止移除溶液的理想时机。此时反射光会发生变化,可作为停止操作的信号。若担心移除过多溶液,可在洗涤时调低移液枪的吸液体积,以在脂双层上方保留适量缓冲液。
在上述条件下形成的脂双层完整性的评估可通过光漂白后荧光恢复(FRAP)预先进行。该方法要求脂质混合物中含有荧光标记的组分6,7,24,25。 - 完成最后一次洗涤后,再次移除缓冲液,并加入50 µL含有目标蛋白的去垢剂溶液,其浓度应等于或低于临界胶束浓度。在37 °C条件下孵育至少1小时,以促进蛋白插入。
注意:去垢剂会温和地软化双层膜,有助于蛋白插入膜中。本实验所用去垢剂为50 µM n-十二烷基-β-D-硫代麦芽糖苷(DOTM),一种非离子型去垢剂,蛋白浓度为2 nM。 - 一小时后,用缓冲液冲洗样品,以去除未插入的蛋白和残留去垢剂。
- 向样品中加入5 mg条件化聚苯乙烯珠(Bio-beads),静置至少1小时后再移除。样品即可用于成像(见下文)。
5. 抗荧光淬灭添加剂
- 将 5 mg Trolox 和 80 mg D-葡萄糖溶解于 10 mL 缓冲液中(见上文)。振荡并涡旋至无固体残留。避光条件下缓慢振荡过夜,然后通过 0.22 µm 滤膜过滤。每周新鲜配制。
- 将 6.5 mg 葡萄糖氧化酶(1650 U)和 8 µL 过氧化氢酶(29,200 U/mL,溶于缓冲液)溶解于 92 µL 缓冲液中。轻轻混匀,避免涡旋,然后离心并将上清液转移至新管中。4 °C 保存,避免光照。
注意:该溶液可在冰箱中保存数月;但如果出现任何浑浊,请弃用并重新配制新鲜溶液。 - 取 99 µL 步骤 5.1 的溶液与 1 µL 步骤 5.2 的溶液混合于新管中。在样本最后一次漂洗后,将抗荧光淬灭剂溶液加在样本上方(称为成像溶液)。
注意:抗荧光淬灭剂可能影响跨膜蛋白的功能;务必验证其与实验体系的兼容性。
6. 显微镜的设置与参数
注意:本单分子研究使用了定制的全内反射荧光显微镜(TIRF)。本节描述适用于快速时间序列成像的常规荧光显微镜的主要组件和关键校准技术(图4),该仪器性能可靠。
- 使用633 nm的He:Ne激光器激发样品。激光需通过一个带通滤光片和一个¼波片,以优化激光线,并将激发光从线偏振光转换为圆偏振光。
注意:圆偏振可减小探针取向带来的影响。 - 光束经过一个300 mm透镜和一个633 nm激光线滤光片,被633 nm长通二向色镜反射后,聚焦到100倍、数值孔径(N.A.)为1.45的油浸显微镜物镜背面。调整光束,确保其平滑穿过物镜中心,并在离开物镜时保持直线传播。
注意:此时显微镜配置为落射荧光(epi)模式。可在底部透明的比色皿中加入少量脱脂奶粉,再将比色皿置于显微镜物镜上,两者之间滴加一滴浸油。这样可观察到光束是否直线穿过物镜。 - 荧光标记蛋白发出的发射光依次通过物镜、二向色镜、长通滤光片和300 mm透镜,最终成像于EMCCD相机上。使用更长焦距的管镜可放大相机上的图像,提高超分辨定位精度,这对研究运动缓慢的跨膜蛋白和聚集体尤为有利。务必校准相机像素与纳米单位之间的换算关系。
注意:然而,物镜制造商指定的管镜通常实现1倍放大,通过将荧光聚焦到更少的像素上,从而提高信噪比。常见的管镜焦距包括200 mm、180 mm、165 mm和164.5 mm。我们建议使用1951年USAF放大率标样进行校准。在本系统中使用300 mm透镜时,测得总放大倍数为170倍,像素标定为74 nm。 - 使用物镜调焦环和配备帕尔贴加热/制冷装置的样品台来控制样品温度26。
注意:维持稳定的温度对于确保显微镜的热稳定性、实现准确的温度依赖性测量以及保持仪器聚焦至关重要。 - 压电驱动器在XYZ方向上移动样品。当样品处于焦点后,通过连接至最终转向镜的载物台调节光束至显微镜物镜边缘(见图4),直至达到临界角,从而产生衰逝波激发场。此时显微镜已设置为全内反射荧光(TIRF)模式。
注意:当激光的后向反射呈一条线(而非光点),且样品背景信号强度降低并拉长时,可判断显微镜已进入TIRF模式。
7. 数据采集
注意:必须设置相机以快速采集数据。
- 将垂直像素偏移速度设置为约 600 ns,并超频垂直时钟电压(通常为 +4)。然后,将水平像素读出速率设为最大值(本示例中为 16 位模式下 30 MHz)。将前置放大器增益调节至 2,并将放大器输出配置为电子倍增模式。最后,将电子倍增增益设为最高水平。
- 将曝光时间设为 25 ms。在 25 ms 曝光条件下,确保帧率略长于曝光时间(本实验所用相机的帧率为 25.802 ms)。
- 调节激光功率,使信号明显高于背景水平。
注意:调节激光功率可能具有挑战性。功率过高会导致探针过快漂白;功率过低则会降低信噪比,使追踪变得困难。我们建议将激光功率调节至弱信号颗粒的信号强度达到背景的 3–5 倍为宜。第 2 节将解释分子亮度呈现分布的原因。 - 采集足够的数据,确保每个样本获得至少 1,000 条轨迹。
8. 追踪分析
注意:在我们的实验室中,单颗粒追踪分析通常使用基于 Crocker 和 Grier 的工作并由作者修改后的 MATLAB 自定义脚本进行3,26,27。以下是使用 ImageJ 的操作说明,ImageJ 是面向科研社区免费提供的软件。两种方法可获得完全相同的结果。
- 将数据集裁剪为一致的大小,然后使用 ImageJ 进行背景校正。
注意:如果各数据集之间的采集数据相同,则无需裁剪。通常仅当在不同数据采集过程中感兴趣区域在相机传感器上的位置发生偏移时才需要执行此操作。ImageJ 的功能可通过插件显著扩展。一种选择是安装并使用 FIJI,它是集成了标准插件套件的 ImageJ 发行版。其中包含本方案将使用的 TrackMate 插件28,29。
ImageJ Wiki 网站提供了多种插件的操作指南和示例,还包括视频教程。 - 在 FIJI 中,将待分析的视频或堆叠的 *.tif 文件拖放至窗口(参见 补充文件 2)。
- 输入像素标定信息。在 分析 选项卡中,选择 设定标尺,并应用该仪器的像素到距离的标定参数。
- 保存一份副本,以便追踪对原始数据所做的任何更改。
- 从选定窗口中减去背景,并将其应用于原始数据的保存副本。在 处理 选项卡中,选择 减去背景。
注意:此步骤将根据具体数据进行优化。一个良好的起始设置是使用大于成像颗粒的“滚动球”半径。 - 在 插件 选项卡中,选择 追踪 | TrackMate。这将打开 TrackMate 对话窗口,引导用户完成整个追踪过程。
注意:一旦完成追踪,可以将轨迹导出,以便在 ImageJ 外进行进一步分析。
9. 数据处理
注意:此处讨论的是如何处理代表性数据、如何计算步长分布以及如何获得平均扩散系数。
- 将图像堆栈拖放到 FIJI 中;然后应用标定(74 nm/像素)。
- 使用滚动球背景扣除法进行背景扣除,球半径设为 5 像素。将视野裁剪为四个独立的 11 μm × 11 μm 区域,并分别进行分析。
注意:这是为了在追踪膜蛋白时,尽量减少因激发场不均导致的阈值设定差异。 - 启动 TrackMate 插件。确认标定已正确应用于像素(参见 补充文件 3),且时间范围覆盖所需区间。
- 在 TrackMate 中,选择拉普拉斯高斯滤波(LoG)作为颗粒检测方法,预估颗粒直径为 350 nm,并使用中值滤波进行预处理。点击 预览 按钮,确认检测到的颗粒合理。
注意:部分颗粒明显位于背景中,无需担心——这些将在下一步中被剔除。 - 当对计数设置满意后,处理剩余图像堆栈,随后进行阈值分割。可使用自动阈值法,或拖动选择框手动调整阈值。
- 在确定检测颗粒的可视化方式后,选择追踪方法:本数据集采用 高级卡尔曼追踪器(Advanced Kalman Tracker),参数设置如下:搜索半径 为 350 nm,最大帧间隙 为 2 帧。
注意:也可选择添加惩罚项、轨迹分裂或轨迹合并功能。本数据集中仅执行了基本追踪。 - 决定如何过滤和可视化轨迹。
注意:本数据集中仅显示检测到的颗粒点(参见 补充文件 4)。 - 完成单个轨迹处理后,将追踪数据导出为 XML 文件,以便在电子表格编辑软件中使用(参见 补充文件 5)。
- 在 TrackMate 中,选择拉普拉斯高斯滤波(LoG)作为颗粒检测方法,预估颗粒直径为 350 nm,并使用中值滤波进行预处理。点击 预览 按钮,确认检测到的颗粒合理。
结果
如方案第2部分所述,使用与荧光染料分子偶联的NHS酯(NHS-染料)对赖氨酸进行标记。蛋白质偶联后,用紫外-可见分光光度计测定染料标记率(DOL)。本实验中,AQP4四聚体的DOL为4.12。接下来,利用下方提供的泊松分布,计算每个AQP4四聚体至少带有一个染料分子的概率。
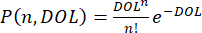 (2)
其中 P 为每个 AQP4 被标记的概率,根据公式 2 计算,每个 AQP4 四聚体带有荧光标记的概率为 98%。每个四聚体上标记数目的分布如 图 2 所示,反映了样品中观察到的亮度分布情况。
本示例数据中,单个荧光染料的信噪比达到背景信号的8-9倍,最亮颗粒的信噪比可达15-20倍以上。这种差异源于激发光束中的位置以及方案步骤2中所述的标记度(DOL)。
在生成的 XML 文件中,相关列为 J、K、L 和 M,分别对应粒子编号 ID、检测到粒子的帧数、粒子的 X 坐标以及粒子的 Y 坐标(见补充文件 6)。在文件的第二个工作表中,计算了步长分布和平均扩散系数,其中步长是指粒子在连续帧之间的移动距离,平均扩散系数由公式3给出:
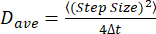 (3)
其中 Dave 为平均扩散系数,Δt 为帧率。该方程假设为布朗运动,通常在位移较小时成立,可通过分析单个轨迹样本的均方位移随时间变化的关系来验证3,30,31。
步长的直方图显示了扩散颗粒的分布情况,可归因于不同大小的OAPs(图5)。
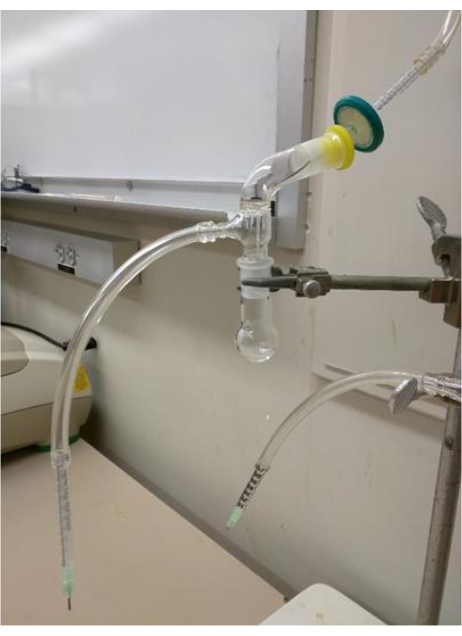
图1:脂质干燥装置。 该装置由一个10 mL圆底烧瓶和一个真空蒸馏接头组成。氮气通过连接在黄色合成盖上的针头,经0.2 µm注射器滤器以低压通入,该滤器与真空蒸馏接头相连。压力通过连接在带有截短针头注射器上的Tygon管释放。 请点击此处查看该图的放大版本。
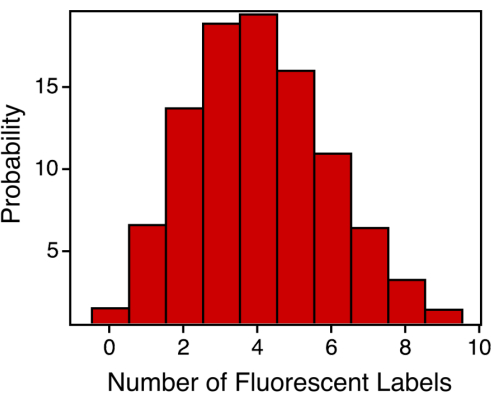
图 2:使用公式 2 计算每个 AQP4 单体上荧光标记的预期分布。最可能的荧光分子数量为 4,且 98% 的 AQP4 分子将带有荧光标记。请点击此处查看该图的放大版本。
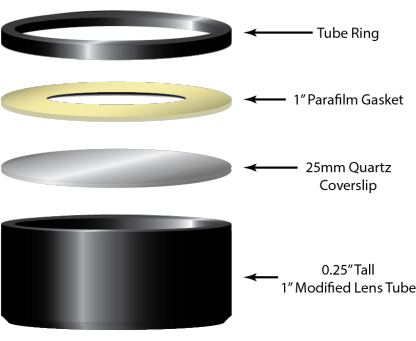
图3:样品 holder 组件。该组件由一个1英寸SM1透镜管构成,去除了外螺纹并进行倒角处理,以避免与显微镜物镜发生干涉。组件包括石英盖玻片和Parafilm密封垫。整个组件通过SM1卡环固定。请点击此处查看该图的放大版本。
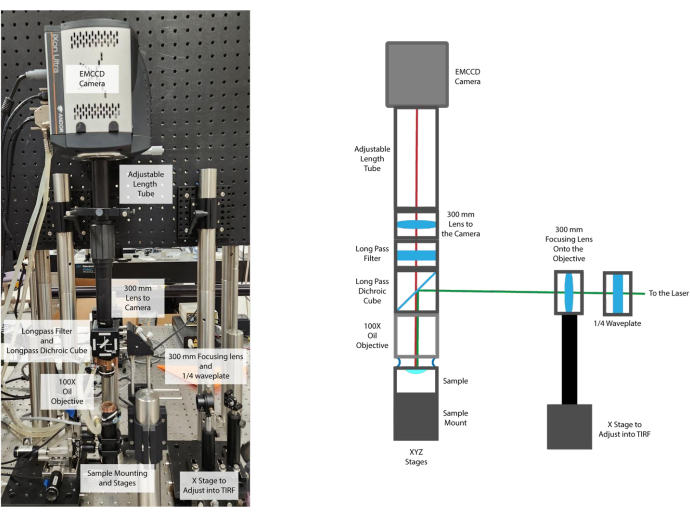
图4:显微镜。 右侧为显微镜的简化示意图;绿色线条表示来自激光器的激发光。从右侧开始,激光光束先通过一个1/4波片,然后由一个300 mm的透镜聚焦。光束被长通二向色镜反射至物镜,并聚焦到物镜的后孔径处。通过使用平移反射镜偏移激发光束,使光束位于物镜孔径边缘,从而在样品中产生倏逝波场。处于焦平面上的发射光由物镜收集,并以红色线条表示。发射光随后穿过二向色镜和一个长通滤光片,再由一个300 mm透镜聚焦到相机上,实现1.7倍的光学放大倍率(物镜与管镜共同提供170倍总放大倍率)。左侧为显微镜的实际图像。请注意,额外的转向反射镜用于精确调整激光光路。同时,检测光路经过优化排列,以最大程度收集来自荧光标记跨膜蛋白的光子。 请点击此处查看该图的放大版本。
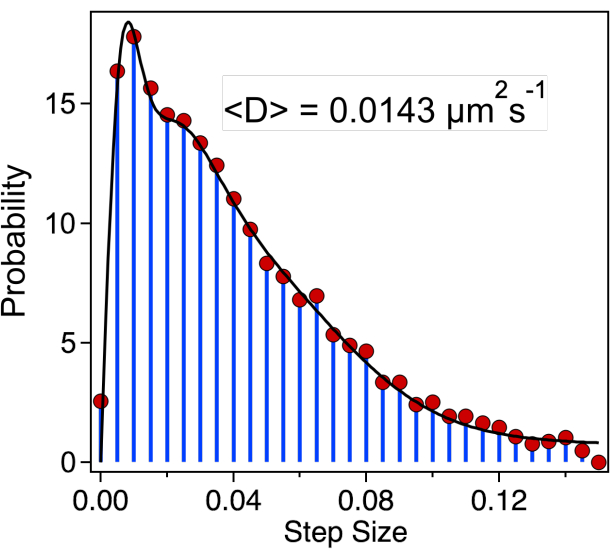
图5:步长的直方图。 带红色圆圈的蓝色线表示所有步长的直方图。黑色线为多个扩散系数的拟合结果。步长概率分布由以下公式给出: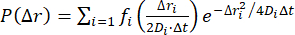 其中 fi 为每种扩散粒子亚群的分数比例,假设每种粒子均进行布朗运动。该直方图及拟合结果表明,存在移动较慢和较快粒子的异质性分布,这归因于多种OAP尺寸的分布。请点击此处查看该图的放大版本。
补充文件1:用于确定SUV制备过程中摩尔百分比组成、总脂质含量以及可选的荧光/FRAP组分的电子表格计算器。 请点击此处下载该文件。
补充文件 2:用于轨迹追踪的原始单分子荧光显微镜延时图像序列(TrackMate 教程的源文件)。 请点击此处下载该文件。
补充文件 3:原始单分子荧光数据的动画预览,显示处理前的信号强度和背景。 请点击此处下载该文件。
补充文件4:过滤后粒子路径(阈值处理后)的动画,显示随时间变化的代表性AQP4轨迹。 请点击此处下载该文件。
补充文件5:使用TrackMate输出结果生成的动画叠加图,展示AQP4分子的全视野粒子追踪。 请点击此处下载该文件。
补充文件6:用于扩散分析的提取轨迹坐标及计算步长分布的电子表格。 请点击此处下载该文件。
讨论
本文介绍了一种单粒子追踪方法,用于直接观察单个膜蛋白在固相支撑脂双层膜中运动及其相互作用的过程。选择水通道蛋白4(AQP4)作为代表性示例,是因为其能够形成由不同亚型调控的动态自组装结构32,33,34。上文概述了一种可靠的样品制备方法,以及在毫秒时间尺度下追踪单个膜蛋白的关键参数。具体步骤包括:(1)制备小单层脂质体(SUVs);(2)确定合适的荧光标记程度;(3)制备固相支撑基底;(4)在固相支撑脂双层膜中构建跨膜蛋白样品;(5)制备抗荧光淬灭剂;(6)搭建简易的单分子显微镜系统;(7)采集单分子追踪数据;以及(8)使用ImageJ软件分析追踪数据。
所述的逐步方法在概念上是直接明了的;然而,每个关键步骤都有其自身的陷阱和局限性。其中,样品制备是最具挑战性的环节(步骤1-5)。因此,需牢记若干细节。首先是如何构建固相支撑的脂双层。主要有三种方法:(1)Langmuir-Blodgett(LB)法,(2)小单层囊泡(SUV)融合与破裂法,以及(3)旋涂法35,36,37,38,39。每种方法都有其优缺点。例如,Langmuir-Blodgett法能够更精确地控制脂双层的性质和化学组成,包括两个单层之间的非对称组成,并可实现多层结构的可控形成。然而,使用LB槽在技术上要求较高,且设备购置成本高、操作耗时35。旋涂法是一种相对简单的脂双层制备技术;但该方法容易产生多层结构,且需要大量材料,通常所需量大到不切实际39。囊泡融合与破裂过程操作简便,仅需少量材料即可完成。然而,构建亲水表面至关重要,且不同脂质组成通过囊泡融合形成双层膜的难易程度不同(例如,在我们的实验室中发现,带有净负电荷的囊泡只有在添加二价阳离子并延长孵育时间的条件下,才能通过囊泡融合形成脂双层)40。除了建立亲水表面(步骤3)之外,通过囊泡融合形成固相支撑脂双层时还需注意:在整合膜蛋白前后均需对新形成的脂双层进行洗涤。插入前的洗涤可去除多余的SUV及较大的多层囊泡(MLVs),而膜蛋白插入后的最终洗涤则可清除未整合的蛋白。洗涤不充分可能在追踪实验中引入背景信号。
我们已筛选了多种去垢剂,以确定其是否适用于将跨膜蛋白插入固体支撑的脂双层中,包括 C12E9、Tween-20、TritonX-100 以及许多其他去垢剂。我们首选的去垢剂是 DOTM,因为它易于去除,并且对膜最为温和(更不易破坏膜的完整性)。所添加蛋白的量至关重要。若蛋白过多,则无法观察到单个轨迹。在将本方案应用于其他跨膜蛋白时,需通过反复试验调整蛋白用量。然而,本方案中提供的用量是一个极佳的起始点。去垢剂的浓度必须保持在临界胶束浓度或以下;否则,脂双层将被溶解并从石英基底上脱落。
将膜蛋白插入支撑脂双层需要针对每组实验条件进行优化。然而,实现这一过程的常见方法有几种,包括使用蛋白脂质体以及将膜蛋白直接掺入已形成的脂双层41。蛋白脂质体是一种含有嵌入蛋白的脂质体,例如小单层囊泡(SUV)。这些蛋白脂质体可以与预先形成的固相支撑脂双层发生融合,或在脂双层形成过程中与SUV同时掺入42。融合会导致囊泡破裂,从而将蛋白释放到膜中。该方法操作简便,但会导致膜蛋白的取向随机。这可能引起蛋白与固相支撑物之间的强烈相互作用,从而导致扩散特性因蛋白取向不同而产生差异3。本实验方案描述了一种采用直接掺入的方法,可使水通道蛋白4(AQP4)及其他在一侧具有较大亲水结构域的膜蛋白在插入时呈现取向偏好2,5,43,44。
直接观察是科学发现中一种强大的工具。在膜蛋白生物物理学领域,单分子动态成像尤为重要,通过观察单个蛋白质的运动和相互作用,可用于验证假说或提出更准确描述蛋白质行为的新假说。本文所述的实验方案和方法特别适用于二维固相支撑脂双层体系,但也可拓展至包含多种组分的更复杂环境2、活细胞34,45,46,47以及三维体系48。单分子追踪技术为许多其他实验打开了大门,包括双色单分子追踪49、单分子FRET50,51,以及动态超分辨率成像技术,如随机光学重建显微镜(STORM)和点累积纳米级成像拓扑(PAINT)。通过扩展仪器以实现温度控制,还可进一步研究膜蛋白的热力学性质26,43,52。
披露
作者声明无任何利益冲突。
致谢
本工作由美国空军科学研究办公室 FA9550-20-1-0324、FA9550-23-1-0583(J.A.B. 和 G.P.N.)以及 FA9550-18-1-0395(J.A.B.)资助。
G.P.N. 感谢以下资助机构:
(1) 由大学与研究部(MUR)资助的 NEXTGENERATIONEU(NGEU)项目,国家复苏与韧性计划(NRRP),项目 MNESYS(PE0000006)——健康与疾病状态下神经系统的多尺度综合研究(DD 编号 1553,2022年10月11日)
(2) 由大学与研究部(MUR)资助的 NEXTGENERATIONEU(NGEU)项目,国家复苏与韧性计划(NRRP),项目 CN_00000041——基于RNA技术的基因治疗与药物国家中心(DD 编号 1035,2022年6月17日)。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 1/4 波片 | Thorlabs | WPQ05M-633 | 确保与激光器匹配 |
| 100倍油镜物镜 | Olympus | 12-563-659 | 1.45 数值孔径,复消色差 |
| 16:0-18:1 PC | Avanti Polar Lipids | 850457 | POPC 磷脂 |
| 18:0 PEG2000 PE | Avanti Polar Lipids | 880210 | 铵盐 |
| 300 mm 透镜 | Thorlabs | AC254-300-A-ML | |
| 633 nm 氦氖激光器 | Melles Griot | 05-LHP-927 | 可更换为其他光源或其他波长 |
| 633 nm 带通滤光片 | Chroma Tech | 633/10X | 需与所用激光器波长匹配 |
| 655 nm 长通滤光片 | Chroma Tech | ET655lp | 需根据染料/激光波长进行调整 |
| Andor Solis I | Andor | Andor Solis I | 图像采集软件 |
| ATTO 655 | ATTO-TEC | AD 655 | NHS-酯修饰,任何适用于单分子实验的此类修饰染料均可使用。推荐使用ATTO染料,但也可使用Cy5/7 |
| Bio-beads SM-2 树脂 | BioRad | 1523922 | |
| 氯化钙 | Millipore Sigma | C4901 | |
| 过氧化氢酶 | Sigma-Aldrich | C3155-50MG | 来源于牛肝,水溶液,≥30000 单位/毫克 |
| 氯仿 | Fisher Scientific | C547-1 | 高效液相色谱级或光谱级 |
| 胆固醇 | Sigma-Aldrich | C8667-500MG | |
| 盖玻片 | ESCO Optics | R525000 | 25 mm 石英材质 |
| 二向色分光镜 | Semrock | FF545/650-Di01-25x36 | 需根据染料/激光波长进行调整 |
| EMCCD 相机 | Andor | iXon Ultra 888 | |
| 15 mL Falcon 管 | Greiner Bio-one | 188261 | cellestar 细胞培养管 |
| 葡萄糖氧化酶 | Sigma-Aldrich | G2133-50KU | 来源于黑曲霉,VII型,≥100000 单位/克固体(无额外氧气条件下) |
| 热风枪 | Harbor Freight | 56434 | 用于加热Parafilm,通常任何热风枪均可使用 |
| HEPES | Fisher Bioreagents | BP310-500 | |
| 低自发荧光浸油 | Thorlabs | MOIL-30 | |
| 甲醇 | Fisher Scientific | A452-1 | 高效液相色谱级或光谱级 |
| 微量离心管 | VMR | 525-1126 | 1.5 mL |
| 移液器 | Eppendorf | 多种规格;建议配备 1000 µL、100 µL 和 10 µL | |
| Ø1.5" 镜筒 | Thorlabs | SM1.5L10 | 外螺纹经削薄处理,用于样品制备 |
| 光学平台 | Newport | RPR Reliance | 平台尺寸取决于可用空间 |
| 光学擦拭纸 | Thorlabs | MC-50E | 用于清洁各种组件 |
| Parafilm 封口膜 | Millipore Sigma | P7669 | 需确认在使用过程中无荧光性气体释放 |
| 压电驱动器 | Newport | PZA12 | |
| 气动隔振器 | Newport | I-2000 系列 | 用于稳定光学平台,消除不平整影响 |
| 制冷循环浴 | Fisher Scientific | Isotemp 3016 | |
| 快门控制器 | Thorlabs | SC10 | 与成像软件连接 |
| 氯化钠 | Millipore Sigma | S988 | |
| Steritop 滤器 | Millipore Sigma | S2GPT05RE | |
| 开关盒驱动器与控制器 | Newport | PZC200 | 载物台控制器 |
| 注射器滤器 | J.T. Baker | SF01-98 | PES 材质,25 mm,0.2 µm 孔径 |
| TEC 元件 | Thorlabs | TEC3-2.5 | 用于连接帕尔贴热泵与样品架及物镜环 |
| 温度控制器 | Meerstetter Engineering | TEC-1091 | |
| 温度检测器 | Thorlabs | TH100PT | |
| 热敏电阻 | Thorlabs | TH10K | |
| Tube-O-Dialyzer 透析装置 | G Biosciences | 786-611 | 截留分子量 4K |
| 紫外臭氧清洗仪 | Novascan | PSDP_UV | Pro 系列 - 数字型 |
| 变焦光学组件 | Thorlabs | SM1NR1 |
参考文献
- Fitzner, D., et al. Cell-type- and brain-region-resolved mouse brain lipidome. Cell Rep. 32 (11), 108132(2020).
- Barnaba, C., Taylor, E., Brozik, J. A. Dissociation constants of cytochrome P450 2C9/cytochrome P450 reductase complexes in a lipid bilayer membrane depend on NADPH: a single-protein tracking study. J Am Chem Soc. 139 (49), 17923-17934 (2017).
- Poudel, K. R., Keller, D. J., Brozik, J. A. Single particle tracking reveals corralling of a transmembrane protein in a double-cushioned lipid bilayer assembly. Langmuir. 27 (1), 320-327 (2011).
- Diaz, A. J., Albertorio, F., Daniel, S., Cremer, P. S. Double cushions preserve transmembrane protein mobility in supported bilayer systems. Langmuir. 24 (13), 6820-6826 (2008).
- Barnaba, C., Martinez, M. J., Taylor, E., Barden, A. O., Brozik, J. A. Single-protein tracking reveals that NADPH mediates the insertion of cytochrome P450 reductase into a biomimetic of the endoplasmic reticulum. J Am Chem Soc. 139 (15), 5420-5430 (2017).
- Nissim-Rafinia, M., Meshorer, E. Photobleaching assays (FRAP & FLIP) to measure chromatin protein dynamics in living embryonic stem cells. J Vis Exp. (52), e2696(2011).
- Zheng, C. -Y., Petralia, R. S., Wang, Y. -X., Kachar, B. Fluorescence recovery after photobleaching (FRAP) of fluorescence-tagged proteins in dendritic spines of cultured hippocampal neurons. J Vis Exp. (50), e2568(2011).
- Khaw, I., et al. Flat-field illumination for quantitative fluorescence imaging. Opt Express. 26 (12), 15276-15288 (2018).
- Carder, J. D., et al. Thermodynamics and S-palmitoylation dependence of interactions between human aquaporin-4 M1 tetramers in model membranes. J Phys Chem B. 128 (3), 603-621 (2024).
- Saadoun, S., Papadopoulos, M. C. Aquaporin-4 in brain and spinal cord oedema. Neuroscience. 168 (4), 1036-1046 (2010).
- Mader, S., Brimberg, L. Aquaporin-4 water channel in the brain and its implication for health and disease. Cells. 8 (2), (2019).
- Salman, M. M., et al. Emerging roles for dynamic aquaporin-4 subcellular relocalization in CNS water homeostasis. Brain. 145 (1), 64-75 (2021).
- Graber, D. J., Levy, M., Kerr, D., Wade, W. F. Neuromyelitis optica pathogenesis and aquaporin-4. J Neuroinflammation. 5 (1), 22(2008).
- Zamvil, S. S., Slavin, A. J. Does MOG-Ig-positive AQP4-seronegative opticospinal inflammatory disease justify a diagnosis of NMO spectrum disorder. Neurol Neuroimmunol Neuroinflamm. 2 (1), e62(2015).
- Takahashi, T., et al. Anti-aquaporin-4 antibody is involved in the pathogenesis of NMO: a study on antibody titre. Brain. 130 (Pt 5), 1235-1243 (2007).
- Ho, J. D., et al. Crystal structure of human aquaporin 4 at 1.8 Å and its mechanism of conductance. Proc Natl Acad Sci U S A. 106 (18), 7437-7442 (2009).
- Crane, J. M., Verkman, A. S. Reversible, temperature-dependent supramolecular assembly of aquaporin-4 orthogonal arrays in live cell membranes. Biophys J. 97 (11), 3010-3018 (2009).
- Crane, J. M., Verkman, A. S. Determinants of aquaporin-4 assembly in orthogonal arrays revealed by live-cell single-molecule fluorescence imaging. J Cell Sci. 122 (6), 813-821 (2009).
- Jin, B. -J., Rossi, A., Verkman, A. S. Model of aquaporin-4 supramolecular assembly in orthogonal arrays based on heterotetrameric association of M1-M23 isoforms. Biophys J. 100 (12), 2936-2945 (2011).
- Hamai, C., Cremer, P. S., Musser, S. M. Single giant vesicle rupture events reveal multiple mechanisms of glass-supported bilayer formation. Biophys J. 92 (6), 1988-1999 (2007).
- Kurniawan, J., Ventrici De Souza, J. F., Dang, A. T., Liu, G. -Y., Kuhl, T. L. Preparation and characterization of solid-supported lipid bilayers formed by Langmuir-Blodgett deposition: a tutorial. Langmuir. 34 (51), 15622-15639 (2018).
- Méléard, P., Bagatolli, L. A., Pott, T. Giant unilamellar vesicle electroformation. In Methods Enzymol. 465, 161-176 (2009).
- Mui, B., Chow, L., Hope, M. J. Extrusion technique to generate liposomes of defined size. Methods Enzymol. 367, 3-14 (2003).
- Barnaba, C., Martinez, M. J., Taylor, E., Barden, A. O., Brozik, J. A. Single-protein tracking reveals that NADPH mediates the insertion of cytochrome P450 reductase into a biomimetic of the endoplasmic reticulum. J Am Chem Soc. 139 (15), 5420-5430 (2017).
- Barnaba, C., Taylor, E., Brozik, J. A. Dissociation constants of cytochrome P450 2C9/cytochrome P450 reductase complexes in a lipid bilayer membrane depend on NADPH: a single-protein tracking study. J Am Chem Soc. 139 (49), 17923-17934 (2017).
- Martinez, M. J., et al. Thermodynamic driving forces of redox-dependent CPR insertion into biomimetic endoplasmic reticulum membranes. J Phys Chem B. 126 (5), 1141-1151 (2022).
- Crocker, J. C., Grier, D. G. Methods of digital video microscopy for colloidal studies. J Colloid Interface Sci. 179 (1), 298-310 (1996).
- Ershov, D., et al. TrackMate 7: integrating state-of-the-art segmentation algorithms into tracking pipelines. Nat Methods. 19 (7), 829-832 (2022).
- Tinevez, J. -Y., et al. TrackMate: an open and extensible platform for single-particle tracking. Methods. 115, 80-90 (2017).
- Poudel, K. R., Keller, D. J., Brozik, J. A. The effect of a phase transition on single molecule tracks of annexin V in cushioned DMPC assemblies. Soft Matter. 8 (44), 11285-11293 (2012).
- McCain, K. S., Hanley, D. C., Harris, J. M. Single-molecule fluorescence trajectories for investigating molecular transport in thin silica sol-gel films. Anal Chem. 75 (17), 4351-4359 (2003).
- Loughran, G., et al. Evidence of efficient stop codon readthrough in four mammalian genes. Nucleic Acids Res. 42 (14), 8928-8938 (2014).
- Crane, J. M., Verkman, A. S. Reversible, temperature-dependent supramolecular assembly of aquaporin-4 orthogonal arrays in live cell membranes. Biophys J. 97 (11), 3010-3018 (2009).
- Crane, J. M., Van Hoek, A. N., Skach, W. R., Verkman, A. S. Aquaporin-4 dynamics in orthogonal arrays in live cells visualized by quantum dot single particle tracking. Mol Biol Cell. 19 (8), 3369-3378 (2008).
- Kurniawan, J., Ventrici De Souza, J. F., Dang, A. T., Liu, G. -Y., Kuhl, T. L. Preparation and characterization of solid-supported lipid bilayers formed by Langmuir-Blodgett deposition: a tutorial. Langmuir. 34 (51), 15622-15639 (2018).
- Lind, T. K., Cárdenas, M., Wacklin, H. P. Formation of supported lipid bilayers by vesicle fusion: effect of deposition temperature. Langmuir. 30 (25), 7259-7263 (2014).
- Hardy, G. J., Nayak, R., Zauscher, S. Model cell membranes: techniques to form complex biomimetic supported lipid bilayers via vesicle fusion. Curr Opin Colloid Interface Sci. 18 (5), 448-458 (2013).
- Simonsen, A. C., Bagatolli, L. A. Structure of spin-coated lipid films and domain formation in supported membranes formed by hydration. Langmuir. 20 (22), 9720-9728 (2004).
- Mennicke, U., Salditt, T. Preparation of solid-supported lipid bilayers by spin-coating. Langmuir. 18 (21), 8172-8177 (2002).
- Silva-López, E. I., Edens, L. E., Barden, A. O., Keller, D. J., Brozik, J. A. Conditions for liposome adsorption and bilayer formation on BSA-passivated solid supports. Chem Phys Lipids. 183, 91-99 (2014).
- Granéli, A., Rydström, J., Kasemo, B., Höök, F. Formation of supported lipid bilayer membranes on SiO2 from proteoliposomes containing transmembrane proteins. Langmuir. 19 (3), 842-850 (2003).
- Puu, G., Artursson, E., Gustafson, I., Lundström, M., Jass, J. Distribution and stability of membrane proteins in lipid membranes on solid supports. Biosens Bioelectron. 15 (1), 31-41 (2000).
- Davis, R. W., et al. Nanoporous microbead supported bilayers: stability, physical characterization, and incorporation of functional transmembrane proteins. Langmuir. 23 (7), 3864-3872 (2007).
- Dezi, M., Di Cicco, A., Bassereau, P., Lévy, D. Detergent-mediated incorporation of transmembrane proteins in giant unilamellar vesicles with controlled physiological contents. Proc Natl Acad Sci U S A. 110 (18), 7276-7281 (2013).
- Zepernick, A. -L., et al. Single-molecule imaging of aquaporin-4 array dynamics in astrocytes. Nanoscale. 16 (19), 9576-9582 (2024).
- Verkman, A. S., Rossi, A., Crane, J. M. Methods Enzymol. 504, 341-354 (2012).
- Tajima, M., Crane, J. M., Verkman, A. S. Aquaporin-4 (AQP4) associations and array dynamics probed by photobleaching and single-molecule analysis of green fluorescent protein-AQP4 chimeras. J Biol Chem. 285 (11), 8163-8170 (2010).
- Nguyen, T. D., Chen, Y. -I., Chen, L. H., Yeh, H. -C. Recent advances in single-molecule tracking and imaging techniques. Annu Rev Anal Chem. 16, 253-284 (2023).
- Schirripa Spagnolo, C., Moscardini, A., Amodeo, R., Beltram, F., Luin, S. Optimized two-color single-molecule tracking of fast-diffusing membrane receptors. Adv Opt Mater. 12 (9), 2302012(2024).
- Bartels, K., Lasitza-Male, T., Hofmann, H., Löw, C. Single-molecule FRET of membrane transport proteins. ChemBioChem. 22 (17), 2657-2671 (2021).
- Sasmal, D. K., Pulido, L. E., Kasal, S., Huang, J. Single-molecule fluorescence resonance energy transfer in molecular biology. Nanoscale. 8 (48), 19928-19944 (2016).
- Lam, K. T., et al. Direct measurement of single-molecule ligand-receptor interactions. J Phys Chem B. 124 (36), 7791-7802 (2020).
重印与许可
