Wir beschreiben hier die Verfahren für die Extraktion und Reinigung von mRNA und Metaboliten aus Drosophila Köpfe. Wir wenden diese Techniken zum besseren Verständnis der zellulären Störungen zugrunde liegenden neuronalen Degeneration. Diese Methoden können einfach skaliert und angepasst werden für andere "OMIC" Projekte.
Methodenartikel
Reinigung von Transcripts und Metaboliten aus
In diesem Artikel
Zusammenfassung
Zusammenfassung
Für den letzten zehn Jahren haben wir versucht, die molekularen und zellulären Mechanismen der neuronalen Degeneration mit Drosophila als Modellorganismus zu verstehen. Obwohl Fruchtfliegen offensichtliche experimentelle Vorteile bieten, hat die Forschung zu neurodegenerativen Erkrankungen meist auf traditionellen Techniken, darunter genetische Interaktion, Histologie, Immunfluoreszenz und Proteinbiochemie verlassen. Diese Techniken sind effektiv für mechanistische Hypothese angetriebene Studien, die zu einem detaillierten Verständnis der Rolle einzelner Gene in genau definierten biologischen Problemen führen. Allerdings sind neurodegenerative Erkrankungen sehr komplex und betreffen mehrere Zellorganellen und Prozesse über die Zeit. Das Aufkommen der neuen Technologien und der omics Alter bietet eine einzigartige Gelegenheit, um die globalen zellulären Störungen zugrunde liegen komplexe Krankheiten zu verstehen. Flexible Modellorganismen wie Drosophila sind ideal für die Anpassung dieser neuen Technologien aufgrund ihrer starken annotation und hohe Lenkbarkeit. Eine Herausforderung mit diesen kleinen Tieren, obwohl, ist die Reinigung von genügend Informations-Moleküle (DNA, mRNA, Protein, Metaboliten) von hoher Relevanz Geweben wie fly Gehirne. Andere Herausforderungen umfassen Sammeln einer großen Anzahl von Fliegen für experimentelle repliziert (kritisch für statistische Robustheit) und Entwickeln schlüssige Verfahren zur Reinigung von hochwertigen biologischen Materials. Hier beschreiben wir die Verfahren für die Erfassung Tausende von fly Köpfe und der Gewinnung von Transkripte und Metaboliten zu verstehen, wie die globalen Veränderungen in der Genexpression und Stoffwechsel zu neurodegenerativen Erkrankungen beitragen. Diese Verfahren sind leicht skalierbar und kann zum Studium der Proteom-und epigenomischen Beiträge zu Krankheiten angewendet werden.
Einleitung
Im letzten Jahrhundert hat sich Drosophila bewiesen, ein unschätzbares Labor Werkzeug zur Untersuchung tiefe biologische Fragestellungen, vor allem in der Entwicklung, Zellbiologie, Genetik und Neurobiologie 1 sein. Die Gründe für diesen Erfolg sind, dass Fruchtfliegen leicht zu manipulieren, haben einen ständig wachsenden Toolbox 18, 21, 31 sind, und besitzen eine relativ einfache Genom mit hochwertigen Annotation 26. Diese technischen Vorteile, mit Einfallsreichtum und ständige Innovation innerhalb der Fliege Gemeinschaft kombiniert, haben eine breite wissenschaftliche Beiträge führte, wie durch die Vergabe von drei Nobelpreise (1933, 1995, 2011) dargestellt. In jüngerer Zeit hat Drosophila als relevantes Modell für die Untersuchung menschlicher Krankheiten, vor allem Entwicklungsstörungen, angeborene Immunität, Krebs und Neurodegeneration 2 entstanden. Wir sind besonders bei der Aufdeckung der zellulären und molekularen Grundlagen neurodegenerativer Erkrankungen interessiert. Diese komplexe und vielfältige Zusammenarbeitnditions sind auf Baugruppen, ggf. lösliche Oligomere, von abnormal gefaltete Proteine gebunden sind und daher leicht in Fliegen modelliert. Alle großen neurodegenerativen Krankheiten, wie Alzheimer, Parkinson und Huntington-Krankheit, amyotrophe Lateralsklerose, mehrere Ataxien, Tauopathien, Prion-Erkrankungen und anderen seltenen Erkrankungen haben in Fliegen wurden in den letzten fünfzehn Jahre 23 modelliert. Fly Labors haben zum Verständnis dieser Erkrankungen vor allem durch die Nutzung der Fähigkeiten der Drosophila-Genetik, um neue Gene in der Neurotoxizität der pathogenen Proteine beteiligt zu identifizieren beigetragen. Sobald neue Gene, die für die neurotoxischen Kaskade identifiziert werden, sind ihre Auswirkungen in der Regel von den traditionellen Ansätzen, einschließlich Histologie zu ermitteln Muster der Degeneration, Immunfluoreszenz an Protein Verteilung und Zellularpathologie bestimmen und biochemischen Analysen analysiert, um die Menge und Art der abnormen Proteins Konformationen zu beurteilen . Schließlich Verhaltenioral Analyse dient als funktionelle Auslesen der Krankheitsverläufe. Diese gut etablierte Techniken wurden genutzt, um den Beitrag der eine oder wenige Kandidatengene für die Krankheit zu begutachten, darunter oxidativem Stress und mitochondriale Dysfunktion 13, transkriptionelle Dysregulation 9, 27, 30, aberranten axonalen Transport und synaptische Aktivität 14, abnorme RNA Biologie 9, gehinderten dysregulierten Zellsignalisierung 29, ER dyshomeostasis 6, zellulären proteostasis 33, 23 und viele andere. Allerdings ist nicht klar, wie diese toxischen Proteinen kann gleichzeitig mit mehreren miteinander interferieren Bahnen, ist es, was die zeitliche Abfolge dieser Veränderungen, und was der relative Beitrag von jedem Weg zur Pathogenese. Jahrzehntelange Forschung an Gen konzentriert, haben hypothesengeleitete Ansätze in beiden Menschen und Tiermodellen zu einer unvollständigen, rätselhafte Bild der zellulären Mechanismen, die dazu führen, führtenNeurodegeneration. Die aktuelle Armen Kenntnis der genauen Mechanismen, durch die diese toxischen Proteins Baugruppen führen Neuropathologie ist eine wesentliche Einschränkung der Entwicklung krankheitsmodifizierenden Therapien.
Wir sind nun daran interessiert in der Anwendung neuer Ansätze zum Verständnis, wie diese pathogenen Proteine globalen zellulären Störungen induzieren. Das Aufkommen des omics Ära ermöglicht die tiefe Sondierung komplexe biologische Probleme mit ausgefeilten High-Throughput-Technologien, die eine wirksame Krankheitsbehandlung in der nahen Zukunft führen kann. Genexpression (Transkriptomik) Untersuchungen wurden nach Abschluss der mehreren Genomsequenzen da hochwertiger Anmerkung kann meisten Transkripte vorherzusagen etabliert. Die jüngste Anwendung der nächsten Generation Sequenzierung, um transcript-Analyse (RNA-seq) hat neue Vorteile und Chancen gegenüber Microarrays, einschließlich einer unvoreingenommenen Ansatz verbessert die quantitative Reichweite und reduzierten Kosten 32 vorgesehen.Wir wollen die Vorteile der RNA-seq nutzen, um besser zu verstehen, die häufigste Form der dominant vererbten Ataxie, Spinocerebellar Ataxie Typ 3 (SCA3) oder Machado-Joseph-Krankheit. SCA3 ist eine monogen, dominante Erkrankung mit vollständiger Penetranz, durch eine CAG Trinukleotid Expansion im Ataxin3 Gen (ATXN3) 16 verursacht. Diese Mutation führt zu der Produktion von Atxn3 Protein mit einer langen Polyglutamin (polyQ) Strecke, die es anfällig zu aggregieren lässt. Da Mutante Atxn3 ist die neurotoxische Mittels in SCA3 verantwortlich für alle krankheitsbedingten Störungen, ist dies eine ideale Krankheit für die Anwendung dieser neuen OMIC Ansätze. Zusätzlich war SCA3 eines der frühesten neurodegenerativen Erkrankungen in Fliegen 34 modelliert.
Während die Festlegung von Verfahren für die Sammlung einer großen Anzahl von fly Köpfe für RNA-seq, merkten wir, dass wir das gleiche Material für die Durchführung globaler Studien anderer Informations-Moleküle verwenden. Unter anderen Schwellenländern discipLinien, Proteomik, epigenomics und Metabolomik ermöglicht die Untersuchung von zellulären Pathologie in einer Tiefe bisher nicht erreicht, obwohl nicht ohne Herausforderungen. Was mRNA im Gegensatz, ist der Katalog von Proteinen und Metaboliten recht unvollständig in dieser Zeit aufgrund der zunehmenden Schwierigkeiten bei der Vorhersage alle möglichen Spleißvarianten und die noch rätselhaften Ursprung aller normalen und pathogenen Metaboliten. Große Anstrengungen werden derzeit im Gange, um Proteine in vielen Organismen und in Krankheitszuständen zu katalogisieren. Dafür wollten wir über den Beitrag der veränderten Metaboliten SCA3 Pathogenese mit einem einfachen Organismus wie Drosophila konzentrieren. Dies ist ein relativ neues und vielversprechendes Feld, vor allem mit der kürzlichen Einführung der magnetischen Kernresonanz (NMR), die eine hohe Reproduzierbarkeit liefert und zerstört nicht die Proben 5, 24. Wir schlagen vor, dass Metabolite Profiling können zur Identifizierung von Biomarkern und Krankheitsmechanismen in neurodegenerati verwickelt beitragenauf.
Eine wichtige Überlegung in dieser OMIC Projekten ist, dass sie große, gleichmäßige Muster (200 Fliege Köpfe) sowie präzise Reinigungstechniken zu experimentellen Variation minimieren erfordern. Wir fingen an, fliegt nach Verfahren, die wir bisher für Microarrays verwendet hatte und kürzlich auch für RNA-seq 12 verwendet zu sammeln. Aber wir bald auf eine Reihe von Problemen im Zusammenhang mit misexpressing die SCA3 Konstrukte. Zunächst mußten wir ein Gal4-Treiber für diese Versuche 4, wobei das Zielgewebe für die Analyse war das Gehirn auszuwählen. Die offensichtliche Wahl wäre ein pan-neuronalen Fahrer seit SCA3 ist eine Erkrankung des Gehirns. Allerdings, da wir mRNA und Metaboliten aus ganze Köpfe sammeln wollen, würde diese Option gemischtes Material aus Geweben exprimiert und nicht exprimierenden die Konstrukte zu produzieren. Um eine homogene Proben, bei denen alle Zellen exprimieren die Konstrukte zu erzeugen, haben wir beschlossen, eine schwache, aber allgegenwärtigen Fahrerpaarung, daughterless (da)-Gal4 verwenden. Interesprickelnd, haben viele der Gene bei neurodegenerativen Erkrankungen, einschließlich ATXN3 20, verwickelt eine breite Verteilung, so dass die Wahl der ubiquitäre Expression angemessen. Dann stießen wir auf ein zweites Problem: ubiquitäre Expression pathogener Atxn3-78Q verursacht Letalität während der Entwicklung. Um dieses zu umgehen Letalität, wir GAL80 ts eingearbeitet, um die zeitliche Aktivierung des Gal4 19 zu steuern. Dies erlaubte uns, die experimentellen Fliegen, Alter sie für bis zu 20 Tage sammeln, sie einfrieren und verarbeiten ihre lyophilisierte Köpfen entweder für RNA (TRIzol) oder Metaboliten (Methanol-Chloroform) Extraktion (Abbildung 1). Wir haben bereits dieses Protokoll für den Erhalt einer Probe für die Transkriptom-und Metabolom-Analysen verwendet, aber es gibt andere offensichtliche Anwendungen für diese Technik (zB Proteomik oder Neuro-peptidomic Analysen).
Experimentelle Überblick: Das übergeordnete Ziel dieser Protokolle ist es, die Sammlung von consi unterstütztStent Proben fly Köpfe für die Extraktion der Transkripte und Metaboliten. Das konkrete Ziel dieser Verfahren ist es, Fliegen Ausdruck Atxn3-27Q und Atxn3-78Q (nicht-pathogenen und pathogenen experimentellen Konstrukte) sowie LacZ (Kontrolle Konstrukt), wo eine einzelne Stichprobe besteht aus 200 fly Köpfen zu erwerben. Obwohl derzeitige Technologie erlaubt die Analyse von sehr kleinen Proben, einschließlich einzelner Zellen 28, wir 200 Köpfe experimentellen, biologische und technische Variante zu beseitigen gebündelt, so dass wir die zellulären Veränderungen mit der Krankheit Prozess mit hoher statistischer Sicherheit zu identifizieren. Dieser Ansatz ist so konzipiert, dass nur die Veränderungen in der Genexpression, die konsistent sind in der Bevölkerung, uns den Weg zu den wichtigsten Bahnen fahren Degeneration erkennen. Da wir in altersabhängige Änderungen in den Köpfen dieser entfernt Interesse wurde jedes Genotyps an 1, 10 und 20 Tage alt.
Ein wesentlicher Aspekt dieserglobale Analysen ist die Herstellung von biologischen Replikate, dass die Unterstützung einer robusten statistischen Analyse. Unsere bisherigen Erfahrungen mit Microarrays und RNA-seq schlägt vor, dass die Analyse von biologischen Proben in dreifacher bieten starke statistische Signifikanz der Daten 11, 12. Wir beschreiben in Abschnitt 1), wie eine einzelne biologische replicate (Rep 1) für jeden Genotyp und Zeitpunkt zu generieren. Diese Verfahren kann wiederholt werden, um Wiederholungen 2 und 3 zu erzeugen, oder parallel durchgeführt, solange jeder Rep richtig identifiziert. Obwohl drei Reps ist das Ziel, die Einstellung ein Viertel (oder sogar fünfte) Rep wird dringend empfohlen, Fragen im Zusammenhang mit geringer Ausbeute, Verlust von Fliegen während des Alterns, oder versehentlichen Verlust von Material (Fliegen, Köpfe oder RNA) in einem oder mehreren decken Proben.
Wir fanden, dass zehn Kreuze (Flaschen mit Buchstaben AJ identifiziert) genug Nachkommen zu 200 Köpfe / Genotyp / Zeitpunkt zu erhalten produziert. Äußerste Sorgfalt anzuwenden, um Verwechslungen zu vermeiden, da eine große Anzahl von Flaschenerforderlich, um ein Rep (10 Flaschen x 3 Genotypen x 3 Zeitpunkten = 90 Flaschen) erhalten erneut. Dafür haben wir jede Flasche bezeichnet mit Genotyp, Zeitpunkt, und eine Flasche Brief. Zum Beispiel bezieht sich SCA3-27Q 20E der fünften Flasche (zehn) von Fliegen exprimieren Atxn3-27Q für 20 Tage gealtert. Sobald der Nachkommenschaft eclose werden die Fliegen in separaten Fläschchen mit der eindeutigen Kennung markierte aufrechterhalten.
Wir behielten die Zahl der Fliegen für jede Probe, Flasche, und Sammelstelle (morgens und abends) in einer Excel-Tabelle erhalten. Wir überarbeiteten die Anzahl der Fliegen pro Fläschchen vor dem Einfrieren zu berücksichtigen Letalität und Ausbrecher nehmen. Von diesen letzten zählt, kann Vials Zugabe von 200 fliegt einfach vor dem Öffnen der Gefriertruhe liegen und damit einen Beitrag zur Erhaltung der Proben. Da entfernt von einer Flasche gesammelt kann nur in einer Rep verwendet werden, wir deren Beitrag pro Replikat biologischen maximiert, obwohl alle Fliegen aus mehreren Wiederholungen Flaschen enthielten. Wir vorbehaltendie Fliegen aus Flaschen nicht in ihrer geplanten Rep für andere Reps verwendet, als Ersatz Proben oder für ähnliche Experimente (Western-Blot, qPCR).
Protokoll
Ein. Generieren eines replizieren und Einfrieren der Flies (VORSICHT, Liquid Nitrogen)
Ziele: Sammeln Sie mindestens 200 Frauen pro Genotyp / Zeitpunkt und Flash-freeze.
- Genotypen: ts GAL80; da-Gal4, Stamm für ubiquitäre Expression von Gal4 unter der Kontrolle der regulatorischen Region und daughterless temperaturempfindlichen GAL80. Als Steuerleitung, verwendeten wir UAS-LacZ, welches wurde zuvor gezeigt, dass keine schädlichen Wirkungen zu induzieren. UAS-Atxn3-27Q und UAS-Atxn3-78Q, nicht-pathogenen und pathogenen experimentellen Konstrukte sind. (Der Y, hs-Hid Konstruktion wurde vor für eine effizientere Sammlung von jungfräulichen Weibchen verwendet, aber wir entschieden dagegen, weil der zusätzliche Zeit benötigt, um Y, hs-Hid mit GAL80 ts einzuführen; da-Gal4 auf den Chromosomen II und III.)
- Erweitern Sie alle Aktien durch die Kombination von 10 Frauen und 5 Männer in die Flasches zu verhindern Überbelegung. Alle Experimente wurden in Jazz Mix fly Medien, die leicht herzustellen ist und fördert schnelle Drosophila Wachstum und niedrige Befall mit Milben durchgeführt.
- Sammle 50 GAL80 ts; da-Gal4 Männer und 100 UAS-Atxn3-78Q Jungfrauen (nur ein UAS Linie wird als Beispiel verwendet werden) für jeden Zeitpunkt.
- Machen Sie zehn Kreuze pro Genotyp / Zeitpunkt. Anesthetize die Männchen und Weibchen auf dem Kohlendioxid (CO 2) sleeper / pad. Platz zehn virgin UAS-Atxn3-78Q Fliegen (nicht älter als 5 Tage) und fünf männlichen GAL80 ts; da-Gal4 in jede große Flasche mit Hefe Paste (rehydriert Trockenhefe) versetzt. Beschriften Sie die Flaschen mit Genotypen, Zeitpunkten und Flasche Kennungen (Buchstaben AJ), und legen Sie sie bei 25 ° C.
- Nach 2 Tagen, deaktivieren Sie die Erwachsenen von den Flaschen, fügen Sie eine Prise Trockenhefe und einem Spritzer Wasser, um eine optimale Larven Wachstum zu fördern, und die Flaschen bei 18 ° C (GAL80 aktiv,Gal4 verdrängten). Kopieren Sie nicht die Kreuze, da dies experimentellen Variabilität der Nachkommen aus befruchteten gegenüber jungfräulichen Weibchen abgeleitet einzuführen. Auch stellt die Nachkommen aus jeder Flasche unabhängigen biologischen Replikate (jede Flasche produziert einzigartige Nachkommen), sondern werden Kreuze (Kopien) wäre technischen Wiederholungen (zusätzliche Nachkommen mit der gleichen genetischen Konstitution).
- Wenn die Nachkommen bei 18 schlüpft ° C, auf dem CO 2 sleeper / pad betäuben, sammeln Jungfrauen der gewünschten Genotypen, und legen Sie sie in kleine Fläschchen mit (zwei vor zwölf Fliegen pro Durchstechflasche). Label Fläschchen mit der Flasche Kennung. Kein Pool fliegt von verschiedenen Flaschen. Die Durchstechflaschen wieder bei 18 ° C für 24 Stunden. Um Nachkommen zu maximieren, weiterhin Sammeln an aufeinanderfolgenden morgens und abends.
- Wenn jedes Fläschchen 24 Stunden beendet bei 18 ° C, verschieben sie auf 29 ° C (GAL80 inaktiv, Gal4 aktiv). Dies ist Tag 0, dem Ausgangspunkt des Experiments, wenn ter Transgene einzuleiten ihren Ausdruck.
- Übertragen die Fliegen Flaschen reinigen alle 2 Tage, bis sie den Tagen 10 und 20 zu erreichen.
- Wenn die Fliegen die gewünschte Alter (1, 10, 20 Tage) zu erreichen, zählen und sie aus der Lebensmittel-Fläschchen in pre-markierten Kryoröhrchen mit einem kleinen Trichter. Nicht betäuben die Fliegen. Die Fläschchen auf der Bank.
- Warten Sie 30 min, damit die Fliegen aus der Übertragung (Stress) zu erholen, dann flash-einzufrieren die Fläschchen durch Eintauchen in flüssigen Stickstoff und Shop in einem pre-markierten, vorgekühlt Gefrierfach Denken Sie daran:. Frieren die Fliegen in der gleichen Reihenfolge wurden sie in die Kryoröhrchen überführt, so dass Zeit in der Kryoröhrchen einheitlich Proben verbracht.
2. Sammlung und Gefriertrocknung von Fly Heads (Führen Sie in Kühzimmer, Pre-chill alle Geräte, VORSICHT, flüssigen Stickstoff und Trockeneis)
Ziel: Schnelle Trennung, Sammlung und Gefriertrocknung von Gewebe.
- AssemBLE das Sieb (größte mesh in der oberen Kammer an Stellen zu sammeln, die zweitgrößte in der unteren Kammer, um Köpfe zu sammeln, Deckel auf der Unterseite kleine Teile zu sammeln) und pre-chill bei -80 ° C für mindestens 30 min.
- Sammle 200 fliegt von Kryoröhrchen durch die Maximierung des Beitrags von Fliegen aus derselben Flasche stammt. Um Unterschiede zwischen Fliegen in den Morgen oder Abend gesammelt kompensieren, sicherzustellen, dass jede Probe eine identische Morgen / Abend-Verhältnis (wir haben 47% Morgen / 53% abends) verwendet. Hinweis: die daraus resultierenden RNA aus zwei 100-Kopf-Proben kombiniert werden können später zur Erzeugung der Gegenwert von 200 Fliegen in einem einzigen replizieren.
- Chill ein Stück Parafilm (~ 9 x 14 cm) auf Trockeneis für 5 min.
- Leeren Sie die Kryoröhrchen mit den vollständigen Fliegen auf den Parafilm, ein paar in einer Zeit, Anzahl fliegt mit Pinsel, und lagern in einem anderen Kryoröhrchen auf Trockeneis bis zum Erreichen 100 Fliegen.
- Tauchen Sie das Sieb in den flüssigen Stickstoff, fügen Sie die 100 fliegt zum oberen chamber. Schütteln Sie das Sieb kräftig für 1 min. Tauchen sie in den flüssigen Stickstoff wieder und schütteln 1 min.
- Öffnen Sie das Sieb, sammeln Köpfe aus der unteren Kammer in ein Mikroröhrchen und Ort bei -80 ° C.
- Öffnen Sie die Röhrchen, wickeln Sie die Tops in Parafilm und kleine Löcher.
- Legen Sie die Proben in den Lyophilisator für ein Minimum von 2 Tagen.
3. Gesamt-RNA-Extraktion und mRNA Purification (Treat alle Oberflächen mit RNaseZap; ändern Handschuhe Häufig)
Ziel: Homogenisieren Gewebe zu maximieren, extrahieren Gesamt-RNA, und reinigen mRNA.
- Entfernen Sie die Proben aus dem Gefriertrockner und fügen Sie drei kleine, sterile, Stahlmahlkugeln in jedes Mikroröhrchen. Platz in der Geno / Grinder; bei 1.500 Hübe / min für 1 min laufen.
- Öffnen Sie die Rohre, 1 ml TRIzol, und versiegeln Sie die Röhrchen mit Parafilm. Grind 1 min; tippen Sie auf die Rohre upside-down, um die Stahlkugeln zu vertreiben, wenn nötig. Grind 1 min.
- Nichtzentrifugieren der Röhre an diesem Punkt (der Röhre wird spröde). Übertragen der Mischung (mit Ausnahme der Stahlkugeln) in eine neue RNase-freies Mikroröhre. Pellet die Zelltrümmer in einer Tischplatte Mikrozentrifuge bei 4 ° C für 10 min bei 12.000 x g beträgt.
- Den Überstand in ein neues Mikroröhrchen. Fügen Sie 0,1 Volumen von 1-Brom-3-chloropropane (BCP); kräftig schütteln für 15 sec. Inkubieren bei Raumtemperatur für 3 min. Spin in einer Mikrozentrifuge bei 4 ° C für 15 min bei 12.000 x g. Anmerkung: RNA-Extraktion viele Protokolle verwenden Chloroform zu diesem Zeitpunkt; BCP soll die RNA-Ausbeute durch Erhöhen der Effizienz der Phasentrennung zu maximieren.. Halten der Proben bei 4 ° C während der Zentrifugationsschritt wird auch die Effizienz der Trennung der Phasen und Verringerung der Kontamination von Protein und genomischen DNA in der wässrigen Phase.
- Übertragen Sie die obere wässrige Schicht auf eine neue Mikroröhrchen. Fällung der RNA durch Zugabe von 0,5 Volumina eiskaltem Isopropanol; invert sechsmal mix. Inkubieren bei Raumtemperatur für 10 min. Spin in einer Mikrozentrifuge bei 4 ° C für 10 min bei 12.000 x g.
Hinweis: Neben der Wiederherstellung RNA, Proteine können auch aus der organischen Schicht und Interphase TRIzol extrahiert werden, so dass beide Proteomik und Transkriptom-Analysen können an den gleichen Proben durchgeführt werden. Obwohl wir nicht diesen Schritt in unseren Analysen ergibt TRIzol Extraktion ausgezeichnete Darstellung von löslichen Proteinen und eine stärkere Vertretung von Membran-und nukleäre Proteine als die meisten Puffer / Detergensextraktionen. Lee und Lo 17 beschreiben ein Verfahren, um Proteine mit TRIzol geeignete für die Proteomik-Analysen, einschließlich 2-D-Gel und LC-MS/MS extrahieren.
- Entfernen Sie den Überstand. Waschen Sie die RNA durch Zugabe von 1 ml eiskaltem 70% Ethanol (verwenden DEPC-behandeltem Wasser) und mischen mit einem kurzen Wirbel. Spin in einer Mikrozentrifuge bei 4 ° C für 5 min bei 12.000 x g beträgt.
- Entfernen Sie den Überstand. Luft trocknen das Pellet für einet mindestens 15 min. Hinzufügen 80 ul DEPC-Wasser auf die RNA-Pellet und ihn bei 55 ° C für 10 min. Lassen Sie bei 4 ° C über Nacht.
- Bestimmen Sie die RNA-Konzentration mit dem NanoDrop Spektralphotometer. Das Verhältnis der Extinktion bei 260 nm/280 nm soll zwischen 1,8 und 2,1 liegen, mit 2,1 optimal ist.
- Nehmen Sie 30 ug bulk RNA, fügen Sie 4 U DNase I, 60 U RNasin, 10 ul 10x Reaktionspuffer und DEPC-behandeltem Wasser, um das Gesamtvolumen auf 100 ul zu bringen. Bei 37 ° C für 20 min.
- Aufreinigung der RNA mit dem RNeasy Mini Kit. Folgen Sie den Anweisungen des Herstellers, mit Ausnahme führen alle Zentrifugationen für 30 sec und beinhalten alle "optional" Schritte.
- Bestimmen Sie die RNA-Konzentration mit dem NanoDrop und Beurteilung der RNA-Qualität mit dem "Total-RNA pico" Assay auf einer BioAnalyzer.
- Für mRNA Reinigung, übertragen 30 ul Dynabeads zu einem RNase-free Mikrozentrifugenröhrchen.
- Das Röhrchen auf einem Magneten für 1-2 min und entfernen Überstand. Resuspendieren der Kügelchen in15 ul Binding Buffer. Wiederholen.
- Beginnend mit 5 ug Gesamt-RNA, die Lautstärke auf 15 ul mit DEPC-Wasser. Wärme bei 65 ° C für 2 min, und auf Eis stellen.
- Fügen Sie 15 ul der Gesamt-RNA zu den 15 ul vorgewaschen Perlen. Nach gründlichem Mischen und durch Pipettieren alle 5 min für 30 min, um die RNA an die Beads zu tempern. Platz auf dem Magnet für 1-2 min und entfernen Sie alle Überstand.
- Fügen Sie 35 ul Waschpuffer B. Mix durch sorgfältige Pipettieren. Zeigen auf den Magneten und entfernen Sie vorsichtig den Überstand. Wiederholen Sie die Wäsche zweimal.
- Eluieren der mRNA durch Zugabe von 15 ul kaltem 10 mM Tris-HCl (pH 7,5) und Erhitzen auf 80 ° C für 2 min. Anschließend wird der Schlauch auf den Magneten, den Überstand mit einem RNase-freies Rohr, und bei -80 ° C einfrieren Quantifizieren, da in 3,8). Yield sollte ~ 1-5% der Gesamt-RNA sein.
Für metabolomische Analysen durchführen Protokolle 1 und 2), und fahren Sie mit 4) unter:
4. Methanol-Chloroform extraktion von Metaboliten
Ziel: Separate polaren und nicht-polaren Metaboliten.
- Hinzufügen des Antioxidans butyliertes Hydroxytoluol (BHT) zum Chloroform bei einer Konzentration von 0,1 mg / ml bis Autooxidation von Lipiden bei der Extraktion zu verhindern. Verwenden Sie diese BHT-Chloroform für alle weiteren Schritte.
- Transfer 200 Köpfe in gekühlt, vorgewogenen konischen Schraubverschluss Polypropylenröhrchen, Einfrieren bei -80 ° C, und lyophilisiert. Bestimmen Sie die Trockenmasse.
- Setz 5-7 Zirconiumoxidperlen in den Rohren und homogenisieren in einem Wulst-Schläger für zwei Zyklen von 20 sec bei 800 Hz jedem.
- Basierend auf dem Trockengewicht der schwersten Probe, Wasser hinzufügen, Methanol und Chloroform in den folgenden Verhältnissen: 11,74 x Methanol; 10,59 x Wasser; 11,74 x Chloroform, wobei x das Gewicht des schwersten Probe in Gramm und das Produkt wird die in ml. Hinzufügen alles Methanol als berechnet und 45% des gesamten Wassers zum Kugelmühle Röhrchen mit den lyophilisierten Köpfe.
- Homogenize im Wulst-beater für zwei weitere Zyklen von 20 sec jeder.
- Kombinieren der Volumina Chloroform (100%) und der Rest des Wassers (55%) in einer konischen Glasfläschchen auf Eis. Dann übertragen die Gewebe Mischung (mit Perlen) mit dem Glasfläschchen. Schütteln für 10 min. Inkubieren für 10 min auf Eis.
- Spin in einer Zentrifuge bei 4 ° C für 5 min bei 2000 x g. Entfernen Sie die polaren (obere) Phase mit einer Pasteurpipette (vermeiden Kunststoffe) und in einem zweiten Mikrozentrifugenröhrchen.
- Speichern Sie die nicht-polaren (untere) Phase in einem kleinen Glasfläschchen und einfrieren bei -80 ° C. Trocknen unter einem Strom von Stickstoffgas; sicherzustellen, dass der Schlauch läuft aus dem Stickstofftank hochreinen Tygon zu Weichmacher im Extrakt zu vermeiden.
- Rehydrieren der nicht-polaren Phase mit 620 ul deuteriertem Chloroform. Übertragen 600 ul in markierte NMR-Röhrchen. Store in einem explosionsgeschützten -80 ° C Gefrierschrank.
- Zeigen polaren Phase in der CentriVap und laufen, bis das Rohr vollständig trocken bei 30 ° C (~ 7 h).
- Rehydrate die polare Phase mit 620 ul 0,1 M Natriumphosphatpuffer (pH 7,3) in Deuteriumoxid mit 1 mM TMSP [3 - (Trimethylsilyl)-propionsäure-2 ,2,3,3-d4 Säure] als interner Standard. Vortex für 30 sek. Spin in einer Mikrozentrifuge bei 4 ° C für 5 min bei 10.000 UpM auszufallen Pigmente und andere große Moleküle, die mit der NMR-Spektren stören würden. Übertragen 600 ul des Überstandes zu kennzeichnen NMR-Röhrchen.
Ergebnisse
Die Letalität durch ubiquitäre Expression expandierten Atxn3 unter der Kontrolle des Gal4 da-induzierte umgehen, führten wir zeitliche Regulierung mit Gal4 GAL80 ts. Aber bevor Sie mit der Sammlung und das Einfrieren der großen Zahl von Fliegen, wollten wir die Expression Dynamik unserer Transgen unter der Kontrolle des GAL80 ts und da-Gal4 bestimmen. Dazu generiert wir die Kreuze, verließ die Nachkommen bei 18 ° C, sammelte die erwachsenen Fliegen und gewartet werden sie für 24 Stunden bei 18 ° C. Dann legten wir die Fliegen bei der restriktiven Temperatur (29 ° C) und inkubierte sie für 0, 6, 12, 24, 36, 48 und 72 Stunden. Weiter entdeckten wir die Akkumulation des expandierten polyQ Allel durch Western-Blot aus einem entfernt folgenden veröffentlichten Protokollen 10. Expression wurde zuerst erkannt, aber schwache 6 h nach Temperaturverschiebung und weiterhin bis zu 48 Stunden zu erhöhen, wenn es Sättigungswerte (2A) erreicht. Interestingly erschien eine Bande mit hohem Molekulargewicht von unlöslichen polyQ nach 48 h, Signalisieren der Zeit, die für das Protein, um große Aggregate bilden. Wir haben auch die Fliege Gehirn zu jedem Zeitpunkt seziert, um die Verteilung der erweiterten polyQ Allel durch Immunfluoreszenz (2B) zu bestimmen. Das Protein wurde zunächst 24 Stunden nach der Temperaturverschiebung erfaßt, wenn auch mit ungleichmäßiger Verteilung. Zwischen 24 und 48 Stunden die Niveaus des Proteins weiter steigen, was mehrere Zentren des Gehirns deutlich sichtbar, einschließlich der Antennalloben und die Pilzkörper Projektionen (Abbildung 2B). Zwischen 48 und 72 Stunden ist die Expression des expandierten polyQ Allel erreicht maximalen Niveaus, was darauf hindeutet, dass das System vollständig Gal4 wurde zu diesem Zeitpunkt aktiviert. Basierend auf diesen Ergebnissen, wählten wir 24 Stunden nach der Temperaturverschiebung als dem ersten Zeitpunkt (Tag 1) zur nachfolgenden Experimenten. Die Sammlungen von Fliegen 10 und 20 Tage alt wurden ebenfalls gemessen ausgehend von der Temperatur-Verschiebung (time 0), welche die Zeit, wenn der Versuch mit dem neuen Expression der pathogenen und Kontrolle beginnt Transgenen ist.
Nachdem wir festgestellt, dass Atxn3 nach 24 Stunden unter der Kontrolle von GAL80 ts und da-Gal4 bei 29 ° C nachgewiesen wurde, fragten wir uns, ob diese Fliegen würden Anzeichen von Neurodegeneration über 20 Tagen. Da diese Fliegen Expression der pathogenen Proteine als Erwachsene beginnen, befürchten wir, dass sie vielleicht eine lange Inkubationszeit müssen neurodegenerative Phänotypen zeigen. Um die Toxizität von Atxn3-78Q in diesen Bedingungen zu bestimmen, sammelten wir Fliegen Ausdruck LacZ, Atxn3-27Q und Atxn3-78Q, erfasst und ihre Langlebigkeit. Während Fliegen Ausdruck LacZ und Atxn3-27Q über 90% Lebensfähigkeit nach 20 Tagen angezeigt, fliegt Ausdruck Atxn3-78Q zeigten geringe Überlebensrate am Tag 20 (30%) (Abbildung 3). In der Tat begann Atxn3-78Q Fliegen von Tag 10 (7% Mortalität) und am Tag 15 sterben der Verlust signifikant war (20%), die beschleunigt in den letzten fünf days. Somit zeigen diese Ergebnisse, dass adulte Expression eines Gens in pathogenen verkürzte Lebensdauer, ein Schlüssel Zeichen der Phänotypen von neurodegenerativen Atxn3-78Q induziert geführt.
Einer der kritischsten Aspekte dieses Protokoll war die Handhabung und Konservierung von Proben nach dem Einfrieren, um die Qualität des Materials extrahiert gewährleisten. Wir extrahierten zwischen 15-80 ug Gesamt-RNA pro 200 Köpfe (je nach Alter und Genotyp) vor DNase Behandlung nach Nanodrop. Etwa ein Drittel (6-25 ug) wurden als hochreines RNA nach DNase Behandlung durch das Verhältnis von Absorption bei 260 nm/280 nm gewonnen. Wir fanden jedoch, dass der beste Weg, um die Qualität der RNA zur Herstellung von cDNA-Bibliotheken für die RNA-seq bestimmen, um Gesamt-RNA auf der BioAnalyzer analysieren war. Glücklicherweise wurde nur eine kleine Menge von RNA (5 ng) auf der BioAnalyzer verwendet, so dass es nicht beeinflussen die Fähigkeit, mehrere Bibliotheken pro Probe zu erzeugen. Als Beispiel führten wir zwei Proben von insgesamtRNA vor DNase Behandlung auf einer BioAnalyzer Chip, vermutet ein von ihnen abgebaut (Abbildung 4A-C). Die hohe Qualität RNA (Probe 1) hergestellte drei scharfe RNA-Banden, zwei gerade unterhalb 2000 Nukleotiden (nt) in Größe und eine kleinere Bande unter 200 nt, repräsentiert die ribosomalen RNAs (4A). Die beiden Bänder um 2000 nt der 18S rRNA (kleinere Spitze) und zwei Fragmente aus dem 28S rRNA (größere Spitze), das ein einzigartiger Aspekt rRNA Biologie in Drosophila (siehe 4B) ist übereinstimmen. Diese Qualitäten wurden auch in den BioAnalyzer Spuren (4B) beobachtet. Im Gegensatz dazu verschlechtert eine RNA-Probe (Probe 2) nicht zu den scharfen Spitzen der ribosomalen RNAs und akkumulierten mehreren Bändern von weniger als 500 nt (4A). Diese Größenverteilung zeigte sich an den BioAnalyzer Spuren (4C), worin breiten Peaks von kürzerer Größe unterschieden wurden notiert. Auch wichtig zu w beachtenals die Differenz in den Einheiten der y-Achse zwischen den beiden RNA-Proben, so dass die Probe weniger abgebaute RNA musste nachgewiesen. Nur RNA Anzeige maximale Qualität (NanoDrop Verhältnis der Absorption bei 260 nm nm/280 zwischen 1,8 und 2,1, mit 2,1 als optimal, siehe Protokoll Schritt 3,8) wird für die Erzeugung von Bibliotheken verwendet werden.
Für die Extraktion von Metaboliten, folgten wir eine klassische Wasser / Methanol / Chloroform (2.0:2.0:1.8) Extraktionsverfahren 3 Aufspaltung in zwei Schritten um die Extraktion von polaren und nicht-polaren Metaboliten 35 zu maximieren. Nach Abtrennen der polaren und nicht-polaren Phasen, rekonstituiert wir sie in deuteriertem Wasser oder deuteriertes Chloroform, jeweils aufgenommen und interne Standards zur Analyse durch NMR. NMR-Spektren unter Verwendung dieses Extraktionsverfahren wurden auch mit flachen Basislinien und schmale Linien (Abbildung 5) gelöst werden, die die Reinigung von hochwertigen Extrakten, geeignet sowohl für eine Metabolic Profilingd die Identifizierung einer großen Anzahl von Metaboliten. Abbildung 5 zeigt die Identifizierung von wenigen prominente Peaks entsprechend zahlreicheren Metaboliten, wie Glucose und Saccharose, und zwei zentrale metabolischen Säuren, Laktat und Acetat, nach chemischen Verschiebungen in der Literatur 7. Die chemische Verschiebung (in ppm) steht für die elektromagnetische Abschirmung eines Moleküls relativ zu einem Standard-Molekül (TMS, ersten Peak von rechts). Weitere shieldedmolecules höhere Elektronendichte um den Kern und wird nach rechts des Spektrums, einschließlich Alkyle erscheinen. Entschirmt Moleküle wie Amid und aromatische Wasserstoffe wird links des Spektrums erscheinen. Die geschäftige mittleren Abschnitt (3-4 ppm) für Zuckermoleküle bereichert.

Abbildung 1. Experimental-Workflow. Zunächst setzen wir Kreuze Fliegen der gewünschten Genotypen (obere Reihe) zu sammeln. Dann verschieben wir Jungfrauen bis 29 ° C, um die Genexpression, Alter sie für 1, 10 und 20 Tage aktivieren und Flash-einfrieren (zweite Reihe). Als nächstes sammeln gefrorene Köpfe mit einem Mikrosieb (dritte Reihe). Die Köpfe sind gefriergetrocknet, zermahlen und behandelte zur Extraktion von RNA (vierte Zeile) oder Metaboliten (untere Reihe).
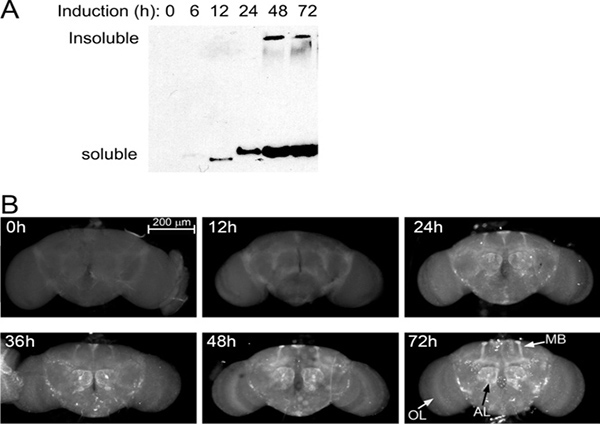
Abbildung 2. Expressionskinetik (A) Western-Blot zeigt Atxn3-78Q Ausdruck (ts GAL80; da-Gal4 / UAS-Atxn3-78Q). In Fliegen bei 29 inkubiert ° C von 0 bis 72 Stunden. Eine schwache Bande wird zunächst bei 6 h erkannt und Sättigung von 48 Stunden nach Induktion erreicht. (B) Immunfluoreszenz von ganzen Gehirn in den gleichen Fliegen. Die Gehirne wurden seziert, fest, eined gefärbt mit einem Antikörper, der das Protein erkennt expandierten polyQ. Das Protein wird zuerst in den Pilzkörper (MB) Projektionen und den Antennalloben (AL) nachgewiesen. Zwischen 48 und 72 Stunden erreicht der Ausdruck Höchstgehalte und ist gut sichtbar in Zentren des Gehirns mit reichlich Innervation. Die Expression pro Neuron ist schwach wie im optischen Lobus (OL), außer in einigen wenigen großen Neuronen zwischen OL und der zentralen Gehirns gesehen.
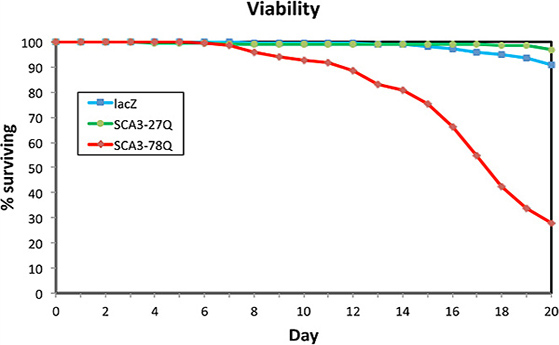
Abbildung 3. Atxn3-78Q reduziert Lebensdauer Flies exprimieren LacZ, Atxn3-27Q und 78Q Atxn3-ubiquitär in adulten Stadien (ts GAL80; da-Gal4). Wurden auf ihre Langlebigkeit bei 29 ° C überwacht Fliegen Ausdruck LacZ (blau) und Atxn3-27Q (grün) zeigten geringe Sterblichkeit durch Tag 20. Im Gegensatz dazu fliegt Ausdruck Atxn3-78Q (rot) angezeigteine ausgeprägte Sterblichkeit ab Tag 10. Am Tag 15 zeigten sie eine 20% ige Reduktion der Lebensfähigkeit, die im Laufe der nächsten fünf Tage beschleunigt und erreichte eine 70% ige Mortalität am Tag 20.
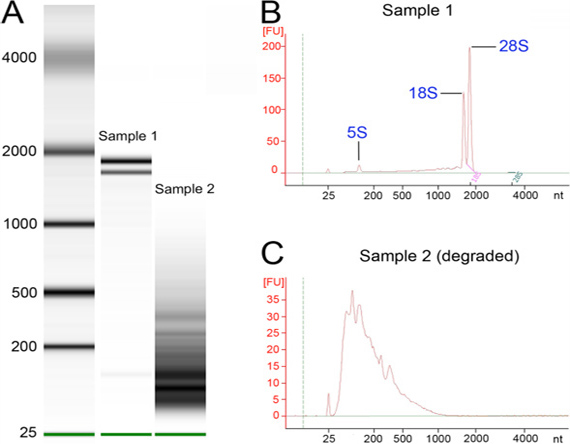
Abbildung 4. RNA Qualitätsbewertung. RNA aus hochwertigem und abgebauten Proben wurde auf einem BioAnalyzer Chip laufen. (A) BioAnalyzer mit einem hochwertigen RNA (Probe 1) und einem verschlechterten RNA (Probe 2) neben einem Größenmarker (linke Spur) laufen. Beachten Sie die drei scharfen Peaks, die ribosomalen RNA in der mittleren Spur. (B) BioAnalyzer Ablaufverfolgung für Probe 1, mit zwei charakteristische starke Peaks unterhalb 2000 nt und eine andere unterhalb von 200. (C) BioAnalyzer Ablaufverfolgung für Probe 2, die meist degradierten RNA besteht. Man beachte den Unterschied in Einheiten auf der Y-Achse zwischen den Platten B und C.
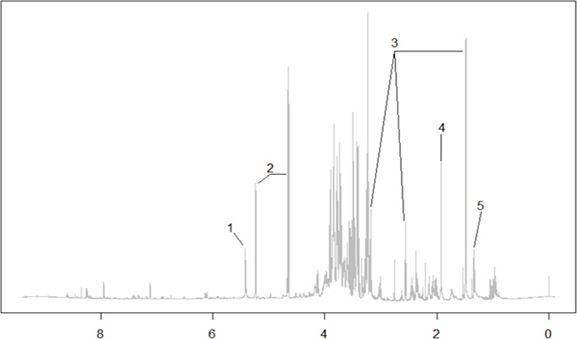
Abbildung 5. Vertreter 1D-NMR-Spektren von polaren Metaboliten. Vertreter 1D Protonen-NMR-Spektrum von polaren Metaboliten aus Drosophila und ergänzende 2D COSY (Korrelations-Spektroskopie) und HSQC (heteronuklearen single quantum Korrelation) Experimente zur Zuordnung der Peaks. Metabolite identifiziert nach bekannten chemischen Verschiebungen-1: Saccharose, 2: Glucose, 3: Beta-Alanin, 4: Acetate; 5: Laktat.
Diskussion
Aufbauend auf unseren bisherigen Erfahrungen in Transkriptomik 11, 12, Stoffwechsel 15, und neurodegenerative Erkrankungen 6, 8, präsentieren wir hier ein neues Protokoll für das Sammeln von Tausenden von fly Köpfe mit Erwachsenen-spezifische Expression der pathogenen Gene und Reinigung mRNA und Metabolite zur RNA- seq und NMR-Spektroskopie sind. Die Natur dieser Versuche erforderlichen des Einbaus von mehreren Innovationen vor der Fliege Sammlung, einschließlich der Auswahl eines ubiquitären Gal4 Linie und die Verwendung von zeitliche Regulation der Genexpression. Bezüglich Gal4, ubiquitäre Expression der Transgene entscheidend war aus zwei Gründen. Zunächst wird eine Vielzahl von Genen in neurodegenerativen Erkrankungen einschließlich ATXN3, Huntingtin, Amyloid-Vorläufer-Protein und Superoxiddismutase 1, unter anderem beteiligt, sind weit verbreitet in neuronalen und glialen Zellen sowie in anderen Zelltypen außerhalb des Nervensystems exprimiert. Wir wolltenkorrekt zu modellieren diesen Aspekt der Biologie dieser pathogenen Gene durch die Analyse der Folgen der ubiquitäre Expression, anstatt sich nur auf neuronale Ausdruck. Zweitens ist es nicht möglich, fly Gehirn in großer Zahl sammeln, aber wir können dies mit fly Köpfe (über 200 in dreifacher pro Bedingung) 11, 12. Da Homogenisierung ganze Köpfe mischt neuronalen und nicht-neuronalen Geweben wird allgegenwärtig Transgenexpression kritischen zum Erhalten einheitliche RNA und Metabolite von Populationen von Zellen, die die gleichen Transgenen. Es ist wichtig anzumerken, dass da-Gal4 für seine relativ gleichmäßige Verteilung gewählt wurde, nicht wegen seines hohen Expressionsniveau, obwohl eine kürzlich erschienene vorgeschlagen, dass da-Gal4 eventuell nicht vollkommen ubiquitäre 25. Wir hatten zuvor bereits andere allgegenwärtigen Gal4 Linien, darunter Arm-, Tub-und Act-Ga4 betrachtet, aber sie alle zeigten komplexe Expressionsmuster in den adulten ZNS und Muskeln, so dass sie weniger einungenügender für diese Studie. In der Tat zeigte die Immunfluoreszenz im erwachsenen Gehirn, dass da-Gal4 weit verbreitet, aber schwache Expression, die nur in hohen Konzentrationen im Gehirn Zentren von ein paar tausend Axonen besteht und in einigen großen Neuronen (Abbildung 2) angesammelt induziert. Obwohl die Expression der Konstrukte waren niedrig, diese Bedingungen drastisch verringert Überleben in einer polyQ-abhängigen Weise. Dieser Ausdruck Dynamik erfüllt unsere Bedürfnisse während Expression niedrig, was wichtig war für die Einhaltung der langsame, progressive zellulären Veränderungen durch neurotoxische Proteine induziert.
Eine vorhersehbare Folge der Induktion ubiquitäre Expression von neurotoxischen Proteinen war, dass es Letalität vor Erwachsenen eclosion verursacht. Glücklicherweise war diese Komplikation umgangen mit der Verwendung von GAL80 ts. Wie oben diskutiert, erreicht Genexpression maximalen Niveaus etwa 48 Stunden nach der Temperaturverschiebung, die passt gut zu dem Zeitpunkt frame des Experiments. Ein zusätzlicher Vorteil der Verwendung von GAL80 ts war, dass, im Gegensatz zu Experimenten, bei denen die neurotoxischen Proteine konstitutiv exprimiert werden pan-neural, gab es keine Expression während der Entwicklung des Nervensystems. So schufen die Verwendung von GAL80 ts eine "saubere" Hintergrund, wo das Nervensystem nicht auf die toxischen Aktivitäten dieser neurotoxischen Proteinen während der empfindlichen Entwicklungsstadien ausgesetzt war. Aus unserer Sicht führte Aktivierung der Genexpression bei Erwachsenen in ein besseres Modell für diese Klasse von Altersdiabetes Pathologien. Allerdings GAL80 ts führte auch ein paar Komplikationen mit der Temperatur ändert verbunden. Einer war, dass wachsende Fliegen bei niedrigen Temperaturen (18-20 ° C) das Leben Zyklus verzögert, so dass die Experimente deutlich länger. Auch ist es allgemein bekannt, dass der Anbau Fliegen bei hohen Temperaturen (29-31 ° C) ihren Stoffwechsel, wie durch die verkürzte Lebensdauer gegenüber Fliegen bei 25 ° C gealtert dargestellt beschleunigt Since die Transkriptions-und metabolischen Untersuchungen in Fliegen bei hohen Temperaturen im Alter durchgeführt werden, können wir erwarten, dass wichtige Veränderungen in zellulären Stress Wege und Energiestoffwechsel zu sehen. Deshalb ist es so wichtig, zwei Kontrollen mit dem Experiment, ein mit dem nicht-pathogenen Atnx3-27Q und eine unabhängige Kontrolle ausdrücken LacZ einzuführen. Diese Steuerelemente werden eine Grundlinie für die Genexpression und metabolischen Veränderungen mit Hochtemperatur assoziiert ist, so dass wir diese Änderungen direkt auf die Expression von toxischen Atxn3 verbunden identifizieren können. Und ein paar Nachteilen (Temperaturgang Fragen und nächster Absatz) - - für das Studium Altersdiabetes, fortschreitenden Krankheiten Insgesamt haben wir mehrere Änderungen der Sammlung von Fliegen, die zahlreiche Vorteile bieten eingeführt.
Obwohl die zeitliche Regelung mit GAL80 ts war eine hilfreiche Ergänzung, es führte auch eine unerwartete Komplikation. Während die Erzeugung der Fliegen, die sowohl GAL80 ts and da-Gal4 Konstrukte in einem stabilen Lager, bemerkten wir, dass fliegt doppelt homozygot für beide Konstrukte lebensfähig, aber unfruchtbar waren. Da homozygote GAL80 ts und da-Gal4 Stämme waren lebensfähig und fruchtbar für sich, ist es nicht klar, warum die Kombination niedriger Fertilität angezeigt. Es ist seit einiger Zeit, dass Gal4 leicht giftig für Drosophila Geweben 22 ist bekannt. Es ist also möglich, dass die heterologe Expression des Hefe-GAL80 Transkriptionsrepressordomäne der Toxizität von Gal4 Beiträgen interferierenden möglicherweise auch mit dem endogenen Transkriptionsmaschinerie. Diese Toxizität können durch die ubiquitären Verbreitung von Gal4 unter der Kontrolle von da, ein Gen, das eine zentrale Rolle in der frühen Entwicklung und sexuelle Bestimmung verschlimmert werden. Unabhängig von den Ursachen der Sterilität, haben wir das GAL80 ts; da-Gal4 Fliegen durch die Aufrechterhaltung einer Balancer-Chromosom über da-Gal4, während die homozygosity für GAL80 t s, was darauf hindeutet, dass Gal4 eine kritische Faktor für die Sterilität. Diese Lösung war Schlüssel, weil wir Hunderte dieser Männchen verwendet jede zweite Woche, mit jedem der UAS Transgene überqueren. Allerdings kreuzt Tragen einer Ausgleichswelle erstellt Mehraufwand bei der Auswahl des geeigneten Nachkommenschaft. Nur ein Viertel (25%) der Nachkommen wurde gesammelt (Weibchen, nicht-Balancer), die zusätzliche Auswahl Zeit, verringert den Ertrag pro Flasche, und erhöht die Anzahl der Flaschen benötigt mindestens 200 Fliegen pro Genotyp erhalten / replizieren / Zeit Punkt. Insgesamt, obwohl die Sammlung von Fliegen wurde zeitaufwendig aufgrund der großen Mengen benötigt wird, sind wir zuversichtlich, dass das Studium zellulären Veränderungen nur ein paar Stunden nach dem Einschalten der Expression der pathogenen Gene ubiquitär wird neuartige und interessante Prozesse in progressive Verlust von Nervenzellen beteiligt zu identifizieren.
Sobald die genetische Konstruktion war an Ort und Stelle, zahlten wir besonderes Augenmerk auf dieexperimentelle Manipulationen, die biologische Variabilität einführen könnten. Erstens haben wir nur jungfräulichen Weibchen gesammelt, um die Homogenität der Proben zu gewährleisten, obwohl dies bedeutete Wegwerfen Männchen und Prüfen auf Nachkommen zweimal täglich. Während Alterung wurden nicht mehr als 12 Fliegen in der gleichen Flasche gehalten, um Überbelegung und Stress zu vermeiden. Auch vor dem Einfrieren wurden Fliegen zu Kryoröhrchen ohne Betäubung übertragen und durften aus der Übertragung für 30 min erholen. Diese scheinbar triviale Faktoren können Einfluss auf die Genexpression und Stoffwechsel, Einführung Variabilität in der abschließenden Analyse, die nicht relevant wären, um das Experiment.
Um die Qualität der gefrorenen Materialien (Köpfe, RNA und Metaboliten) zu gewährleisten, zahlen wir besonderes Augenmerk auf jedes Detail, das den Abbau von Gewebe beitragen können. Da fliegt zu Kryoröhrchen in kleinen Stückzahlen (bis zu 12 Fliegen pro Fläschchen) übertragen werden, mussten wir viele Fläschchen für die Sammlung von 200 Köpfen abzurufen. Diese Manipulationen sind dein mit äußerster Sorgfalt in einem kalten Raum mit Trockeneis und flüssigem Stickstoff. Die Sammlung von Fliegen, Trennung der Köpfe, und Aufreinigung von informativen Moleküle zu zeitaufwendig ist, um zu entdecken, dass das Material abgebaut am Ende dieses langen Prozess war. Neben der Sicherstellung, dass das Material seine Qualität behält, beschreibt das Protokoll mehrere Schritte, die die Ausbeute an RNA und Metaboliten, einschließlich der Gefriertrocknung und Perlen Prügel zu maximieren. Diese Schritte werden für den normalen Extraktionen für RT-PCR oder quantitative PCR aus ganzen Fliegen erforderlich, aber sie sind ausschlaggebend für konsistente Reinigung aus kleinen Proben wie fly Köpfe. Wir haben festgestellt, dass andere Schritte die Ausbeute an RNA beeinflussen. Zum Beispiel produziert älteren Fliegen deutlich weniger RNA als jüngere Fliegen, unabhängig vom Genotyp. Diese Beobachtung legte nahe, dass die Alterung bei hohen Temperaturen induziert dramatische Veränderungen. Auch Extrahieren von RNA aus 100 Köpfen war tatsächlich effizienter als von 200 Köpfen, so gingen wir in zwei b reinigenatches von 100 pro Sample, nur um sie nach Überprüfung der Qualität mit dem BioAnalyzer kombinieren. Auch schien Spalten für mRNA Reinigung leicht zu sättigen, so dass die Menge an Gesamt-RNA pro Spalte verwendet optimiert werden muss.
Metabolite sind eine heterogene Mischung aus kleinen Molekülen, so Qualitätskontrolle ist schwieriger als mit DNA, RNA oder Proteine. Leider gibt es keine vollständige Katalog von Metaboliten für jeden Tiermodell zu diesem Zeitpunkt, etwas, das in den nächsten Jahren dank werden kann das Ändern der Anwendung von mehreren technologischen Innovationen, darunter NMR-Spektroskopie und der erweiterten Nutzung von Flüssigchromatographie - Massenspektrometrie ( LC-MS). Obwohl die NMR ist weniger empfindlich als MS, es zeigt viel versprechende Vorteile, darunter keine Zerstörung der Proben, keine analytischen Verfahren, die Vorspannung (LC) einzuführen, und eine hohe Reproduzierbarkeit, die statistische Vergleich der Reps und mehreren experimentellen Bedingungen 24 ermöglicht. Somit kann die Stichproberetested zu überprüfen Beobachtungen oder durch LC-MS, NMR Daten zu validieren erneut analysiert. Hier haben wir gezeigt, vorläufige NMR-Daten von Fliegen, die wir verwenden, um einen Katalog von Metaboliten in Drosophila zu kompilieren. Diese Informationen sind entscheidend für die Festlegung, wie Expression der pathogenen Gene normalen Stoffwechsel verändert, ein neues Fenster öffnen, um weiteres Verständnis der zellulären Mechanismen neurodegenerativer Erkrankungen.
Neu entstehende OMIC Technologien bieten die beste Gelegenheit, um neurodegenerative Krankheiten in einem Level of Detail bisher nicht erreichten studieren. Vielleicht das größte Hindernis in diesen High-Throughput-Studien zu überwinden, ist der treue Sammlung von reproduzierbaren Proben, die mit hochempfindlichen Methoden analysiert werden können. Die Verfahren hier vorgestellten bieten eine Möglichkeit, diese Konsistenz zu erreichen, und wird zu Ergebnissen, die leicht über Datensätze verglichen werden führen können. Obwohl unsere primären Forschungsinteressen Untersuchung von Veränderungen der Gen-express beteiligtIons und Stoffwechselprodukte, könnte die Fliegen erzeugt auch proteomischen oder epigenomischen Analyse unterzogen werden. Proteomik und epigenomischen Veränderungen während Neurodegeneration sind wahrscheinlich auch von entscheidender Bedeutung für die Krankheit Prozess sein. Wenn die wissenschaftliche Gemeinschaft letztendlich identifiziert das gesamte Spektrum der molekularen Veränderungen beeinflussen den Krankheitsverlauf, wird eine echte System-Ebene Verständnis der Krankheit möglich sein. Auf dieser Ebene wird krankheitsmodifizierenden Therapien schließlich als Realität entstehen.
Offenlegungen
Die Autoren erklären, keine konkurrierenden finanziellen Interessen.
Danksagungen
Wir sind dankbar, dass Janice Santiago, Gabriel Figueroa, und Jose Herrera für die technische Unterstützung und die Bloomington Drosophila Stock Center an der Indiana University for fly Aktien. DH und CW wurden durch Mittel aus NSF-IOS-1051890 unterstützt. PF-F und LMM wurden von einer Chance Seed Fund von der University of Florida unterstützt.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Reagens | Firma | Cat. Anzahl | Kommentare |
| Jazz Mix Drosophila Lebensmitteln | Fisher Scientific | AS-153 | |
| Kryoröhrchen | Corning, Inc. | 430658 | |
| Microtubes | Axygen | MCT-175-CS | |
| RNaseZap | Ambion | AM9786 | Behandeln Sie alle Oberflächen |
| 5/32 "Mahlkugeln, Edelstahl | OPS Diagnostics | GSS 156-5000-01 | |
| TRIzol | Ambion | 15596018 | |
| 1-Brom-3-chlorpropan | Sigma | B9673-200ML | |
| Isopropanol | Fisher Scientific | A416-500 | |
| DEPC-behandeltem Wasser | Fisher Scientific | BP561-1 | |
| DNase I | Promega | M6101 | |
| RNasin Ribonukleasehemmer | Promega | N2111 | |
| RNeasy Mini Kit | Qiagen | 74104 | |
| Dynabeads mRNA Purification Kit | Invitrogen | 610-06 | |
| Conical Screw Cap Tubes | Fisher Scientific | 02-681-344 | |
| Schraubverschlüsse w / O-Ringe | Fisher Scientific | 02-681-364 | |
| 2,0 mm Zirconiumoxidperlen | BioSpec Produkte | 11079124zx | |
| Methanol, HPLC-Qualität | Fisher Scientific | A4524 | |
| Chloroform, HPLC-Qualität | Acros Organics | AC39076 | |
| Drosophila Stocks | |||
| da-Gal4 | Bloomington Stock Center | 5460 | |
| GAL80 [ts] | Bloomington Stock Center | 7108 | |
| UAS-MJD-27Q | Bloomington Stock Center | 8149 | |
| UAS-MJD-78Q | Bloomington Stock Center | 8150 | |
| UAS-LacZ | Bloomington Stock Center | 8529 | |
| Ausrüstung | |||
| Inject + Matic Sleeper | INJECT + MATIC | ||
| Mikrosieb Set | Fisher Scientific | 3410531 | Verwenden Sie zwei größten Maschen |
| Geno / Grinder 2000 | SPEX Sample Prep | SP2100-115 | |
| Sorvall Legend Microcentrifuge | ThermoScientific | 75002436 | |
| FreeZone Plus 2.5 L Cascade Freeze-Dry System | Labconco | 7670041 | |
| BioAnalyzer v. 2,6 | Agilent | 2100 | |
| Dynamag-2 Magnet | Invitrogen | 123-21D | |
| NanoDrop Spektralphotometer | ThermoScientific | ||
| Fast-Prep Bead-Beater | ThermoScientific | FP120 | |
| CentriVap Vacufuge Plus- | Labconco | 022820001 |
Referenzen
- Bellen, H. J., Tong, C., Tsuda, H. 100 years of Drosophila research and its impact on vertebrate neuroscience: a history lesson for the future. Nat. Rev. Neurosci. 11, 514-522 (2010).
- Bier, E. Drosophila, the golden bug, emerges as a tool for human genetics. Nat. Rev. Genet. 6, 9-23 (2005).
- Bligh, E. G., Dyer, W. J. A rapid method of total lipid extraction and purification. Can. J. Biochem. Physiol. 37, 911-917 (1959).
- Brand, A. H., Perrimon, N. Targeted gene expression as a means of altering cell fates and generating dominant phenotypes. Development. 118, 401-415 (1993).
- Bundy, J. G., Papp, B., Harmston, R., Browne, R. A., Clayson, E. M., Burton, N., Reece, R. J., Oliver, S. G., Brindle, K. M. Evaluation of predicted network modules in yeast metabolism using NMR-based metabolite profiling. Genome Res. 17, 510-519 (2007).
- Casas-Tinto, S., Zhang, Y., Sanchez-Garcia, J., Gomez-Velazquez, M., Rincon-Limas, D. E., Fernandez-Funez, P. The ER stress factor XBP1s prevents amyloid-beta neurotoxicity. Hum. Mol. Genet. 20, 2144-2160 (2011).
- Fan, T. W. M. Metabolite Profiling by One and Two-Dimensional NMR Analysis of Complex Mixtures. Proress in Nuclear Magnetic Resonance Spectroscopy. 28, 161-219 (1996).
- Fernandez-Funez, P., Casas-Tinto, S., Zhang, Y., Gomez-Velazquez, M., Morales-Garza, M. A., Cepeda-Nieto, A. C., Castilla, J., Soto, C., Rincon-Limas, D. E. In vivo generation of neurotoxic prion protein: role for hsp70 in accumulation of misfolded isoforms. PLoS Genet. 5, e1000507(2009).
- Fernandez-Funez, P., Nino-Rosales, M. L., de Gouyon, B., She, W. C., Luchak, J. M., Martinez, P., Turiegano, E., Benito, J., Capovilla, M., Skinner, P. J., McCall, A., Canal, I., Orr, H. T., Zoghbi, H. Y., Botas, J. Identification of genes that modify ataxin-1-induced neurodegeneration. Nature. 408, 101-106 (2000).
- Fernandez-Funez, P., Zhang, Y., Casas-Tinto, S., Xiao, X., Zou, W. Q., Rincon-Limas, D. E. Sequence-dependent prion protein misfolding and neurotoxicity. J. Biol. Chem. 285, 36897-36908 (2010).
- Graze, R. M., McIntyre, L. M., Main, B. J., Wayne, M. L., Nuzhdin, S. V. Regulatory divergence in Drosophila melanogaster and D. simulans, a genomewide analysis of allele-specific expression. Genetics. 183, 547-561 (2009).
- Graze, R. M., Novelo, L. L., Amin, V., Fear, J. M., Casella, G., Nuzhdin, S. V., McIntyre, L. M. Allelic imbalance in Drosophila hybrid heads: exons, isoforms, and evolution. Mol. Biol. Evol. 29, 1521-1532 (2012).
- Greene, J. C., Whitworth, A. J., Kuo, I., Andrews, L. A., Feany, M. B., Pallanck, L. J. Mitochondrial pathology and apoptotic muscle degeneration in Drosophila parkin mutants. Proc. Natl. Acad. Sci. U.S.A. 100, 4078-4083 (2003).
- Gunawardena, S., Goldstein, L. S. Disruption of axonal transport and neuronal viability by amyloid precursor protein mutations in Drosophila. Neuron. 32, 389-401 (2001).
- Hahn, D. A., Denlinger, D. L. Energetics of insect diapause. Annu. Rev. Entomol. 56, 103-121 (2011).
- Kawaguchi, Y., Okamoto, T., Taniwaki, M., Aizawa, M., Inoue, M., Katayama, S., Kawakami, H., Nakamura, S., Nishimura, M., Akiguchi, I., et al. CAG expansions in a novel gene for Machado-Joseph disease at chromosome 14q32.1. Nat. Genet. 8, 221-228 (1994).
- Lee, F. W., Akiguchi, S. C. The use of Trizol reagent (phenol/guanidine isothiocyanate) for producing high quality two-dimensional gel electrophoretograms (2-DE) of dinoflagellates. J. Microbiol. Methods. 73, 26-32 (2008).
- Matthews, K. A., Kaufman, T. C., Gelbart, W. M. Research resources for Drosophila: the expanding universe. Nat. Rev. Genet. 6, 179-193 (2005).
- McGuire, S. E., Le, P. T., Osborn, A. J., Matsumoto, K., Davis, R. L. Spatiotemporal rescue of memory dysfunction in Drosophila. Science. 302, 1765-1768 (2003).
- Paulson, H. L., Das, S. S., Crino, P. B., Perez, M. K., Patel, S. C., Gotsdiner, D., Fischbeck, K. H., Pittman, R. N. Machado-Joseph disease gene product is a cytoplasmic protein widely expressed in brain. Ann. Neurol. 41, 453-462 (1997).
- Pfeiffer, B. D., Ngo, T. T., Hibbard, K. L., Murphy, C., Jenett, A., Truman, J. W., Rubin, G. M. Refinement of tools for targeted gene expression in Drosophila. Genetics. , 186-735 (2010).
- Rezaval, C., Werbajh, S., Ceriani, M. F. Neuronal death in Drosophila triggered by GAL4 accumulation. Eur. J. Neurosci. 25, 683-694 (2007).
- Rincon-Limas, D., Jensen, K., Fernandez Funez, A. Drosophila models of proteinopathies: the little fly that could. Curr. Pharm. Des. 18, 1108-1122 (2012).
- Robinette, S. L., Ajredini, R., Rasheed, H., Zeinomar, A., Schroeder, F. C., Dossey, A. T., Edison, A. S. Hierarchical Alignment and Full Resolution Pattern Recognition of 2D NMR Spectra: Application to Nematode Chemical Ecology. Anal. Chem. , (2011).
- Simon, A. F., Daniels, R., Romero-Calderon, R., Grygoruk, A., Chang, H. Y., Najibi, R., Shamouelian, D., Salazar, E., Solomon, M., Ackerson, L. C., Maidment, N. T., Diantonio, A., Krantz, D. E. Drosophila vesicular monoamine transporter mutants can adapt to reduced or eliminated vesicular stores of dopamine and serotonin. Genetics. 181, 525-541 (2009).
- Smith, C. D., Shu, S., Mungall, C. J., Karpen, G. H. The Release 5.1 annotation of Drosophila melanogaster heterochromatin. Science. 316, 1586-1591 (2007).
- Steffan, J. S., Bodai, L., Pallos, J., Poelman, M., McCampbell, A., Apostol, B. L., Kazantsev, A., Schmidt, E., Zhu, Y. Z., Greenwald, M., Kurokawa, R., Housman, D. E., Jackson, G. R., Marsh, J. L., Thompson, L. M. Histone deacetylase inhibitors arrest polyglutamine-dependent neurodegeneration in Drosophila. Nature. 413, 739-743 (2001).
- Tang, F., Barbacioru, C., Nordman, E., Li, B., Xu, N., Bashkirov, V. I., Lao, K., Surani, M. A. RNA-Seq analysis to capture the transcriptome landscape of a single cell. Nat. Protoc. 5, 516-535 (2010).
- Tare, M., Modi, R. M., Nainaparampil, J. J., Puli, O. R., Bedi, S., Fernandez-Funez, P., Kango-Singh, M., Singh, A. Activation of JNK signaling mediates amyloid-ss-dependent cell death. PLoS One. 6, e24361(2011).
- Taylor, J. P., Taye, A. A., Campbell, C., Kazemi-Esfarjani, P., Fischbeck, K. H., Min, K. T. Aberrant histone acetylation, altered transcription, and retinal degeneration in a Drosophila model of polyglutamine disease are rescued by CREB-binding protein. Genes Dev. 17, 1463-1468 (2003).
- Venken, K. J., Bellen, H. J. Transgenesis upgrades for Drosophila melanogaster. Development. , 134-3571 (2007).
- Wang, Z., Gerstein, M., Snyder, M. RNA-Seq: a revolutionary tool for transcriptomics. Nat. Rev. Genet. 10, 57-63 (2009).
- Warrick, J. M., Chan, H. Y., Gray-Board, G. L., Chai, Y., Paulson, H. L., Bonini, N. M. Suppression of polyglutamine-mediated neurodegeneration in Drosophila by the molecular chaperone HSP70. Nat. Genet. 23, 425-428 (1999).
- Warrick, J. M., Paulson, H. L., Gray-Board, G. L., Bui, Q. T., Fischbeck, K. H., Pittman, R. N., Bonini, N. M. Expanded polyglutamine protein forms nuclear inclusions and causes neural degeneration in Drosophila. Cell. 93, 939-949 (1998).
- Wu, H., Southam, A. D., Hines, A., Viant, M. R. High-throughput tissue extraction protocol for NMR- and MS-based metabolomics. Anal. Biochem. 372, 204-212 (2008).
Nachdrucke und Genehmigungen
