Dieses Protokoll beschreibt Verfahren zur Isolierung hochwertiger Zellkerne aus gefrorenen nicht-menschlichen Primaten-Pankreasinseln für die Verwendung in der gleichzeitigen Einzelkern-RNA-Sequenzierung und ATAC-Sequenzierung unter Beibehaltung der zytosolischen Massenfraktion für metabolomische Analysen aus denselben Proben.
Methodenartikel
Aufbereitung von gefrorenen nicht-menschlichen Primateninseln für die kombinierte Einzelkern-RNA-Sequenzierung und ATAC-Sequenzierung sowie Bulk-Metabolomik
In diesem Artikel
Zusammenfassung
Zusammenfassung
Eine Herausforderung in Studien mit Gewebe aus mehreren Kohorten besteht darin, Batch-Effekte bei der Vorbereitung groß angelegter Multi-Omik-Experimente zu vermeiden, wie z. B. die kombinierte Einzelzell-RNA-Sequenzierung und Metabolomik. Die Methode in der aktuellen Studie verwendet schockgefrorene Pankreasinseln von fötalen nicht-menschlichen Primaten, die über einen Zeitraum von zwei Jahren gesammelt wurden, um sie in Einzelkern-RNA-Sequenzierungs- und ATAC-Sequenzierungsassays einzugeben. Die zytosolische Fraktion, die bei der Kernextraktion erzeugt wurde, wurde für die nachgeschaltete Kapillarelektrophorese-Massenspektrometrie und die anschließende Metabolitenquantifizierung beibehalten. Diese Methode ermöglicht die Massenanalyse von Metaboliten, die zu den sich verändernden transkriptomischen und epigenomischen Landschaften beitragen, unter experimentellen Bedingungen. Es ist auf viele Gewebetypen anwendbar und maximiert die Menge an Informationen, die aus Proben extrahiert werden können, die nicht ohne weiteres verfügbar sind. Da der Beitrag des Stoffwechsels zur Etablierung der zellulären Identität durch epigenetische Modifikationen immer mehr geschätzt wird, sind Techniken, die es ermöglichen, den Beitrag von Metaboliten in bestimmten Zelltypen zu identifizieren, zeitgemäß und notwendig.
Einleitung
Die Pankreasinseln von Langerhans sind entscheidend für das Management der Glukosetoleranz während der gesamten Lebensspanne. Wenn der Blutzuckerspiegel nicht über das glukosesenkende Hormon Insulin oder das glukoseerhöhende Hormon Glucagon richtig eingestellt wird, führt dies zu Diabetes mellitus1. Zu den modifizierbaren Risikofaktoren zur Minimierung des Diabetesrisikos gehören Bewegung und Ernährung. Darüber hinaus wird deutlich, dass sich die Ernährung der Mutter während der Schwangerschaft auch auf die Anfälligkeit der Nachkommen für Diabetes im Erwachsenenalter auswirkt 2,3. Daher werden Methoden benötigt, um die Auswirkungen der mütterlichen Ernährung und anderer Expositionen, wie z. B. Medikamente, die während der Schwangerschaft eingenommen werden, auf die insulinproduzierenden Betazellen in Modellorganismen während der Entwicklung zu analysieren. Zum Beispiel können Inselzellen von fötalen Nachkommen nicht-menschlicher Primaten (NHP) auf die Auswirkungen von Entwicklungsexpositionen untersucht werden. Ähnlich wie beim Menschen haben NHPs typischerweise Einlingsgeburten und variieren in ihrer physiologischen Reaktion auf die Fütterung nach westlichem Vorbild4. Während die Trächtigkeit und die fetale Entwicklung von NHPs viele Ähnlichkeiten mit denen des Menschen aufweisen, was sie zu einer äußerst relevanten Spezies für Studien zur metabolischen Programmierung macht, umfassen die Herausforderungen bei der Durchführung vergleichender bioinformatischer Assays an NHP-Nachkommen eine eingeschränkte Paarungszeit und eine intermittierende Probenentnahme. Daher sind Ansätze, die eine langfristige Lagerung vor der Probenverarbeitung und -analyse ermöglichen, ideal. Dieses Protokoll beschreibt die Vorbereitung von Proben für die Einzelkern-RNA-Sequenzierung, die ATAC-Sequenzierung und die zytoplasmatische Metabolomik in großen Mengen.
Studien anderer auf dem Gebiet der Inselbiologie haben eine Überlappung der genetischen Signaturen gezeigt, die in Proben beobachtet wurden, die mittels Einzelzell-RNA-Sequenzierung und Einzelkern-RNA-Sequenzierung hergestellt wurden 5,6. Beide Methoden ermöglichen die Identifizierung von Transkripten, die zur Unterscheidung von Merkmalen zwischen verschiedenen Zelltypen innerhalb der Inselpopulation beitragen. Durch die Verwendung von schonenden Detergenzien auf schockgefrorenem Gewebe können intakte Zellkerne gleichzeitig für die ATAC-Sequenzierung verwendet werden, was die Bestimmung zugänglicher Chromatinregionen ermöglicht. Die Kombination von Einzelkern-RNA-Sequenzierung mit ATAC-Sequenzierung ermöglicht eine bessere Charakterisierung genregulatorischer Netzwerke7.
Die Vorbereitung von Proben für die Metabolomik war traditionell durch die Notwendigkeit eines hohen Probenvolumens für die Flüssigkeitschromatographie begrenzt. Darüber hinaus müssen die während der Probenvorbereitung verwendeten Puffer sorgfältig berücksichtigt werden, um falsche NMR-Peaks in massenspektrometrischen Daten zu vermeiden. Angesichts der geringen Anzahl von Proben, die in Primatenstudien schwierig und kostspielig zu gewinnen sind, kann die Zuordnung von Inselzellen verschiedener Nachkommen zu transkriptomischen und metabolomischen Experimenten schwierig sein. Daher nutzt dieses Protokoll die normalerweise verworfene zytosolische Fraktion, die während der zellulären Fraktionierung für Einzelkernexperimente erzeugt wird. Diese Methode ermöglicht die gleichzeitige Charakterisierung von Transkripten und offenen Chromatinregionen, die zelluläre Untergruppen in fötalen Inselzellen definieren, während die in den Inseln produzierten Metaboliten quantitativ gemessen werden (Abbildung 1). Dieses Protokoll basiert auf einem von 10x genomics veröffentlichten Protokoll für die Isolierung von Zellkernen aus schockgefrorenem embryonalem Hirngewebe von Mäusen (Version CG000366 Rev D8)7.
Protokoll
Die Entnahme von Inselzellen wurde in Übereinstimmung mit den Richtlinien des Institutional Animal Care and Use Committee (IACUC) des Oregon National Primate Research Center (ONPRC) und der Oregon Health and Science University durchgeführt und von der ONPRC IACUC genehmigt. Das ONPRC hält sich an den Animal Welfare Act und die vom US-Landwirtschaftsministerium (USDA) durchgesetzten Vorschriften sowie an die Public Health Service Policy on Humane Care and Use of Laboratory. Das hierin beschriebene Protokoll wurde auf Inseln von fötalen Rhesusaffen angewendet, die am 145. Trächtigkeitstag (Rhesusaffen-Trächtigkeit beträgt typischerweise 173-175 Tage) nekliziert wurden. Die Einzelheiten zu den Reagenzien und den für diese Studie verwendeten Geräten sind in der Materialtabelle aufgeführt.
1. Isolierung von Inselzellen
- Die fetale Pankreata aus dem umgebenden Gewebe9 herausschneiden und in eiskalte, phosphatgepufferte Kochsalzlösung legen.
- Entfernen Sie die Bauchspeicheldrüse aus PBS und blasen Sie sie mit Kollagenase P (0,6 mg/ml) durch Kanülierung des Pankreasgangs mit einem 33-G-Nagetierkanüleninjektor auf.
- Die Bauchspeicheldrüse mit einer sterilen chirurgischen Schere in sechs Abschnitte teilen und 27-30 min bei 37 °C in Kollagenaselösung verdauen.
- Bereiten Sie RT-Medien vor, indem Sie 10 % FBS und 100 U/ml Penicillin/Streptomycin in RPMI 1640 kombinieren.
- Gießen Sie Kollagenase ab und fügen Sie 10 ml RT-Medium hinzu.
- 1 Minute lang sanft schütteln, um das restliche Bindegewebe zu zerstören.
- Entfernen Sie unverdautes Material, indem Sie es durch einen 500-μm-Filter abseihen.
- Waschen Sie die Inselzellen zweimal mit 50 ml RT-Medien.
- Inkubieren Sie die Inselzellen in Rinder-DNase I (0,8 U/ml) in einem 37 °C warmen Wasserbad für 10 Minuten.
- Die Inselzellen werden über Nacht in RT-Medien mit Rinder-DNase I (0,4 U/ml) bei 37 °C und 5 % CO2 kultiviert.
- Versenden Sie Inselzellen in speziellen Verpackungen bei Umgebungstemperatur mit Temperaturkontroll-Gelpacks.
2. Probenbanking für die Langzeitlagerung
- Beurteilen Sie die Größe der Inselzellen mit einem skalierten Absehen und notieren Sie den Grad des Azinus- und Duktalgewebes in der Vorbereitung.
- Entnehmen Sie die Inselzellen mit einer automatischen Pipette von Hand in eine 60-mm-Schale, die 5 ml 2,8 mM Glukose-DMEM enthält.
HINWEIS: Es ist unbedingt erforderlich, die Menge an Azinusgewebe und duktalem Gewebe, die in der endgültigen Inselvorbereitung gelagert wird, zu minimieren. Einzelheiten zu den idealen Inselzellen für den Einsatz sind in einem früheren Protokoll9 enthalten. - Die Inselzellen in ein 1,5-ml-Röhrchen geben und 5 Minuten lang bei 4 °C bei ~300 x g drehen.
- Resuspendiert die Inselzellen in calcium- und magnesiumfreiem 1x PBS.
- 5 min bei ~300 x g bei 4 °C schleudern. Entsorgen Sie den Überstand.
- Wiederholen Sie die Schritte 2.3-2.5 noch zweimal.
- Die Inselzellen werden in einem 1,5-ml-Röhrchen für 10 s in flüssigem Stickstoff schockgefroren.
- Lagern Sie das Pellet bei -80 °C bis zum Tag der nuklearen Isolierung.
3. Zelluläre Fraktionierung zur Isolierung von Zellkernen und zytoplasmatischer Fraktion
- Vorbereitung von Puffern für die Zellkernextraktion (Tabelle 1).
- Stellen Sie sicher, dass die Bank, die Pipetten und die Reagenzien RNase-frei sind.
- Bereiten Sie die Puffer für die Wäsche, die konzentrierte Lyse, die Lyseverdünnung und die verdünnten Kernpuffer gemäß Tabelle 1 vor.
- Bereiten Sie 0,1x Lysepuffer in einem 5-ml-Röhrchen vor, indem Sie den Lyseverdünnungspuffer verwenden, um den konzentrierten Lysepuffer zu verdünnen.
- Homogenisierung von Gewebe
- Nehmen Sie die Proben aus dem -80 °C heißen Gefrierschrank und legen Sie sie sofort auf Eis.
- Geben Sie 500 μL 0,1x Lysepuffer zu den Gewebepellets und inkubieren Sie sie 3 min auf Eis.
- Mit einem RNase-freien Einweg-Pelletstößel das Gewebe 15 Mal vorsichtig auf Eis homogenisieren.
- Inkubieren Sie die Proben 10 Minuten lang auf Eis.
- Geben Sie 500 μl Waschpuffer zum Homogenat und pipettieren Sie es vorsichtig auf Eis.
- Entlüften Sie einen 30-μm-Vorabscheidefilter, indem Sie dem Filter 300 mL Waschpuffer über ein 5-ml-Röhrchen hinzufügen.
- Filtern Sie das 1 mL zelluläre Homogenat mit dem 30 μM Vorabscheidefilter in das 5 mL Röhrchen.
- Das filtrierte Homogenat bei 500 x g für 5 min in einer Schwingschaufelzentrifuge bei 4 °C schleudern.
- Entnahme und Lagerung von Überständen für die Metabolomik
- 1 ml des Überstands aus Schritt 3.2.8 mit einer Pipette entnehmen und in ein 1,5-ml-Kryoröhrchen auf Eis geben.
- Den Überstand sofort bei -80 °C einfrieren. Dieser Überstand wird für die Metabolomik verwendet.
- Präparation von Zellkernen für die Einzelkern-RNA- und ATAC-Sequenzierung
- Resuspendieren Sie das Kernpellet vorsichtig, indem Sie dem Pellet tropfenweise 1 ml Waschpuffer hinzufügen. 5 Mal langsam pipettieren.
- Schleudern Sie das gewaschene Pellet bei 1000 x g für 5 min in einer Schwingeimerzentrifuge bei 4 °C.
- Wiederholen Sie die Schritte 3.4.1 und 3.4.2 noch einmal.
- Nach der letzten Wäsche resuspendieren Sie die Zellkerne in 1 ml Waschpuffer. Nukleare Vorbereitungen auf Eis legen.
- 10 μl Zellkernsuspension mit einer Pipette aspirieren und durch vorsichtiges Pipettieren mit 10 μl 0,4 % Trypanblau mischen.
- Geben Sie 10 μl der Zellkerne und der Trypanblau-Mischung mit einer Pipette auf einen automatisierten Zellzähler und legen Sie ihn in das Gerät.
- Bestimmen Sie die Kernkonzentration in Zellkernen/μL.
HINWEIS: Im Gegensatz zu zellulären Präparaten für die Einzelzell-RNA-Sequenzierung erkennen automatisierte Zellzähler Zellkerne als tote Zellen. Nicht mehr als 95% dieses Präparats sollten auf automatisierten Zellzählern lebend sein. Wenn mehr als 5 % der Kernpopulation lebend sind, kann die Kernsuspension ein weiteres Mal durch den 30 μm Vorabscheidefilter filtriert und 5 Minuten lang bei 1000 x g bei 4 °C geschleudert werden. Die Kernkonzentration kann dann wie in Schritt 3.4.6 beschrieben neu berechnet werden. - Basierend auf der gewünschten gezielten Zellkernrückgewinnung werden die Kerne unter Verwendung eines 1x-Kernpuffers auf die erforderliche Konzentration resuspendiert und mit der Vorbereitung der Einzelkern-RNA und der ATAC-Sequenzierungsbibliothekfortgefahren 10.
4. Aufbereitung der zytosolischen Fraktion für die Kapillarelektrophorese-Massenspektrometrie (CE-MS)
- Kombinieren Sie 80 μl der in Schritt 3.3.1 gesammelten zytosolischen Fraktion mit 20 μl Nanoreinstwasser, das internalisierte Standards enthält.
- Fahren Sie mit der CE-MS und der Analyse wie zuvor beschrieben fort 11,12,13.
Ergebnisse
Die Qualität der Sequenzierungsergebnisse hängt stark von der Qualität des nuklearen Inputs ab. Kernblebbing und Beschädigung der äußeren Kernmembran führen zu einer RNA- und DNA-Kontamination in der Umgebung, was zu Rauschen in den Daten führt. Ein reiner Kernextrakt weist nur minimale Hinweise auf Zellkerne auf, die mit zytoplasmatischen Komponenten verkapselt sind (Abbildung 2A) oder auf eine Überverdauung, die durch platzende Kerne (Abbildung 2B) belegt wird. Ein idealer Kerneintrag enthält intakte Kerne (Abbildung 2C).
Einzelheiten zur Analyse von Einzelkern-RNA- und ATAC-Sequenzierungsdaten werden an anderer Stelle ausführlich dargelegt 5,14. Repräsentative Cluster von zellulären Populationen aus einer fetalen NHP-Kernpräparation sind in Abbildung 3A mittels UMAP dargestellt. Metabolomics-Daten lassen sich leicht mit Open-Source-Software analysieren, wie zuvor beschrieben15. Generierte Spektren können visualisiert werden, und angereicherte Metaboliten in Inselzellen eines Fötus aus einem mit WSD gefütterten Muttertier können mit denen eines mit CD gefütterten Muttertiers verglichen werden (Abbildung 3B-F).
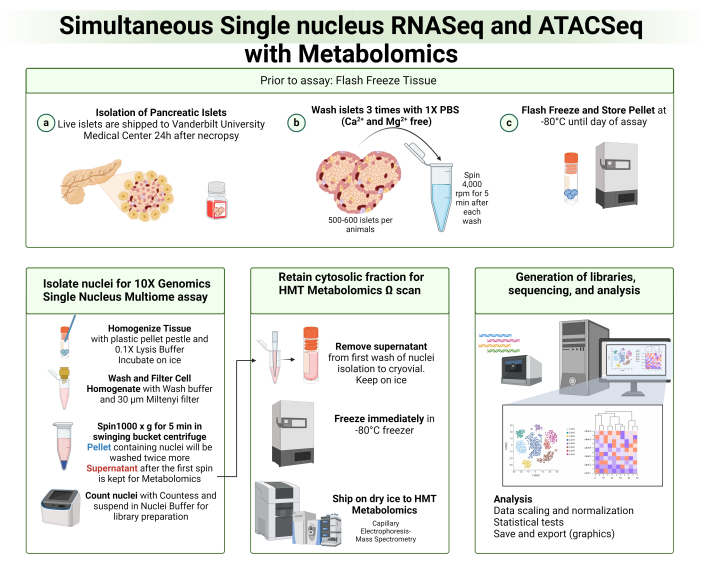
Abbildung 1: Überblick über das Protokoll für die Isolierung von Zellkernen und zytosolischer Fraktion. Die fetalen Pankreasinseln wurden gelagert und bis zum Tag des Assays bei -80 °C gelagert. Die Zellkerne wurden isoliert und für die Einzelkern-RNA- und ATAC-Sequenzierung verwendet. Die zytosolische Fraktion nach dem ersten Waschen der Kernisolierung wurde für die Kapillarelektrophorese-Massenspektrometrie beibehalten. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
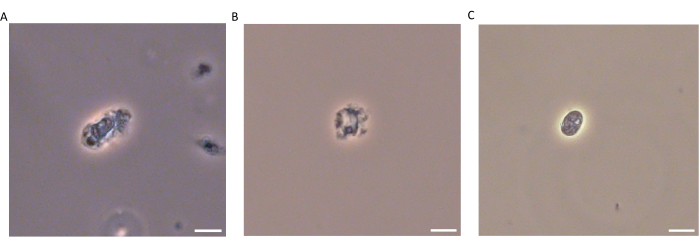
Abbildung 2: Demonstration der korrekten Eingabe von Kernen in einen Einzelkern-Multiomics-Assay. Beispiele für (A) einen durch Zytoplasma eingekapselten Kern, (B) einen platzenden Kern mit kompromittierter Kernmembran und (C) einen intakten Kern mit abgerundeter Morphologie. Maßstabsbalken: 10 μm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
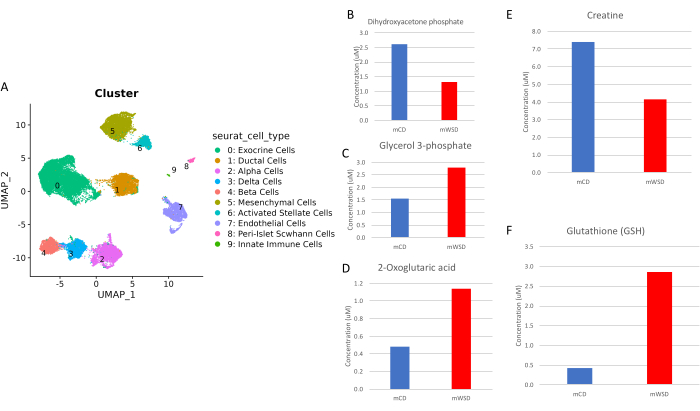
Abbildung 3: Repräsentative Daten aus kombinierter Einzelkern-Multiomik und Bulk-Metabolomik. (ein) UMAP-Clustering von zellulären Subtypen innerhalb isolierter fetaler NHP-Inseln basierend auf der Genexpression. Quantitative Abschätzung der glykolytischen Metaboliten, (B) Dihydroxyacetonphosphat und (C) Glycerin-3-phosphat in der zytosolischen Fraktion aus isolierten fetalen NHP-Inseln, wenn das Muttertier mit einer WSD (mWSD) oder einer CD (mCD) gefüttert wurde. Die Ernährung der Mutter kann auch den Stoffwechsel über den (D)-Zitronensäurezyklus (2-Oxoglutarat), den (E)-Aminosäurestoffwechsel (Kreatin) und durch die Veränderung des (F)-zellulären Redoxstatus (Glutathion) in fötalen Inselzellen unterschiedlich regulieren. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
Tabelle 1: Pufferformulierungen für die Isolierung von Zellkernen. Detaillierte Komponenten von Zellkernen, Lyse, Lyseverdünnung und Waschpuffern sind dargestellt. Falls erforderlich, verdünnen Sie die Reagenzien auf die Stammkonzentration, bevor Sie den Puffer vorbereiten. Bitte klicken Sie hier, um diese Tabelle herunterzuladen.
Diskussion
In der Vergangenheit wurden bei den Methoden der Kernisolierung für die Einzelkern-RNA- und ATAC-Sequenzierung Puffer verwendet, die Detergenzien enthielten, die mit der Flüssigchromatographie-Massenspektrometrie (LC-MS), einer gängigen Technik zur Quantifizierung von Metaboliten, unvereinbar sind16,17. Das derzeitige Protokoll ermöglicht die Kombination von transkriptomischen und metabolomischen Techniken aus derselben Probenvorbereitung unter Verwendung eines schonenden Reinigungsmittels für die zelluläre Fraktionierung und im Anschluss an diese Fraktionierung durch Kapillarelektrophorese, eine Technik, die im Vergleich zur Flüssigchromatographie einen kleineren Probeninput für die Trennung der Metabolitenerfordert 18.
Der kritischste Aspekt dieses Protokolls ist die Konservierung der Kernmembran während der nuklearen Isolierung, um den Abbau von genetischem Material zu vermeiden und die Kontamination durch Nukleotide und Makromoleküle in der Umgebung zu reduzieren. Die Expositionszeiten der Probe gegenüber dem Lysepuffer können moduliert werden, um eine Überverdauung des Gewebes und eine Schädigung der Zellkerne zu vermeiden. Darüber hinaus ist ein schnelles Einfrieren der Inselzellen während der Probenbank und des Überstands, der die zytosolische Fraktion enthält, unerlässlich, um den Abbau von genetischem Material und Metaboliten zu vermeiden. Alle Proben müssen aus der gleichen Medienformulierung entnommen werden (2,8 mM Glukose DMEM in dieser Studie), um den verwirrenden Effekt eines veränderten Stoffwechsels aufgrund der Nährstoffverfügbarkeit in Kulturmedien zu vermeiden.
Eine Einschränkung dieses kombinierten metabolomischen Ansatzes besteht darin, dass einige Metaboliten aufgrund des für die Zellkernisolierung verwendeten Detergens möglicherweise nicht eingefangen werden. Für eine vollständigere Metabolitenanalyse könnte dieser Ansatz daher durch Analysen aus gefrorenem Gewebe und die Isolierung von Metaboliten unter Verwendung von nicht-organischen Waschpuffern und LC-MS ergänzt werden. Ein empfohlener ergänzender Ansatz ist die gezielte räumliche Metabolomik mittels MALDI-MS zur Lokalisierung von metabolischen Veränderungen innerhalb von Organen19. Darüber hinaus sind die derzeitigen Technologien zur Bewertung der Transkriptvariabilität und der Chromatinzugänglichkeit innerhalb desselben Zellkerns aufgrund der geringen Sequenzierungstiefe für die ATAC-Sequenzierung begrenzt. Bei der Datenanalyse werden die Forscher nur in der Lage sein, offene Chromatinregionen innerhalb breiter zellulärer Cluster zu bewerten, nicht aber spezifische Subcluster innerhalb des Datensatzes.
Da immer häufiger Gewebe verwendet wird, die nicht ohne weiteres verfügbar sind, insbesondere solche von Menschen und nicht-menschlichen Primaten, ist es unerlässlich, die Menge an Informationen, die aus einem biologischen Replikat extrahiert werden können, zu maximieren. Der oben beschriebene Multi-Omik-Ansatz ermöglicht es den Forschern, genetische Signaturen mit der Spitzenverfügbarkeit um Schlüsselpromotoren der zellulären Identität zu korrelieren und gleichzeitig zu berücksichtigen, wie der Zellstoffwechsel zu solchen Veränderungen beigetragen haben könnte. Die Identifizierung der Metaboliten, die in zellulären Präparaten häufiger vorkommen, wird Hinweise auf die spezifischen epigenetischen Modifikationen geben, die die Spezifizierung von zellulären Subtypen zu einer bestimmten Linie vorantreiben würden. In der Tat wurden neue Protokolle für die Integration der Ergebnisse von transkriptomischen und metabolomischen Experimenten etabliert, wenn auch aus unterschiedlichen Gewebequellen20. Die Bedeutung dieses Protokolls besteht darin, dass die Zugänglichkeit des Chromatins, die transkriptionellen Veränderungen und die Metabolitenanreicherung anhand einer einzigen Probeneingabe bewertet werden können. Zukünftige Anwendungen dieser Technik werden eine bessere Charakterisierung von Krankheitszuständen in Geweben ermöglichen, die aus dünn besetzten Stichprobenpopulationen gewonnen wurden, wie z. B. Gewebe von Patienten mit seltenen Krankheiten. Im Bereich der Inselbiologie kann die Charakterisierung genregulatorischer Netzwerke und der damit korrelierenden metabolischen Signaturen entscheidende Einblicke in die Mechanismen zur Erhaltung der Identität und Funktion von Betazellen liefern, um das Auftreten von Diabetes zu verhindern.
Offenlegungen
Die Autoren erklären, dass keine Interessenkonflikte bestehen.
Danksagungen
Die Autoren danken dem gesamten Team der Oregon Health Sciences University für die Betreuung der nicht-menschlichen Primatenkolonie und die Gewebeakquisition. Darüber hinaus stellte Vanderbilt Technologies for Advanced Genomics technisches Know-how und Beratung bei der Versuchsplanung zur Verfügung. DTC wurde durch ein F31-Pre-Doktoranden-Stipendium des NIH/NIDK (1F31DK135164) unterstützt. PK wurde vom NIH/NIDDK unterstützt (1R01DK128187). MG wurde durch einen VA Merit Award (I01 BX005399), das NIH/NIDDK (1R01DK135032, 1R01DK128187) und das JDRF (2-SRA-2024-1455-S-B) unterstützt. Die Arbeit am Oregon National Primate Research Center (ONPRC) wurde von P51OD011092 für die operative Unterstützung des Zentrums unterstützt.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 33 G Injektor für Rattenhirnkanülen | Protech International | 8IC315IS5SPC | Für Kanülenkanülen und Inflation der Bauchspeicheldrüse |
| Penicillin/Streptomycin Fisher | 15-140-122 | Für RT-Medien | |
| FBS | Millipore/Sigma | F4135-500ML | Für RT-Medien |
| RPMI 1640 | Thermo Fisher Scientific | 11-875-135 | Für RT-Medien |
| Collagenase P | Sigma Aldrich | 11213865001 | Für den Aufschluss der Bauchspeicheldrüse |
| Rinder Dnase I | Sigma Aldrich | 11284932001 | Für RT-Medien und Isolierung |
| Dextrose | Fisher | D16-1 | Die Endkonzentration beträgt 2,8 mM |
| Calciumchlorid | Fisher | C4901-500G | Die Endkonzentration beträgt 0,5 mM |
| HEPES | Gibco | 15630-080 | Final Die Konzentration beträgt 10 mM |
| Rinderserumalbumin (BSA) Fraktion 5 | Research Products International | A30075100 | Endkonzentration beträgt 0,5 mg/ml |
| Dulbecco's Modified Eagle Medium | Gibco | 11966025 | Für die Handernte von Inseln |
| 20x Nuclei Buffer | 10X Genomics | 2000153/2000207 | |
| Digitonin (5%) | Thermo Fisher Scientific | BN2006 | Digitonin muss möglicherweise auf 65 μg erwärmt werden; C zum Auflösen von weißem Niederschlag |
| MACS SmartStrainers (30 & Mikro; M) | Miltenyi Biotec | 130-098-458 | |
| MACS BSA Stammlösung (10%) | Miltenyi Biotec | 130-091-376 | |
| IGEPAL CA-630 | Sigma Aldrich | i8896 | Bereiten Sie einen 10%igen Stamm mit MilliQ Wasser |
| Trizma Hydrochlorid Lösung, pH 7,5 | Sigma Aldrich | T2319-1L | |
| Natriumchloridlösung, 5 M | Sigma Aldrich | S6546-1L | |
| Magnesiumchlorid-Lösung, 1 m | Sigma Aldrich | M1028-100 ml | |
| Sigma Protector Rnase Inhibitor | Sigma Aldrich | 3335402001 | |
| DTT | Research Products International | D11000-5.0 | |
| Rnase-freie Einweg-Pellet-Stößel | Fisher Scientific | 12-141-368 | |
| Tween 20 | Fisher Bioreagenzien | BP337-500 | Bereiten Sie eine Brühe von 20 % mit MilliQ Wasser |
| Nukleasefreies Wasser | Promega | PR-P1193 | |
| DNA LoBind Röhrchen (5 ml) | Eppendorf | 30108310 | |
| Kryoröhrchen (1,5 ml) | VWR | 20170-225 | |
| Posi-Click-Röhrchen (0,6 ml) | Denville | C-2177 | |
| Trypanblau (0,4 %) | Thermo Fisher Scientific | T-10282 | |
| Doppelkammer-Objektträger für die Zellzählung | Bio-Rad | 1450011 | |
| MiiliQ Reinstwassersystem | Millipore/Sigma | 7003/05/10/15 | |
| 5 kDa Absperrfilter | HMT Metabolome Technologies | ||
| Interne Standards | HMT Metabolome Technologies | ||
| P10, P20, P200 und P1000 Pipetten | Eppendorf | 2231000602 | |
| Pipettenspitzen, 10 & Mikro; L | VWR | 76322-528 | |
| Pipettenspitzen, 1000 & Mikro; L | Thermo Fisher Scientific | 21-236-2A | |
| Pipettenspitzen, 20 & Mikro; L | Genesee Scientific | 23-404 | |
| Pipettenspitzen, 200 & Mikro; L | USA Scientific | 1120-8810 | |
| Phasenkontrastmikroskop | Olympus | BX41-PH-B | |
| Countess II Automatisierter Zellzähler | Thermo Fisher Scientific | AMQAX1000 | |
| DPBS (1x) | Gibco | 14190-144 | |
| Allegra X-30R Zentrifuge | Beckman-Coulter | B06315 | |
| RNase-ZAP | Sigma Aldrich | R2020 |
Referenzen
- Christensen, A. A., Gannon, M. The beta cell in type 2 diabetes. Curr Diab Rep. 19 (9), 81(2019).
- Elsakr, J. M., Gannon, M. Developmental programming of the pancreatic islet by. Trends Dev Biol. 10, 79-95 (2017).
- Salzberg, L. Risk factors and lifestyle interventions. Prim Care. 49 (2), 201-212 (2022).
- Pound, L. D., Kievit, P., Grove, K. L. The non-human primate as a model for type 2 diabetes. Curr Opin Endocrinol Diabetes Obes. 21 (2), 89-94 (2014).
- Kang, R. B., et al. Single-nucleus RNA sequencing of human pancreatic islets identifies novel gene sets and distinguishes β-cell subpopulations with dynamic transcriptome profiles. Genome Med. 15 (1), 30(2023).
- Basile, G., et al. Using single-nucleus RNA-sequencing to interrogate transcriptomic profiles of archived human pancreatic islets. Genome Med. 13 (1), 128(2021).
- Cabé, C. M., et al. High-quality brain and bone marrow nuclei preparation for single nuclei multiome assays. J Vis Exp. (202), e65715(2023).
- Nuclei from embryonic mouse brain for single cell multiome ATAC + gex sequencing. , Available from: https://www.10xgenomics.com (2022).
- Elsakr, J. M., Deeter, C., Ricciardi, V., Gannon, M. Analysis of non-human primate pancreatic islet oxygen consumption. J Vis Exp. (154), e60696(2019).
- Chromium next gem single cell multiome ATAC + gene expression reagent kits user guide. , Available from: https://www.10xgenomics.com (2022).
- Maruyama, A., et al. Extraction of aqueous metabolites from cultured adherent cells for metabolomic analysis by capillary electrophoresis-mass spectrometry. J Vis Exp. (148), e59551(2019).
- Ooga, T., et al. Metabolomic anatomy of an animal model revealing homeostatic imbalances in dyslipidaemia. Mol Biosyst. 7 (4), 1217-1223 (2011).
- Ohashi, Y., et al. Depiction of metabolome changes in histidine-starved Escherichia coli by CE-TOFMS. Mol Biosyst. 4 (2), 135-147 (2008).
- Chiou, J., et al. Single-cell chromatin accessibility identifies pancreatic islet cell type– and state-specific regulatory programs of diabetes risk. Nat Genetics. 53 (4), 455-466 (2021).
- Pang, Z., et al. Metaboanalyst 6.0: Towards a unified platform for metabolomics data processing, analysis and interpretation. Nucleic Acids Res. , 253(2024).
- Willency, J. A., Lin, Y., Pirro, V. Targeted metabolomics in human and animal biofluids and tissues using liquid chromatography coupled with tandem mass spectrometry. STAR Protoc. 5 (1), 102884(2024).
- Behnke, J. -S., Urner, L. H. Emergence of mass spectrometry detergents for membrane proteomics. Anal Bioanal Chem. 415 (18), 3897-3909 (2023).
- Ouimet, C. M., D'amico, C. I., Kennedy, R. T. Advances in capillary electrophoresis and the implications for drug discovery. Expert Opin Drug Discov. 12 (2), 213-224 (2017).
- Alexandrov, T. Spatial metabolomics and imaging mass spectrometry in the age of artificial intelligence. Annu Rev Biomed Data Sci. 3, 61-87 (2020).
- Ewald, J. D., et al. Web-based multi-omics integration using the analyst software suite. Nat Protoc. 19, 1467-1497 (2024).
Nachdrucke und Genehmigungen
