Muchos tipos de tumores cerebrales humanos se localizan en regiones específicas dentro del cerebro y son difíciles de cultivar en cultivo. Este protocolo aborda el papel del microambiente tumoral e investiga nuevos tratamientos farmacológicos mediante el análisis de células tumorales cerebrales primarias fluorescentes que crecen en un corte de cerebro de ratón organotípico.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de método
Un tumor cerebral / organotípicos rebanada Co-cultura del sistema para estudiar microambiente tumoral y dirigida Medicamentos Terapias
En este artículo
Resumen
Resumen
Los tumores cerebrales son una causa importante de morbilidad y mortalidad relacionadas con el cáncer. El desarrollo de nuevas terapias para estos cánceres es difícil, ya que muchos de estos tumores no se cultivan fácilmente en condiciones de cultivo estándar. Los cultivos de neurosfera en condiciones sin suero y los xenoinjertos ortotópicos han ampliado la gama de tumores que se pueden mantener. Sin embargo, muchos tipos de tumores cerebrales siguen siendo difíciles de propagar o estudiar. Esto es particularmente cierto para los tumores cerebrales pediátricos, como los astrocitomas pilocíticos y los meduloblastomas. Este protocolo describe un sistema que permite cultivar tumores cerebrales humanos primarios. Este ensayo cuantitativo se puede utilizar para investigar el efecto del microambiente en el crecimiento tumoral y para probar nuevas terapias farmacológicas. Este protocolo describe un sistema en el que se cultivan células tumorales cerebrales marcadas con fluorescencia en un corte de cerebro organotípico de un ratón juvenil. La respuesta de las células tumorales a los tratamientos farmacológicos se puede estudiar en este ensayo, mediante el análisis de los cambios en el número de células en el corte a lo largo del tiempo. Además, este sistema puede abordar la naturaleza del microambiente que normalmente fomenta el crecimiento de los tumores cerebrales. Este ensayo de cocultivo de cortes organotípicos de tumores cerebrales proporciona un sistema propicio para probar nuevos fármacos en células tumorales humanas dentro de un microambiente cerebral.
Introducción
La investigación reciente cáncer ha hecho avances significativos en la identificación de mutaciones genéticas, cambios moleculares y posibles tratamientos para una variedad de tumores cerebrales. A pesar de este progreso, los tumores cerebrales siguen siendo una de las principales causas de la mortalidad relacionada con el cáncer para adultos y niños. Los factores limitantes en la investigación tumor cerebral incluyen la disponibilidad limitada de muestras de pacientes primarios y líneas celulares y la dificultad en replicar el microambiente cerebro única y heterogénea en sistemas experimentales accesibles. Para muchos tumores cerebrales las condiciones necesarias para mantener las células tumorales con el tiempo aún no se conocen. Incluso para los tumores cerebrales que pueden ser cultivadas en suspensión celular como neuroesferas, condiciones de cultivo pueden afectar a las células del tumor 1,2. De hecho, la adición de factor básico de crecimiento de fibroblastos o factor de crecimiento epidérmico para fomentar la proliferación y diferenciación puede inhibir alterar la expresión génica 1. Otros métodos para crecimiento de células tumorales talescomo la propagación del tumor en ratones a través de xenoinjerto ortotópico o subcutánea de células tumorales son ensayos valiosos, pero están limitadas por factores tales como el tiempo de desarrollo de tumores (especialmente para los tumores de bajo grado), el costo y el número de células tumorales que se puede inyectar y estudió . Por lo tanto los métodos actuales para el crecimiento de las células tumorales del cerebro humano son inadecuados para el mantenimiento de ciertos tipos de tumores, ya menudo proporcionan ambientes artificiales que no lo hacen muy de cerca en vivo entornos tumorales imitan.
Distintos tipos de tumores cerebrales pediátricos crecen en lugares altamente especializados en el cerebro [3, 4] y esto es probable que refleje los requisitos microambientales diferentes para el crecimiento del tumor [5]. Este protocolo describe un novedoso sistema donde las células que son difíciles de propagar en condiciones de cultivo normales se pueden cultivar en un microambiente de cerebro organotípicos que imita en condiciones de crecimiento tumoral in vivo. En este ensayo cuantitativo, marcada con fluorescencialas células tumorales del cerebro se sembraron en juveniles rebanadas organotípicos de cerebro de ratón y monitoreados a través del tiempo. Este ensayo se puede utilizar para investigar el efecto de microambiente sobre el crecimiento tumoral, y para probar nuevas terapias con medicamentos en un microambiente cerebral clínicamente relevante.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
Declaración de Ética: El siguiente procedimiento en seres animales se realizaron de acuerdo con los Institutos Nacionales de Salud y fueron aprobados por el Comité de Cuidado y Uso de Animales Institucional cáncer Dana-Farber. Todos los seres humanos trabajo fue revisado por los Comités de Revisión Institucional de la Junta del Hospital Brigham y de Mujeres y Dana-Farber Cancer Institute, y por la Universidad de Stanford para el uso apropiado, que el consentimiento informado se obtuvo de todos los sujetos cuando se requiera, y renuncia apropiada de los requisitos de consentimiento se obtuvo de los estudios de riesgo mínimo.
Cronología de Protocolo Cultura Slice:
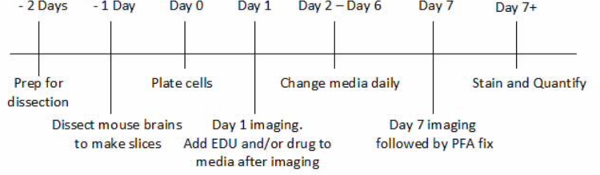
Figura 1. Cronología de Protocolo tumor cerebral / organotípicos rebanada Co-cultura. Esta cifra representa la línea de tiempo del procedimiento de la cultura rebanada abarca los ocho días of el experimento y los principales pasos del procedimiento. La línea de tiempo es relativo al Día 0 cuando las células se sembraron en el corte con el fin de resaltar la importancia de comenzar los días de procedimiento de las placas, las células. Por favor haga clic aquí para ver una versión más grande de esta figura.
1. Disección Buffer
- Preparar 15 mM HEPES (1 M), 6,5 mg / ml de glucosa, 1,3 mM MgSO4 (1 M), KCl 20 mM (2 M) y 1% de penicilina / estreptomicina en 1X HBSS.
- Ajustar el pH a 7,4 con NaOH.
- Filtrar y almacenar a -20 ° C.
2. Cortar Medios de Cultivo
- Preparar 2% de B-27, 1% de suplemento N2, 1% de penicilina / estreptomicina, 1% Glutamax, y 1,5 mg / ml de glucosa en Neurobasal-A menos fenol rojo mediano.
- Filtrar y almacenar a -20 ° C. Descongelar según sea necesario, y desechar después de 1 semana a 4 ° C.
Nota: El siguiente procedimiento se puede realizar hasta ele días antes de comenzar la disección. - 3% de agarosa de bajo punto de fusión
Nota: El siguiente procedimiento se puede hacer hasta un día antes de comenzar la disección. - Mezclar 0,9 g bajo punto de fusión de agarosa en ~ 31 ml de tampón de disección, microondas durante 25 segundos con la tapa suelta. Microondas hasta que se derrita y asegúrese de que la mezcla no se desborde.
- Mantener a 55-65 ° C hasta que se necesite.
Nota: El siguiente procedimiento se puede hacer hasta un día antes de comenzar la disección.
4. Cubra la Cultura Inserta la rebanada con la laminina
Nota: El siguiente procedimiento se puede hacer hasta un día antes de comenzar la disección.
- En una campana de cultivo de tejidos, utilizando una pinza estéril, coloque inserto de cultivo una rebanada en cada pocillo de una placa de 6 pocillos (que coincida con el número de cortes que la intención de obtener, en torno a 12 se pueden recoger en un solo procedimiento. El siguiente procedimiento está escrito para seis rebanadas). Llene un 15 ml cónico t ube con 1x PBS (800 l / insertar) y añadir laminina (10 mg / ml).
- Añadir 800 l de la mezcla de laminina en la parte superior de cada inserción cultura rebanada. Incubar a 37 ° C hasta que se necesite.
5. Preparación para disección
- Llenar cada pocillo de una placa de 6 pocillos con 1.200 l de medio de cultivo rebanada. Rellene los pocillos no utilizados con 1.200 l de PBS y llenar el espacio del centro de la placa con 5 ml de PBS 1x. Guarde esta placa a 37 ° C.
- Esterilizar las herramientas de disección en etanol al 70%. Limpiar vibratome cuchilla con acetona para eliminar el aceite y esterilizar antes de su uso.
- Coloque tres 35 mm 2 platos y cinco 10 cm 2 platos de cultivo de tejidos en el capó. Llene un 10 cm2 plato con tampón de disección y el lugar en el hielo.
Nota: Proceso de cachorros de una en una.
6. Disección
Nota: Proceso de cachorros de una en una.
en / ftp_upload / 53304 / 53304fig2.jpg "/>
Figura 2. Cortes disección. Estas imágenes muestran los cortes de disección necesarias para eliminar el cráneo del cerebro de un ratón P6. Los cortes se muestran como líneas de puntos. (A) Cortar 1 se muestra. Los cortes 1 y 2 se realizan desde el tronco encefálico / posterior bilateral se conecta a la cuenca del ojo en cada lado .. (B) corta 3 y 4 se muestran. Corte 3 está hecho de una cuenca del ojo a los otros cortes de conexión 1 y 2. Cortar 4 comienza en la línea media de corte 3 y continúa hacia la punta de la nariz que divide el cráneo entre los bulbos olfatorios (Escala bar = 4,4 mm). Por favor, haga clic aquí para ver una versión más grande de esta figura.
- Anestesiar el ratón P6 utilizando la exposición isoflurano (100% isoflurano). Después de aproximadamente 5 minutos cuando la respiración es lenta o no hay ninguna señal de la respiración, decapitar rápidamente elratón con tijeras afiladas. Rocíe la cabeza con 70% de etanol y colocar en una placa de cultivo de tejidos.
- Uso de grandes pinzas romas tienen cabeza firme por el acaparamiento de la nariz. Con unas tijeras de disección de tamaño medio, eliminar el exceso de piel para revelar cráneo.
- Haga cortes 1 y 2 mediante la reducción de la calavera bilateralmente, desde posterior del cráneo hacia la parte delantera en cada lado, que conecta el corte a la cuenca del ojo. Mantenga la punta de las tijeras tan cerca del cráneo como sea posible para evitar daños en los tejidos.
- Para corte 3, use pequeñas tijeras de primavera para conectar cortes 1 y 2. A continuación, utilice las pequeñas pinzas romas pelar suavemente el cráneo.
- Usando las pequeñas tijeras de primavera, cortar suavemente el cráneo restante a lo largo de la línea media en la parte superior, de tal manera que el cráneo restante se convierte en 2 mitades (Figura 2, cortado # 4). Uso de fórceps se despegan del cráneo para revelar los dos bulbos olfatorios.
- Inserte una espátula de cara plana (humedecido con tampón de disección, para el tejido no se pega a él) en el medio bottom del cerebro y la base del cráneo, retire suavemente el cerebro y colocar en el plato que contiene tampón de disección en el hielo.
- Repita el paso 6 para obtener un segundo cerebro para cortar
7. Incorporación de los cerebros en agarosa
- Coloque dos de los 35 mm 2 platos abiertos en el hielo y polvo por un par de grandes pinzas romas con etanol al 70%.
- Vierta 3% de agarosa de bajo punto de fusión (preparado en el paso 3) en los dos platos hasta que se forme de cúpula en la parte superior. Ajuste del temporizador de 3 min. A los 3 minutos (prueba por tocar el borde de la cúpula de agarosa lleno, si polimerización de agarosa se puede observar, está listo) recoger un cerebro con unas pinzas romas y lugar en la ladera de una placa de 35 mm de agarosa lleno, entonces movimiento al centro del plato (esto elimina el exceso de tampón de disección alrededor del cerebro por lo que se monta mejor).
- Repita el procedimiento para el cerebro 2º. Iniciar un temporizador durante 10 min.
- Después de 10 min, insertar una espátula plana en el espacio entreagarosa y plato para estallar hacia fuera la agarosa polimerizado que contiene el cerebro P6.
- Utilice una hoja de afeitar plana para recortar la agarosa en un cubo alrededor del cerebro, asegurándose de que los bordes son lo más recto posible.
- Coloca pegamento en la placa vibratome en dos tiras. Luego, recoger el cerebro de agarosa montada y suavemente caer hacia abajo sobre el pegamento, posicionado para rebanadas sagital. Haga lo mismo con el otro cerebro. Asegúrese de que ambos cerebros están alineados entre sí.
- Deje que el pegamento se seque a temperatura ambiente durante 5-8 minutos. Durante este tiempo, llene el área de soporte de hielo del vibratome con hielo picado y agua.
8. Cortando con el Vibratome
- Coloque el depósito de corte en el área de soporte de hielo, moviendo la pestaña hacia la derecha hasta que encaje en su lugar.
- Utilizando el destornillador de cabeza circular, recoger la placa vibratome circular con los cerebros pegados en él, y encajarlo en el depósito. Retire el destornillador y fijar la placa en su lugar con la famie destornillador de cabeza hexagonal. Asegúrese de que la placa y el embalse de corte están firmemente en su lugar.
- Uso de fórceps, recogida de la hoja vibratome, caben en la cabeza de corte, bloqueo en su lugar con el destornillador hexagonal. A continuación, fije el cabezal de corte con la hoja adjunta a la vibratome utilizando el tornillo ronda.
- Haga que aparezca la posición de la máquina de afeitar como cerca de los cerebros de agarosa embebidos como sea posible, mientras se asegura de la navaja está a la misma altura (o justo por encima) de los cerebros. Llene la cámara con suficiente tampón de disección fría para cubrir la cuchilla.
- Presione ↕ botón una vez (debería ver que parpadea, este botón se definen los límites cuando la hoja irá hacia atrás y adelante), a continuación, pulse y mantenga pulsado "Adelante" para cortar manualmente el cerebro incrustado, liberación hasta la navaja despeja el bloque de agarosa. Inmediatamente presione ↕ botón de nuevo, esta definirá el final del rango para el corte automático.
- Pulse el botón "SINGLE / CONT" una vez y el lvuelo por CONT debería continuar. Ajuste el espesor de corte de 400 a 450 micras, vibrando frecuencia a 5,5-6, y la velocidad a 4. Este será el ajuste de recorte.
- Pulse el botón "start / stop" una vez, y corte automático debe comenzar. Pulse el botón "pausa" para recoger tejido utilizando la cuchara con agujeros, según sea necesario. Se debe tomar alrededor de 5-10 minutos, para llegar más cerca de la línea media. En este punto, pulse "pausa" y cambiar la velocidad a 3 y cambie el espesor de 200 micras. No recoja la primera rebanada producido después de hacer este cambio.
- Las rebanadas deseadas de espesor 200 micras tendrán el bulbo olfatorio a través del cerebelo muy bien definido. Traslado cada rebanada deseada, ya que se cortan en placas de 6 pocillos llenos de buffer de la disección en el hielo. Haga esto moviendo el tampón en la cámara de corte alrededor del tejido para flotar la rodaja, tocarlo lo menos posible, la saca de la memoria intermedia cuando está de lleno sobre la cuchara ranurada. Por lo general alrededor de 12 rebanadas con las estructuras deseadas se pueden recoger. Las rodajas se pueden dejar en la disección de tampón en hielo durante 20 min hasta.
- Mientras que las rebanadas son en hielo, sacar la placa de 6 pocillos con insertos están recubiertas con laminina de 37 ° C incubadora. En la capilla de disección descartar la laminina cuidando de no dañar las inserciones. Añadir 3,5 ml de la rebanada medios de cultivo a la parte superior de cada inserción. La parte superior de los medios de comunicación va a formar una cúpula en forma sin derramar a cabo en los pocillos.
9. Chapado de las rodajas en los insertos
- Con la herramienta espumadera, coloque una rebanada cerebro en los medios de comunicación en el inserto, empujando suavemente el corte esté completamente sumergido. Repita para todos los sectores.
- Use un p1000 para extraer 1 ml de rodaja de medios de cultivo de la parte superior de la inserción y dispensar en el fondo del pozo. Retire y deseche el exceso de medios de comunicación hasta que los bordes de la agarosa alrededor del cerebro slicebecome visible. Haga esto para las rebanadas restantes.
- Recoge tse inserte por el borde con fórceps, inclinación y eliminar el exceso de medios de comunicación. A continuación, transferir rápidamente el inserto en 35 mm 2 plato que contiene 1 ml de medio de cultivo rebanada. Utilice 2 pares de pinzas afiladas para eliminar la agarosa alrededor del tejido, teniendo cuidado de no estirar / rebanada daños o hacer un agujero en la membrana (más fácil si haces un desgarro en el mismo borde de la agarosa, luego separar la agarosa de cualquier lado). A continuación, mueva el inserto de nuevo a la placa de 6 pocillos y repita para las rebanadas restantes.
- En una campana de cultivo de tejidos con el ventilador apagado (para evitar las rebanadas de desecación) eliminar los fragmentos de agarosa de cada membrana.
- Transfiera las rebanadas a la placa de 6 pocillos preparada en el paso 5.1 y almacenar la placa a 37 ° C. Incubar las rebanadas de 24 a 48 h.
10. Cambio de la rebanada Medios de Cultivo
- Repita el paso 5.1 con una placa de 6 pocillos fresco.
- En una campana de cultivo de tejidos con el ventilador apagado, transferir los insertos a nuevas placas de 6 pocillos containing medios rebanada fresca.
11. Revestimiento células tumorales en la rebanada
- Sonicar el tinte Cm-Dil y girar a velocidad media durante 2 min.
- Centrifugar las células tumorales se utilizan para la superposición en 201 g durante 5 min. A continuación, volver a suspender en 2 ml de medio de cultivo rebanada.
- Añadir 7 l de Cm-Dil en los 2 ml de las células y los medios de comunicación y se incuba a 37 ° C durante 20 minutos.
- Centrifugar las células a 201 xg durante 5 minutos y resuspender en 200 l de los medios de corte. Se tritura suavemente para disociar las células (10-20 veces o hasta de pellets se ha ido) y luego añadir 800 l rebanar medios para hacer 1.000 l volumen total.
- Recuento de células tumorales viables utilizando azul tripán. Añadir microesferas fluorescentes verdes a las células tumorales, a la misma concentración como células. Estas microesferas inertes servirán como control. Centrifugar la mezcla de células / microesfera a 201 xg durante 5 min y resuspender en cantidad deseada de medios de cultivo rebanada. Células de placas a una densidad de 6.000 células / slhielo en 65 l de volumen. El número de células sembradas por rebanada puede incrementarse dependiendo de la preferencia y la disponibilidad.
- En la campana de cultivo de tejido dispensar las células en 65 l de media / rebanada en el centro de la rebanada.
12. Imágenes y Fijación
Nota: una Nikon Eclipse Ni C2si vertical confocal se utilizó para tomar un examen de imagen grande de toda la rebanada sagital a 4X con canales fluorescentes rojos y verdes. Si función de escaneado no está disponible, tome varias imágenes de forma secuencial a través de la porción y luego unir las imágenes en Photoshop (mediante la ubicación de microesferas y el borde de la rebanada para navegar).
- Al día siguiente (día 1 de imágenes), la transferencia de las rebanadas en seis 35 mm 2 platos con 1 ml rebanada medios de cultivo. Image cada rebanada uno a la vez en el microscopio vertical fluorescente. Tome una exploración de imagen grande de toda la rebanada sagital a 4X con canales fluorescentes rojos y verdes. Mantenga lásery el aumento de ajustes el mismo para cada rebanada. Al final de la proyección de imagen, transferir todos los cortes de nuevo a una placa de 6 pocillos que contiene medios rebanada fresca.
- Si se desea la adición de EDU, otro marcador de proliferación o condición de drogas, crear un stock de medios rebanada con el fármaco que se utilizará para los cambios de medios de comunicación al día durante la condición de tratamiento. La condición de tratamiento debe ser introducido en el paso 12.1 (justo después del día 1 de imágenes). Cualquier EDU o proliferación marcador debe añadirse a los medios de comunicación también a partir de las 12.1 y actualiza todos los días (utilizar EDU a las 10 M).
- Imagen de nuevo en el día 7 con la misma configuración como el Día 1 imágenes.
- Después del día 7 de imagen es completa, mueva cada rebanada en una placa de 6 pocillos conteniendo cada pocillo 1,2 ml de 4% paraformaldehído (PFA). Con cuidado y lentamente deje caer un adicional de 1 ml de PFA en la parte superior de cada rebanada. Deja a temperatura ambiente durante 1 hora.
- Eliminar PFA de cada pocillo y desde la parte superior de cada rebanada. Lavar cada pocillo 3 veces con PBS. Guarde las rebanadas en PBS a4 ° C para la tinción o de montaje en portaobjetos.
Nota: Los valores ImageJ pueden necesitar ser ajustado y optimizado para dar cuenta de imagen y calidad de microscopio así como el tamaño de las células tumorales.
13. Cuantificación de Imágenes (Uso de ImageJ)
Nota: Los valores ImageJ pueden necesitar ser ajustado y optimizado para dar cuenta de imagen y calidad de microscopio así como el tamaño de las células tumorales.
- En ImageJ, utilice la herramienta polígono para delinear todo el sector o la región que desea cuantificar. Añadir esta selección con el gerente ROI donde se puede cambiar el nombre y guardarlo.
- Haga clic derecho sobre el área seleccionada y elija duplicar. Nombre esta imagen duplicada con la región, rebanada, día. Presione Ctrl + Shift + E para mostrar el contorno, a continuación, seleccione Proceso - restar de fondo - Rolling Ball Radio = 4.
- Después de sustracción de fondo, seleccione "ajustar umbral" en la "imagen" del menú desplegable. Compruebe el fondo oscuro -; ver imagen ampliada y establecer el umbral. Como establece el umbral moviendo la barra de umbral, asegurar que todas las células se incluyen / destacaron pero extremadamente pequeños puntos que son restos (o más pequeño que una célula) no están incluidos. Utilice el mismo umbral para todas las imágenes. Mover la ventana de umbral a un lado.
- Seleccione "Proceso" - "Encuentra Maxima" y establecer la tolerancia de ruido entre 5 y 10, y compruebe lo siguiente: selección del punto de vista previa, tipo de salida como partículas segmentados, excluir máximos borde, por encima del umbral inferior. Luego vuelva a seleccionar la región de interés pulsando Ctrl + Shift + E.
- Seleccione "Analizar partículas" en el menú Analizar desplegable. Ajuste el tamaño de píxel de 4-40 y la circularidad de 0,00 a 1,00. También haga clic "mostrar contornos de superposición", "mostrar resultados" y "resumen", a continuación, pulse Aceptar.
- Registre todos los datos en bruto y el resumen en un documento de Microsoft Office. La "Cuenta" para cada región is necesaria para calcular el cambio veces durante la semana en la cultura.
- Repita este proceso para todas las imágenes y áreas de interés, asegurándose de que el umbral y otros ajustes siguen siendo coherentes.
- Calcular el factor de cambio en el número de células en la rebanada durante la semana en cultivo dividiendo el número de células tumorales en la rebanada en el día 7 por el número de células en la rebanada en el Día 1. Del mismo modo, doble cambio en el número de células dentro de cada región se calcula dividiendo el número de células en esa región en el día 7 por el número de células en esa región en el Día 1.
- Realice el paso 13.8 de microesferas también. El número de microesferas en el segmento debe ser el mismo en el día 7 como en el Día 1 (Doble cambio = 1). Del mismo modo, el número de microesferas dentro de cada región debe ser el mismo en el día 7 como en el Día 1 (Doble cambio = 1). Si cambio veces difiere de 1, esto indica cambios en la topografía rebanada a través del tiempo.
14. La tinción
- Pegue un pedazo de parafina en el thmesa de laboratorio electrónico y dibujar seis círculos con un lápiz pap bloqueador de líquido (una para cada rebanada, justo mayor que el tamaño de una rebanada). Colocar aproximadamente 400 l de PBS en un punto en el centro de cada círculo. Número o etiquetar los círculos para identificar cada rebanada.
- En 1 ml de PBS, utilizar una hoja de afeitar para cortar un cuadrado alrededor de la rebanada, dejando un poco de espacio de la membrana alrededor de la rebanada. Con unas pinzas se mueven la rebanada cortada en el primer círculo y con cuidado ponen el corte en la parte superior de la burbuja de PBS. Es esencial para asegurarse de que la rodaja no se pliega sobre sí misma o conseguir volteado al revés durante este proceso. Luego, retire la PBS de debajo de la rebanada y lo puso en la parte superior de la rodaja y añadir más PBS si es necesario para asegurarse de que permanece sumergido. Repita este paso para cada rebanada.
- Hacer 10 ml de 3% de BSA en PBS. Saque 2 ml, y añadir 100 l de digitonina a ella. Mezclar y añadir a rodajas para bloquear y permeabilizar, 30 min a TA.
Nota: El uso de otros agentes de permeabilización, tales como Triton X-100 se traducirá en la pérdida de etiquetado CM-Dil. - Retire la permeabilización solución / bloqueo y enjuagar 3x con PBS durante 10 min.
- Si la tinción de EDU, siga las instrucciones proporcionadas por el kit para montar la mezcla. Aplicar la mezcla durante 45 min. Si la tinción con otros anticuerpos, el protocolo debe ser optimizado para la concentración de anticuerpos primarios y secundarios (RT ~ 1 h para primaria y secundaria). Enjuagar 3 veces con PBS durante 10 min.
- Mancha con DAPI 1: 1000 en PBS durante 5 min RT. Enjuague 2x con PBS.
15. Montaje del Rebanadas
- Transferir la rebanada a un portaobjetos de microscopio. Asegúrese de que el lado de la membrana con la rebanada permanece hacia arriba, y no se pliega sobre sí misma. Dibuja un borde alrededor de la rebanada con una pluma pap bloqueador líquido.
- Coloque una pequeña cubreobjetos de vidrio (5 mm) en cada lado de la división (para mantener el corte se dañe). Caída de dos o tres gotas de Fluoromount-G (por inmunofluorescencia) en la parte superior de larebanada de apenas cubre. Luego cubra el cubreobjetos mucho slice (24 x 50 mm).
- Repita el procedimiento para cada rebanada. Selle los bordes de las diapositivas con esmalte de uñas y se almacena a 4 ° C. Haga imagen confocal de la tinción.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
Esta sección ejemplifica el tipo de resultados que cabe esperar de la utilización del tumor cerebral / rebanada de co-cultivo organotípico para investigar la preferencia microambiente regional, así como para probar nuevas terapias. Se demuestra que el ensayo está diseñado para replicar el microambiente de los tumores cerebrales, ya que la organización del tejido y el estado proliferativo de la rodaja se mantiene (Figura 3). También demuestran que un aumento en el número de células tumorales en la rebana...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
Este protocolo describe cómo las células tumorales del cerebro pueden ser etiquetados con fluorescencia y se sembraron en una sección sagital del cerebro de un ratón P6 y luego monitoreados durante una semana en la cultura. Este / ensayo rebanada co-cultivo organotípico tumor cerebral se puede utilizar para determinar el efecto del microambiente regional en el número de células tumorales y también puede ser utilizado como un sistema para medir la eficacia de nuevos tratamientos farmacológicos sobre el crecimiento del tu...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
Ninguno de los autores tiene intereses contrapuestos o intereses contrapuestos.
Agradecimientos
Este trabajo está respaldado por subvenciones de los NIH (P01CA142536 a RAS, T32CA009361 a DPY) y la Fundación de Astrocitoma Pediátrico de Bajo Grado.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| HEPES | Invitrogen | ||
| Glucosa | Invitrogen | 17502048 | |
| Penicilina Estreptomicina Tecnologías | de Vida | 15140-122 | |
| HBSS | Tecnologías | de Vida 14185-052 | |
| B-27 | Tecnologías | de Vida 17504-044 | |
| N2 | Tecnologías de Vida | 17502-048 | |
| Vida Glutamax | Tecnologías | 35050061 | |
| Neurobasal-A- Medio sin rojo de fenol | Invitrogen | ||
| Promega | V2111 | bajo punto de fusión | |
| Milipore | PICM0RG50 | ||
| laminina | Invitrogen | 23017015 | |
| Cm-DiI | Invitrogen | V22888 | |
| EDU (Etiquetado y Detección) | Life Technologies | c10337 | |
| Microesferas | Life Technologies | F-21010 | |
| Vibratome | Leica | ||
| Nikon Eclipse Ni C2si | |||
| ImageJ software | |||
| Cubreobjetos de 5 mm | Fisher Scientific | 64-0700 (CS-5R) |
Referencias
- Heddleston, J. M., et al. Glioma stem cell maintenance: the role of the microenvironment. Curr Pharm Des. 17 (23), 2386-2401 (2013).
- Sasai, K. Shh pathway activity is down-regulated in cultured medulloblastoma cells: implications for preclinical studies. Cancer Res. 66 (8), 4215-4222 (2006).
- Louis, D. N., et al. The 2007 WHO classification of tumours of the central nervous system. Acta Neuropathol. 114 (2), 97-109 (2007).
- Duffau, H., Capelle, L. Preferential brain locations of low-grade gliomas. Cancer. 100 (12), 2622-2626 (2004).
- Chourmouzi, D., et al. Manifestations of pilocytic astrocytoma: a pictorial review. Insights Imaging. 5 (3), 387-402 (2014).
- Buonamici, S., et al. Interfering with resistance to smoothened antagonists by inhibition of the PI3K pathway in medulloblastoma. Sci Transl Med. 2 (51), 51ra70(2010).
- Choi, Y., Borghesani, P. R., Chan, J. A., Segal, R. A. Migration from a mitogenic niche promotes cell-cycle exit. J Neurosci. 25 (45), 10437-10445 (2005).
- Chan, J. A., et al. Proteoglycan interactions with Sonic Hedgehog specify mitogenic responses. Nat Neurosci. 12 (4), 409-417 (2009).
- Stoppini, L., Buchs, P. A., Muller, D. A simple method for organotypic cultures of nervous tissue. J Neurosci Methods. 37 (2), 173-182 (1991).
- Kenny, H. A., et al. Quantitative high throughput screening using a primary human three- dimensional organotypic culture predicts in vivo efficacy. Nat Commun. 6, 6220(2015).
- Liu, X., et al. ROCK inhibitor and feeder cells induce the conditional reprogramming of epithelial cells. Am J Pathol. 180 (2), 599-607 (2012).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Reimpresiones y permisos
Explorar más artículos
Análisis del microentorno tumoralcélulas primarias de tumores cerebrales humanospreparación de cortes de cerebro de ratóncélulas tumorales marcadas fluorescentementeensayo de respuesta al tratamiento farmacológicopreparación de medios de cultivo de cortesanálisis de imágenes confocalesmedición de la proliferación de células tumoralespruebas de terapia farmacológica dirigida
