Ce protocole décrit des techniques pour isoler les hépatocytes primaires de souris du foie et électroporer CRISPR-Cas9 sous forme de ribonucléoprotéines et d’ARNm afin de perturber un gène cible thérapeutique associé à une maladie métabolique héréditaire du foie. Les méthodes décrites se traduisent par une viabilité élevée et des niveaux élevés de modification des gènes après électroporation.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Administration médiée par électroporation de ribonucléoprotéines cas9 et d’ARNm dans des hépatocytes primaires de souris fraîchement isolés
* These authors contributed equally
Dans cet article
Résumé
Résumé
Ce protocole décrit une méthode rapide et efficace pour isoler les hépatocytes primaires de souris, suivie d’une administration de CRISPR-Cas9 médiée par électroporation sous forme de ribonucléoprotéines (RNP) et d’ARNm. Les hépatocytes primaires de souris ont été isolés à l’aide d’une méthode de perfusion rétrograde en trois étapes, ce qui a donné des rendements élevés allant jusqu’à 50 × 106 cellules par foie et une viabilité cellulaire de >85%. Ce protocole fournit des instructions détaillées pour le placage, la coloration et la culture des hépatocytes. Les résultats indiquent que l’électroporation offre une efficacité de transfection élevée de 89%, mesurée par le pourcentage de cellules positives aux protéines fluorescentes vertes (GFP) et une viabilité cellulaire modeste de >35% dans les hépatocytes de souris.
Pour démontrer l’utilité de cette approche, CRISPR-Cas9 ciblant le gène de l’hydroxyphénylpyruvate dioxygénase a été électroporé dans des hépatocytes primaires de souris en tant que preuve de principe de l’édition de gènes pour perturber un gène thérapeutique lié à une maladie métabolique héréditaire (MI) du foie. Une édition sur cible plus élevée de 78 % a été observée pour les RNI par rapport à une efficacité d’édition de 47 % avec l’ARNm. La fonctionnalité des hépatocytes a été évaluée in vitro à l’aide d’un test à l’albumine qui a indiqué que l’administration de CRISPR-Cas9 sous forme d’ARN et d’ARNm entraînait une viabilité cellulaire comparable dans les hépatocytes primaires de souris. Une application prometteuse de ce protocole est la génération de modèles murins pour les maladies génétiques humaines affectant le foie.
Introduction
Les MI du foie sont des troubles génétiques caractérisés par la carence d’une enzyme hépatique cruciale impliquée dans le métabolisme qui conduit à l’accumulation de métabolites toxiques. Sans traitement, les MI du foie entraînent une défaillance d’organe ou une mort prématurée 1,2. La seule option curative pour les patients atteints de MI du foie est la transplantation hépatique orthotopique, qui est limitée en raison de la faible disponibilité des organes de donneurs et des complications du traitement immunosuppresseur après la procédure 3,4. Selon des données récentes recueillies par le Réseau d’approvisionnement et de transplantation d’organes, seulement 40 % à 46 % des patients adultes sur la liste d’attente pour une greffe du foie reçoivent un organe, tandis que 12,3 % de ces patients meurent alors qu’ils sont sur la liste d’attente5. De plus, seulement 5% de toutes les maladies rares du foie ont un traitement approuvé par la FDA6. Il est clair qu’il existe un besoin critique de nouveaux traitements pour les MI du foie. Cependant, des modèles de maladie appropriés sont nécessaires pour développer de nouvelles options thérapeutiques.
La modélisation des maladies humaines à l’aide de systèmes in vitro et in vivo reste un obstacle au développement de thérapies efficaces et à l’étude de la pathologie des MI du foie. Les hépatocytes de patients atteints de maladies hépatiques rares sont difficiles à obtenir7. Les modèles animaux sont essentiels pour développer une compréhension de la pathologie de la maladie et pour tester des stratégies thérapeutiques. Cependant, un obstacle est la génération de modèles à partir d’embryons porteurs de mutations létales. Par exemple, les tentatives de création de modèles murins du syndrome d’Alagille (ALGS) avec des embryons contenant des délétions homozygotes d’une séquence de 5 kb près de l’extrémité 5 du gène Jag1 ont entraîné la mort précoce des embryons8. En outre, la génération de modèles murins par édition de gènes dans des cellules souches embryonnaires peut nécessiter beaucoup de temps et de ressources9. Enfin, des mutations apparaîtront à l’extérieur du tissu ciblé, conduisant à des variables confondantes qui peuvent entraver l’étude de la maladie9. L’édition de gènes somatiques permettrait une édition plus facile dans le tissu hépatique et contournerait les défis associés à la génération de modèles à l’aide de cellules souches embryonnaires.
L’électroporation permet l’administration de CRISPR-Cas9 directement dans le noyau en appliquant des courants à haute tension pour perméabiliser la membrane cellulaire et est compatible avec de nombreux types de cellules, y compris celles qui sont intransigeantes aux techniques de transfection, telles que les cellules souches embryonnaires humaines, les cellules souches pluripotentes et les neurones 10,11,12 . Cependant, la faible viabilité est un inconvénient potentiel de l’électroporation; l’optimisation de la procédure peut produire des niveaux élevés d’administration tout en limitant la toxicité13. Une étude récente démontre la faisabilité de l’électroporation des composants CRISPR-Cas9 dans les hépatocytes primaires de souris et d’humains comme une approche très efficace14. L’électroporation ex vivo dans les hépatocytes a le potentiel d’être appliquée pour générer de nouveaux modèles murins pour les MI humaines du foie.
Ce protocole fournit une procédure détaillée étape par étape pour isoler les hépatocytes de souris du foie et ensuite électroporer CRISPR-Cas9 en tant que complexes RNP, constitués de protéine Cas9 et d’ARN guide unique synthétique (ARNg), ou aRNm Cas9 combinés à l’ARNg pour obtenir des niveaux élevés d’édition de gènes sur cible. En outre, le protocole fournit des méthodes pour quantifier l’efficacité, la viabilité et la fonctionnalité de l’édition de gènes après l’électroporation de CRISPR-Cas9 dans des hépatocytes de souris fraîchement isolés.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
Les expériences sur les animaux ont toutes été effectuées conformément aux lignes directrices du Comité institutionnel de soins et d’utilisation des animaux et aux protocoles approuvés de l’Université Clemson. Des interventions chirurgicales ont été effectuées chez des souris anesthésiées de type sauvage C57BL/6J âgées de 8 à 10 semaines.
1. Chirurgie animale
- Préparation de solutions et d’instruments
REMARQUE: Les solutions de perfusion et les recettes de cocktails d’anesthésie sont présentées dans la table des matériaux.- Préparer la solution de perfusion 1 (HEPES, EGTA et EBSS), la solution de perfusion 2 (HEPES, EGTA, EBSS, CaCl2 et MgSO4) et la solution de perfusion 3 (solution 2 et liberase). Assurez-vous que les solutions sont bien mélangées.
- Réglez le bain-marie à 42 °C et prévassez les solutions de perfusion 1, 2 et 3 pendant au moins 30 minutes avant de commencer la procédure et conservez-les au bain-marie.
REMARQUE: Les solutions de perfusion 1 et 2 vont chélater le calcium et rincer le sang dans le foie. La solution de perfusion 3 contient l’enzyme digestive libérase pour dissocier la matrice extracellulaire. - Placer 150 mL de DMEM + 10% de sérum fœtal bovin (FBS) dans des tubes coniques et les garder sur la glace.
REMARQUE: Ce milieu sera utilisé pour libérer les cellules de la capsule hépatique et laver les hépatocytes isolés aux étapes 2.1 et 2.2, respectivement. - Réglez la centrifugeuse sur 4 °C.
- Stérilisez le tube de la pompe en plaçant les deux extrémités du tube dans une fiole remplie d’éthanol à 70 % et en faisant tourner l’éthanol trois fois.
- Lavez le tube avec de l’eau distillée et videz-le.
- Remplir le tube avec 30 mL préavertissés de solution de perfusion 1, suivis de 8 mL de solution de perfusion 2. Si le tube a encore de la place pour plus de fluides, remplissez le reste du tube avec la solution de perfusion 3. Arrêtez la pompe lors du passage à une autre solution de perfusion pour éviter d’introduire des bulles d’air dans le tuyau.
- Placez l’excès de tuyau dans le bain-marie à 42 °C pour garder les solutions de perfusion au chaud.
- Placer l’extrémité du tube de la pompe dans le tube conique contenant la solution de perfusion 3, tout en la maintenant au bain-marie.
REMARQUE: Cette étape est nécessaire pour permettre à la pompe de se remplir en continu avec la solution de perfusion 3 pendant la perfusion.
- Préparation des animaux
- Anesthésier la souris en injectant le cocktail anesthésique par voie intrapéritonéale à une dose de 10-11,7 μL/g de poids corporel. Le cocktail anesthésique a une concentration finale de 7,5 mg/mL de kétamine, 0,25 mg/mL d’acépromazine et 1,5 mg/mL de xylazine.
- Surveillez la respiration de la souris et vérifiez que la souris ne réagit pas à la douleur. Attendez que la souris ait une fréquence respiratoire d’environ 55 à 65 respirations par minute, ne réponde pas au pincement des orteils et ait une queue flasque. De plus, vérifiez le réflexe palpébral (clignotement) en touchant légèrement la peau du côté médian de l’œil fermé. Si la souris cligne des yeux ou si les muscles oculaires se contractent, augmentez la dose de l’ensemble du cocktail anesthésique de 5 à 10 μL.
- Placez la souris sur le dos en position couchée et fixez les membres à la surface à l’aide d’épingles ou de ruban adhésif (figure supplémentaire S1).
- Vaporisez l’abdomen avec de l’éthanol à 70% et séchez-le à l’aide d’une boule de coton.
- Perfusion hépatique
- Faites une incision latérale en forme de U dans la peau de l’abdomen à l’aide de ciseaux et élargissez le trou à travers les côtés.
- Continuez à ouvrir la peau sur la cage thoracique.
- À l’aide de ciseaux, coupez à travers le péritoine pour exposer la cavité abdominale jusqu’à la cage thoracique, en prenant soin de ne pas entailler les organes. Déplacez les intestins vers le côté droit en utilisant l’arrière de la pince ou la surface émoussée des ciseaux. Identifier la veine cave inférieure et la veine porte (figure supplémentaire S1).
- Démarrez la pompe pour rincer la solution de perfusion préavertée à travers le cathéter.
- Arrêtez la pompe et retirez le cathéter une fois que tout l’air a été évacué dans le système. Insérez la pointe de l’aiguille reliée au cathéter dans la veine cave inférieure à un angle de 10 ° à 20 ° par rapport à la veine. Retirez l’aiguille du cathéter et poussez doucement le cathéter dans la veine dans un mouvement parallèle à la veine.
REMARQUE: L’utilisateur doit observer un retour de flamme du sang dans le cathéter pour vérifier la bonne canulation dans la veine. - Connectez le tube au cathéter sans déplacer le cathéter plus loin dans la veine.
- Démarrez la pompe avec un débit de 2 mL/min. Recherchez le foie qui pâlit immédiatement comme signe que la perfusion est réussie.
- Coupez la veine porte à l’aide de ciseaux.
- Augmenter progressivement le débit à 5 mL/min.
- Appliquer une pression périodique sur la veine porte au site de coupe approximatif pendant 3 s à l’aide d’une pince ou d’un coton-tige pour bloquer le drainage et faciliter une bonne perfusion.
- Une fois que la solution de perfusion 3 circule, surveillez attentivement l’élasticité du foie. Pour déterminer si le foie est ramolli, appuyez doucement sur le foie avec un coton-tige ou une pince et vérifiez si des indentations se forment sur le foie. Veillez à ne pas trop perperfuser pour éviter la perte de viabilité cellulaire.
- Une fois que le foie est ramolli (survenant après que 30 à 50 mL de solution de perfusion 3 ont coulé), arrêtez la pompe, retirez le cathéter et disséquez soigneusement le foie. Placer le foie dans une boîte de Petri de 100 mm contenant du DMEM glacé + 10% de FBS. Excisez la vésicule biliaire en faisant attention à ne pas renverser son contenu. Faire tourbillonner la boîte de Pétri pour éliminer doucement les éventuels caillots sanguins.
- Transférer le foie dans une nouvelle boîte de Petri contenant du DMEM glacé + 10% de FBS.
2. Isolement des hépatocytes
- Libérer les cellules de la capsule hépatique.
- Placez la boîte de Petri sur de la glace et à l’aide de deux paires de pinces stériles, déchirez doucement la capsule hépatique sur tous les lobes. Faites tourbillonner doucement le foie dans le milieu à l’aide d’un élévateur cellulaire ou d’une pince pour libérer les hépatocytes. Continuez ce mouvement jusqu’à ce que le foie devienne très petit et que la suspension devienne brune et opaque.
- Retirez les restes du tissu hépatique de la plaque et, à l’aide d’une pipette sérologique de 25 mL réglée à basse vitesse, transférez soigneusement la suspension cellulaire dans un tube conique de 50 mL (précéliné sur de la glace) équipé d’une passoire cellulaire de 100 μm.
- Ajouter du milieu DMEM frais et glacé + 10% FBS à la boîte de Pétri pour laver et prélever les cellules restantes de la surface et les transférer dans le tube conique de 50 mL. Répétez cette étape jusqu’à ce que toutes les cellules soient collectées.
- Laver et purifier les hépatocytes des cellules non parenchymateuses.
- Centrifuger les cellules recueillies dans le tube conique de 50 mL à 50 × g à 4 °C pendant 5 min à faible décélération ou sans freins.
- Jetez le surnageant contenant des débris et des cellules non parenchymateuses et remettez en suspension la pastille dans le surnageant restant en faisant doucement tourbillonner le tube. Une fois la pastille remise en suspension, ajouter 30 mL de DMEM frais et glacé + 10 % de milieu FBS.
- Répétez la centrifugation (étape 2.2.1) et le lavage (étape 2.2.3) trois fois.
- Remettre en suspension la pastille cellulaire finale dans 10 mL de milieu DMEM glacé + 10 % FBS.
REMARQUE: Le volume de milieu utilisé pour remettre en suspension le granulé dépend de la taille du granulé. Si la pastille est considérablement inférieure à 15 mm, utilisez 1 à 5 mL de DMEM glacé + 10% de milieu FBS.
- Quantification de la viabilité cellulaire
- Dans un tube de microfuge, ajouter 50 μL de solution de bleu de trypan à 0,4 % à 350 μL de milieu de placage hépatocytaire (PM). Ensuite, ajoutez 100 μL de suspension cellulaire pour obtenir une dilution finale de 1:5 et pipetez plusieurs fois pour mélanger.
- Compter la densité et la viabilité des cellules à l’aide d’un hémocytomètre. Pendant le comptage, placez la suspension d’hépatocytes sur de la glace, puis placez le seau à glace sur un agitateur orbital réglé à 30 tr / min pour empêcher les hépatocytes de se déposer.
- Suivez les étapes de traitement et de centrifugation Percoll ci-dessous si la viabilité cellulaire est <70%.
- Diluer Percoll avec 10x solution saline tamponnée au phosphate (PBS) dans un rapport de 9:1.
- Mélanger la suspension hépatocytaire avec le Percoll dilué dans un rapport de 1:1.
- Centrifuger à 200 × g à 4 °C pendant 10 min.
- Jetez le surnageant contenant des cellules mortes. Remettre en suspension la pastille dans un milieu DMEM glacé + 10% FBS.
- Comptez à nouveau les cellules.
- Test de la plaqueur des hépatocytes
- Plaquez certaines des cellules sur des plaques de 6 puits recouvertes de collagène I à une densité de 0,5 × 10⁶ cellules par mL en utilisant 1,5 mL de particules préaveries.
- Gardez les cellules restantes sur la glace pendant qu’elles sont sur un agitateur orbital jusqu’à ce qu’elles soient prêtes à effectuer l’électroporation.
- Placez la plaque de cellules dans un incubateur à CO2 gainé d’eau à 37 ° C. Déplacez la plaque horizontalement et verticalement doucement dans un mouvement nord-sud et est-ouest pour assurer un placage homogène. Répétez le mouvement deux fois de plus toutes les 1,5 h.
- Vérifiez la fixation de la cellule 3 h après le placage.
REMARQUE: Au moins 60% des cellules doivent adhérer à la plaque comme indicateur d’hépatocytes de bonne qualité. - Changer le milieu en milieu d’entretien des hépatocytes (MM) préavertissé à 24 h après le placage pour maintenir les cellules en culture.
- Coloration au glycogène
- Une fois que les cellules se sont attachées aux plaques enduites de collagène I à 6 puits, retirez le milieu usé des cellules cultivées.
- Fixez les cellules pendant 10 à 15 minutes dans de l’éthanol glacé.
- Laver soigneusement à l’eau stérile.
- Incuber dans de l’acide périodique aqueux à 1% pendant 5 min, puis laver à l’eau stérile.
- Incuber dans du réactif Schiff à 100% pendant 30 min.
REMARQUE: Le réactif Schiff ne doit pas être dilué avant d’être ajouté aux cellules. - Laver à l’eau trois fois plus de 10 min.
- Montage dans un support de montage.
- Image à l’aide d’un microscope en fond clair.
3. Concevoir des sgRNA pour l’édition de gènes CRISPR-Cas9
REMARQUE: Cette section décrit la conception d’un SGRNA ciblant le gène de l’hydroxyphénylpyruvate dioxygénase (Hpd) de souris comme modification de gène de preuve de principe pour perturber un gène cible thérapeutique lié à une MI du foie.
- Concevez la séquence de guide ciblant le Hpd à l’aide du logiciel référencé15.
- Vérifiez la séquence de Hpd avec le navigateur de génome Ensembl.
- Utilisez les paramètres suivants pour concevoir l’ARNg : longueur guide unique de 20 nucléotides et séquence de motifs adjacents à la protospacer (PAM) NGG (N peut être n’importe quel nucléotide).
- Sélectionnez une région cible à partir de l’exon 3 dans le Hpd.
- Générez une liste de séquences de guide à partir de la région cible avec les scores on- et off-target.
REMARQUE: Le score sur cible indique l’efficacité d’édition sur cible prévue pour la conception donnée: un score plus élevé est corrélé à une efficacité d’édition plus élevée. Le score hors cible est en corrélation avec la spécificité de la séquence guide : un score plus élevé indique une probabilité plus faible d’édition hors cible. Idéalement, les deux scores devraient être élevés : le score sur cible >60 et le score hors cible >50. - Sélectionnez la séquence de guidage avec les scores On-Target et Off-Target les plus élevés. Avoir l’ARNg contenant la séquence guide synthétisée chimiquement.
4. Électroporation et culture cellulaire
- Préparation des substrats, des milieux, des cellules et de l’instrument d’électroporation CRISPR-Cas9
- Ajouter tout le supplément d’accompagnement au PM et réchauffer au bain-marie à 37 °C pendant 10 min.
- Allumez le dispositif d’électroporation en appuyant sur le bouton d’alimentation et réglez le programme d’électroporation en appuyant sur le bouton x , puis sur le bouton flèche bas jusqu’à ce que le programme T-028 apparaisse à l’écran.
- Préparer les puits de destination pour les hépatocytes électroporés en ajoutant 1,5 mL de PARTICULE aux plaques enduites de collagène I à six puits. Incuber les plaques dans un incubateur à 37 °C jusqu’à ce qu’elles soient prêtes à l’emploi.
- Ajouter tout le supplément d’accompagnement à la solution tampon d’électroporation et incuber à température ambiante pendant 10 min.
REMARQUE: Étiquetez la date d’expiration du tampon d’électroporation sur le flacon (3 mois après la date d’ajout du supplément). - Retirez les récipients d’électroporation de l’emballage et étiquetez-les pour chaque échantillon.
- Dans des tubes à bandes fendues pcR, préparez les complexes Cas9 RNP en combinant 30 μg d’ARNg avec 300 pmol de protéine Cas9 et incubez les complexes à température ambiante pendant 10 min. Préparer l’ARNm Cas9 en combinant 30 μg d’ARNg avec 4 μL d’ARNm Cas9 (1 μg/μL). Conservez le mélange ARNm-ARNs sur de la glace jusqu’à l’électroporation. Préparez séparément un tube contenant 1,0 μg d’ARNm eGFP pour vérifier le succès de l’électroporation à l’aide de la microscopie à fluorescence.
- Centrifuger 1,2 × 10⁶ cellules par réaction d’électroporation à 100 × g pendant 2 min à 4 °C.
- Retirer le surnageant de la pastille cellulaire et ajouter 100 μL de solution d’électroporation par réaction le long du côté de la paroi du tube. Remettre en suspension les hépatocytes dans la solution d’électroporation en berçant doucement le tube à la main.
- Électroporation des RNI CRISPR-Cas9 et de l’ARNm en hépatocytes
- Une fois que les hépatocytes apparaissent uniformément dispersés dans la solution d’électroporation, transférer 100 μL de la suspension hépatocytaire dans les tubes à bandes contenant les complexes Cas9.
REMARQUE: Utilisez des embouts de pipette à large alésage lors du transfert d’hépatocytes pour préserver la viabilité cellulaire. - Transférer le contenu de la bande bien dans un récipient d’électroporation.
- Placez le récipient de nucléovette dans la fente du dispositif d’électroporation. Électroporater les hépatocytes en appuyant sur le bouton x . Après l’électroporation, attendez qu’un écran apparaisse sur l’appareil qui dit OK. Appuyez à nouveau sur le bouton x et retirez le récipient.
- Incuber le récipient électroporé sur de la glace pendant 15 min.
- Ajouter 500 μL de particules préaverttries à la cuve d’électroporation.
- Transférer 300 μL de la réaction d’électroporation à chaque puits de destination sur la plaque préavertée.
REMARQUE: Il devrait y avoir deux puits de destination par réaction d’électroporation. Un puits sera utilisé pour quantifier l’efficacité de l’édition de gènes; l’autre puits sera utilisé pour les essais mtT et albumine. - Pour empêcher les hépatocytes de s’accumuler au centre du puits, dispersez les cellules en déplaçant doucement les plaques horizontalement et verticalement dans un mouvement nord-sud et est-ouest. Assurez-vous que la plaque reste en contact avec l’étagère de l’incubateur pendant qu’elle est déplacée. Répétez ce mouvement à 15, 30, 45, 60 et 90 minutes après avoir plaqué les hépatocytes électroporés.
- Incuber les plaques pendant la nuit à 37 °C.
- Retirer le milieu des puits désignés pour l’analyse de l’édition génétique 24 heures après le placage des cellules et le remplacer par une superposition de matrice de membrane basale de 0,25 mg/mL.
REMARQUE: Si elle est conservée au congélateur, transférer la matrice membranaire à 4 °C et la laisser décongeler. Étant donné que la matrice de la membrane basale est solide au-dessus de 10 °C, il est crucial que la matrice de la membrane basale reste sur la glace ou à 4 °C jusqu’à ce qu’elle soit prête à l’emploi.
- Une fois que les hépatocytes apparaissent uniformément dispersés dans la solution d’électroporation, transférer 100 μL de la suspension hépatocytaire dans les tubes à bandes contenant les complexes Cas9.
5. Calculer le volume de la matrice membranaire à mélanger avec le MM pour obtenir une concentration finale de 0,25 mg/mL
REMARQUE: Pour une plaque de 6 puits, 2 mL de superposition sont nécessaires par puits.
6. Ajouter le volume calculé de la matrice membranaire au MM glacé et mélanger en pipetant de haut en bas 10 fois
- Pipeter lentement le mélange superposé sur les cellules et replacer la plaque dans l’incubateur à 37 °C.
- Remplacez le milieu par un milieu d’entretien frais toutes les 24 heures.
- 24 h après le placage, transférer le milieu conditionné du puits désigné pour les essais de MTT et d’albumine. Conservez le milieu conditionné dans un tube de microfuge jusqu’à ce qu’il soit prêt à effectuer le test d’albumine. Passez à l’étape 7.1 pour le test MTT.
REMARQUE: Conserver le milieu conditionné à 4 °C pour un stockage à court terme (moins d’un jour). Pour un stockage plus long, conservez le milieu à -80 °C.
7. Analyse de l’efficacité de l’administration, de la viabilité et de l’édition sur cible dans les hépatocytes de souris électroporés
- Mesure de la viabilité à l’aide du test MTT
- Préparer une solution mère de MTT de 12 mM en ajoutant 1 mL de PBS à un flacon de 5 mg de MTT.
- Ajouter 150 μL de la solution mère MTT aux puits et incuber pendant 24 h.
- Après incubation, ajouter 1,5 mL de solution de chlorhydrate de dodécylsulfate de sodium (SDS-HCl) à chaque puits, puis pipeter pour mélanger.
- Incuber la plaque pendant 4 h à 37 °C et rechercher un changement de couleur du milieu de clair à violet pour indiquer des cellules viables.
- Mélangez à nouveau chaque échantillon à l’aide d’une pipette et lisez l’absorbance à 570 nm à l’aide d’un lecteur de microplaques.
- Calculer la viabilité normalisée des échantillons traités par Cas9 à l’aide de l’Eq (1) :
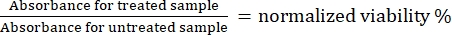 (1)
- Dosage de l’albumine pour évaluer la fonctionnalité des hépatocytes
- Transférer 50 μL du milieu conditionné vers les puits de la plaque fournie par le kit d’albumine. Couvrir les puits et incuber pendant 2 h à température ambiante.
- Lavez les puits 5x avec 200 μL de tampon de lavage.
- Inverser la plaque pour vider chaque puits sur du papier de soie et tapoter plusieurs fois.
- Après le lavage, ajouter 50 μL de l’anticorps biotinylé fourni dans le kit d’essai de l’albumine à chaque puits et incuber à température ambiante pendant 1 h.
- Répétez les étapes 5.2.2 à 5.2.3 pour laver les puits.
- Ajouter 50 μL de streptavidine-peroxydase fournie dans le kit d’essai de l’albumine à chaque puits et incuber à température ambiante pendant 30 min.
- Répétez l’étape 5.2.2.
- Ajouter 50 μL du substrat de chromogène fourni dans le kit d’essai de l’albumine par puits et incuber pendant 30 min à température ambiante. Tapotez doucement la plaque pour assurer un mélange uniforme. Retirez toutes les bulles d’air à l’aide d’une pointe de pipette.
- Enfin, ajoutez 50 μL de solution d’arrêt à chaque puits et recherchez un changement de couleur du jaune au bleu pour indiquer les cellules fonctionnelles.
- Procédez immédiatement à la lecture de l’absorbance à 450 nm à l’aide d’un lecteur de microplaques.
- Estimer l’efficacité de livraison dans les puits électroporés avec de l’ARNm eGFP.
- Capturez le contraste de phase et les images de fluorescence verte des hépatocytes 24 heures après l’électroporation. Prenez trois images à différents endroits dans le puits.
- Téléchargez les images des cellules vers ImageJ. Sous l’onglet Image , sélectionnez Type | 16 bits pour convertir l’image en niveaux de gris.
- Pour mettre en surbrillance les structures de cellules dans l’image, sous l’onglet Image , sélectionnez Ajuster | Seuil. Ajustez le curseur pour mettre en surbrillance les cellules.
- Sous l’onglet Processus , sélectionnez Soustraire l’arrière-plan pour supprimer le bruit de fond.
- Comptez les cellules en cliquant sur l’onglet Analyser , puis sélectionnez Analyser les particules. Cliquez sur OK pour générer une liste de particules comptées.
- Calculez le pourcentage de cellules GFP positives en divisant le nombre de particules comptées dans les images de fluorescence verte par le nombre de particules comptées dans l’image de contraste de phase correspondante.
- Analyse de l’activité Cas9 sur cible
- Extraire l’ADN génomique des cellules électroporées.
- Retirer le milieu de la plaque 3 jours après l’électroporation et ajouter 500 μL de trypsine à 0,25 %. Incuber à 37 °C pendant 5 min. Pipettez plusieurs fois après l’incubation pour s’assurer que les hépatocytes se sont détachés de la plaque.
- Transférer la suspension de cellules trypsinisées dans des tubes de microcentrifugation et tourner dans une centrifugeuse de table à 800 × g pendant 10 min à température ambiante. Après la filature, examinez les tubes à la recherche de granulés.
- Retirer le surnageant contenant de la trypsine par pipetage. Assurez-vous de ne pas déranger la pastille. Remettre en suspension la pastille dans 80 μL de solution d’extraction d’ADN. Si la pastille est difficile à voir, remettez en suspension le contenu du tube dans 50 μL de solution d’extraction d’ADN.
- Vortex pendant 30 s pour s’assurer que le granulé est remis en suspension. Transférez la suspension dans des tubes à bande fendue PCR et placez-les dans le cycleur thermique. Courir pendant 15 min à 95 °C et 8 min à 68 °C.
- PCR-amplifier le locus sur cible.
- Suivez la procédure décrite ci-dessous pour amplifier la région hpd sur cible à l’aide de l’ADN polymérase.
- Préparer une réaction contenant 0,5 μL de 10 mM dNTPs, 0,5 μL de 10 μM d’amorce avant, 0,5 μL d’amorce inverse de 10 μM, 0,125 μL de polymérase Taq, 5 μL d’ADN génomique extrait des hépatocytes et 18,375 μL d’eau libre de nucléase. Voir le tableau supplémentaire S1 pour les séquences d’amorces.
- Vaporisez brièvement un vortex et centrifugez rapidement le mélange PCR pour vous assurer que la solution se trouve au fond du tube.
- Placer le mélange PCR dans un cycleur thermique et amplifier dans les conditions suivantes : 94 °C pendant 30 s pour la dénaturation, 30 cycles de 94 °C pendant 30 s, 57 °C pendant 45 s pour le recuit, 68 °C pendant 1 min et une extension finale de 68 °C pendant 5 min.
REMARQUE: La température de recuit pour la réaction PCR varie en fonction de la composition des amorces. Envisagez d’utiliser un calculateur de température de fusion avant d’effectuer la PCR. - Pour confirmer la taille correcte du produit, mélanger 3 μL des produits PCR avec 2 μL d’eau et 1 μL de colorant 6x. Utilisez un gel d’agarose à 1,5% et confirmez la bonne taille de produit.
- Purifiez l’ADN à l’aide de perles magnétiques.
REMARQUE: Les colonnes de rotation peuvent également être utilisées pour le nettoyage par PCR. Vous trouverez ci-dessous des procédures de purification des produits PCR à l’aide de billes magnétiques.- Retirez les billes magnétiques de 4 °C et laissez-les atteindre la température ambiante.
- Vaporisez brièvement un vortex et centrifugez rapidement le mélange PCR.
- Ajouter un volume de perles égal à 1,8× volume du mélange PCR. Pipette le mélange pcr-billes 10x pour s’assurer que la solution est également mélangée.
- Incuber à température ambiante pendant 10 min.
- Transférez le mélange pcr-billes sur une plaque PCR et placez-le sur une plaque magnétique.
- Incuber la plaque sur l’aimant pendant 5 min. Après les 5 minutes, vérifiez que la solution est claire et que les billes sont liées à l’aimant avant de passer à l’étape suivante.
- Jetez le surnageant.
- Ajouter 200 μL d’éthanol à 70 % au puits et incuber pendant 30 s.
REMARQUE: L’éthanol à 70% doit être préparé peu de temps avant d’effectuer le nettoyage pour éviter la perte d’ADN. - Jetez le surnageant et répétez l’étape 7.4.4.8.
- Retirer le surnageant et laisser sécher pendant 3 min à température ambiante pour éliminer les traces d’éthanol.
- Retirez la plaque de l’aimant et ajoutez 22 μL d’eau à l’échantillon. Pipette de haut en bas 10x pour mélanger l’eau et les perles.
- Incuber les échantillons pendant 3 min à température ambiante.
- Transférer la plaque à l’aimant et incuber pendant 3 min ou jusqu’à ce que la solution soit claire.
- Transférer 20 μL de l’échantillon dans un tube PCR. Veillez à ce qu’aucune perle ne soit reportée.
- Séquence d’amplicon d’ADN purifié par séquençage de Sanger.
- Téléchargez les fichiers de séquence .ab1 pour les échantillons traités et contrôlés (non traités) dans Tracking of indels by Decomposition (TIDE)16 pour quantifier les indels sur le site cible.
- Extraire l’ADN génomique des cellules électroporées.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Isolement des hépatocytes primaires plaqueables du foie
Le processus global de perfusion hépatique et d’isolement des hépatocytes est illustré à la figure 1. Dans cette expérience, des souris C57BL6/6J de type sauvage, âgées de 8 à 10 semaines, ont été utilisées. La procédure devrait produire 20 à 50 × 10à 6 cellules par souris avec une viabilité comprise entre 85% et 95%. Si la viabilité est <70%, un traitement par percoll doit être suivi pour éliminer les ...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
Les étapes décrites dans le protocole d’isolement des hépatocytes sont difficiles et nécessitent une pratique pour la compétence. Il existe plusieurs étapes clés pour l’isolement réussi des hépatocytes du foie. Tout d’abord, une bonne canulation de la veine cave inférieure est essentielle pour une perfusion hépatique complète. L’absence de blanchiment dans le foie après perfusion indique un déplacement du cathéter (tableau 1). La veine cave inférieure (perfusion rétrograde) a été canulée dans la procédur...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs n’ont pas d’intérêts concurrents à divulguer.
Remerciements
RNC a reçu un financement du South Carolina Bioengineering Center of Regeneration and Formation of Tissues Subvention pilote soutenue par le National Institute of General Medical Sciences (NIGMS) des National Institutes of Health, l’American Association for the Study of Liver Diseases Foundation et l’American Society of Gene & Cell Therapy sous les numéros de subvention P30 GM131959, 2021000920, et 2022000099, respectivement. Le contenu relève de la seule responsabilité des auteurs et ne représente pas nécessairement les points de vue officiels de l’American Society of Gene & Cell Therapy ou de l’American Association for the Study of Liver Diseases Foundation. Le schéma de la figure 1 a été créé avec BioRender.com.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Equipment | |||
| 0.2 mL Bandelette PCR 8 tubes FLEX-FREE, capuchons plats transparents attachés, naturel | USA Scientific | 1402-4700 | |
| Plaques de collagène à 6 puits | Advanced Biomatrix | 5073 | |
| accuSpin Micro 17R | Fisher Scientific | 13-100-675 | |
| Microscope fluorescent tout-en-un | Keyence | BZ-X810 | |
| Mélangeur Vortex Analogique | VWR | 97043-562 | |
| ART Wide Bore pointes filtrées 1 000 & micro ; L | ThermoFisher Scientific | 2079GPK | |
| Compteur de cellules automatisé | Bio-Rad Laboratories | TC20 | |
| Plateau de dissection à la cire bleue | Braintree Scientific Inc. | DTW1 | 9 » x 6.5 » x 1/2"+F21 |
| Racleur/élévateur de cellules | Argos Technologies | UX-04396-53 | stériles et apyrogènes |
| (15 mL) | Fisher Scientific | 339650 | |
| Tubes coniques (50 mL) | Fisher Scientific | 14-432-22 | |
| Applicateurs en coton | Fisher Scientific | 22-363-170 | |
| Courbés ciseaux | Cooper Surgical | 62131 | |
| Boîtes de Pétri jetables | Falcon | 351029 | 100mm, |
| stériles Boîtes de Pétri jetables | VWR | 25373-100 | 35mm, stérile |
| Epoch Microplate Spectrophotometer | BioTek Instruments | 250082 | |
| Falcon Cell strainer (70 µ ; m) | Fisher Scientific | 08-771-2 | |
| Forceps | Cooper Surgical | 61864 | Euro-Med Adson Tissue Forceps |
| IV cathéters ; | Kit | 382612 | 24 G x 0,75 po |
| Baxter | 2C6401 | ||
| MyFuge 12 Mini Centrifuge | Benchmark Scientific | 1220P38 | |
| Aiguilles | Fisher Scientific | 05-561-20 | 25 G |
| Nucleofector 2b Dispositif | Lonza | AAB-1001 | Programme T-028 a été utilisé pour l’électroporation dans les hépatocytes de souris |
| Pompe péristaltique | Masterflex | ; HV-77120-42 | 10 à 60 tr/min ; 90 à 260 VAC |
| Tube de pompe de précision | Masterflex | HV-96410-14 | 25 pi, silicone |
| Plaques de culture primaire | Corning Life Sciences | 353846 | Plaques de culture de tissus contenant de l’azote |
| Pipettes sérologiques (25 mL) | Fisher Scientific | 12-567-604 | |
| Seringues | BD | 329464 | 1 mL, stériles |
| Thermocycleur T100 | Bio-Rad Laboratories | 1861096 | |
| Bain-marie | ALT | 27577 | Thermo Scientific Precision Microprocessor Controlled 280 Series, 2,5 L |
| Reagents | |||
| Alt-R S.p. Cas9 Nuclease V3 | IDT | 1081058 | |
| Beckman Coulter AMPure XP, 5 mL | Fisher Scientific NC9959336 | ||
| CleanCap Cas9 ARNm | Trilink Biotechnologies | L-7606-100 | |
| CleanCap ; EGFP ARNm | Trilink Biotechnologies | L-7201-100 | |
| Corning Matrigel Matrix | Corning Life Sciences | 356234 | |
| DMEM | ThermoFisher Scientific | 11885076 | Faible teneur en glucose, pyruvate |
| Éthanol 70 % | VWR | 71001-652 | |
| Sérum fœtal bovin | Thermoscientific | 26140-079 | |
| Entretien des hépatocytes Medium (MM) | Lonza | MM250 | |
| Hépatocyte Plating Medium (PM) | Lonza | MP100 | |
| Mouse Albumine ELISA Kit | Fisher Scientific | NC0010653 | |
| Mouse/Rat Hepatocyte Nucleofector Kit | Lonza | VPL-1004 | |
| OneTaq HotStart DNA polymérase | New England Biolabs | M0481L | |
| PBS 10x pH 7.4 ; | Thermoscientific | 70011-044 | Sans chlorure de calcium ou de magnésium |
| Percoll (solution PVP) | Santa Cruz Biotechnology | sc-500790A | |
| Acide périodique | Sigma-Aldrich | P7875-25G | |
| Permount Mounting Medium | VWR | 100496-550 | |
| QuickExtract Solution d’extraction d’ADN | Lucigen Corporation | QE05090 | |
| Schiff' s réactif fuchsin-sulfite | Sigma-Aldrich | S5133 | |
| Trypsine-EDTA (0,25 %) | ThermoFisher Scientific | 25200056 | Rouge de phénol |
| Vybrant MTT Essai de viabilité cellulaire | ThermoFisher Scientific | V13154 | |
| Perfusion Solution 1 (pH 7,4, filtre stérilisé) ; | ; C pendant 2 mois | ||
| EBSS | Fisher Scientific | 14155063 | Complete à 200 mL |
| EGTA (0,5 M) | Bioworld | 40520008-1 | 200 µ ; L |
| HEPES (pH 7,3, 1 M) | ThermoFisher Scientific | AAJ16924AE | 2 mL ; |
| Solution de perfusion 2 (pH 7,4, stérilisé par filtre) ; | ; C pendant 2 mois | ||
| CaCl2· ; 2H20 (1,8 m) | Sigma | C7902-500G | 360 & micro ; L de 1 M de stock ; |
| EBSS (sans calcium, sans magnésium, sans rouge de phénol) | Fisher Scientific | 14-155-063 | Complet jusqu’à 200 mL |
| HEPES (1 M) | ThermoFisher Scientific | AAJ16924AE | 2 mL ; |
| MgSO4 et middot ; 7H20 (0,8 mM) | Sigma | 30391-25G | 160 & micro ; L de 1 M de solution mère |
| perfusion 3 | Préparé frais avant utilisation | ||
| Solution 2 | 50 mL | ||
| Liberase | Roche | 5401127001 | 0,094 unités Wunsch/mL |
| Cocktail anesthésique pour souris ; | |||
| Acépromzine | 0,25 mg/mL Concentration finale | ||
| Kétamine | 7,5 mg/mL Concentration finale | ||
| Xylazine | 1,5 mg/mL Concentration finale | ||
| Software | URL | ||
| Benchling | https://www.benchling.com/ | ||
| ImageJ | https://imagej.nih.gov/ij/ | ||
| TIDE : Suivi des indels par décomposition | https://tide.nki.nl/ |
Références
- Pampols, T. Inherited metabolic rare disease. Advances in Experimental Medicine and Biology. 686, 397-431 (2010).
- Saudubray, J. M., Sedel, F., Walter, J. H. Clinical approach to treatable inborn metabolic diseases: an introduction. Journal of Inherited Metabolic Disease. 29 (2-3), 261-274 (2006).
- Arnon, R., et al. Liver transplantation in children with metabolic diseases: the studies of pediatric liver transplantation experience. Pediatric Transplantation. 14 (6), 796-805 (2010).
- Maiorana, A., et al. Preemptive liver transplantation in a child with familial hypercholesterolemia. Pediatric Transplantation. 15 (2), 25-29 (2011).
- OPTN/SRTR 2019 Annual Data Report: Liver. , Available from: https://srtr.transplant.hrsa.gov/annual_reports/2019/Liver.aspx (2019).
- Fabris, L., Strazzabosco, M. Rare and undiagnosed liver diseases: challenges and opportunities. Translational Gastroenterology and Hepatology. 6, (2020).
- Haugabook, S. J., Ferrer, M., Ottinger, E. A. In vitro and in vivo translational models for rare liver diseases. Biochimica et Biophysica Acta (BBA) - Molecular Basis of Disease. 1865 (5), 1003-1018 (2019).
- Xue, Y., et al. Embryonic lethality and vascular defects in mice lacking the notch ligand Jagged1. Human Molecular Genetics. 8 (5), 723-730 (1999).
- Lima, A., Maddalo, D. SEMMs: Somatically engineered mouse models. a new tool for in vivo disease modeling for basic and translational research. Frontiers in Oncology. 11, 1117(2021).
- Kim, S., Kim, D., Cho, S. W., Kim, J., Kim, J. S. Highly efficient RNA-guided genome editing in human cells via delivery of purified Cas9 ribonucleoproteins. Genome Research. 24 (6), 1012-1019 (2014).
- Ye, L., et al. Seamless modification of wild-type induced pluripotent stem cells to the natural CCR5Delta32 mutation confers resistance to HIV infection. Proceedings of the National Academy of Sciences. 111 (26), 9591-9596 (2014).
- Straub, C., Granger, A. J., Saulnier, J. L., Sabatini, B. L. CRISPR/Cas9-mediated gene knock-down in post-mitotic neurons. PLoS One. 9 (8), 105584(2014).
- Hoban, M. D., et al. CRISPR/Cas9-mediated correction of the sickle mutation in human CD34+ cells. Molecular Therapy. 24 (9), 1561-1569 (2016).
- Rathbone, T., et al. Electroporation-mediated delivery of Cas9 ribonucleoproteins results in high levels of gene editing in primary hepatocytes. The CRISPR Journal. , (2022).
- Benchling [Biology Software]. , Available from: https://benchling.com (2022).
- Brinkman, E. K., Chen, T., Amendola, M., van Steensel, B. Easy quantitative assessment of genome editing by sequence trace decomposition. Nucleic Acids Research. 42 (22), 168(2014).
- Cabral, F., et al. Purification of hepatocytes and sinusoidal endothelial cells from mouse liver perfusion. Journal of Visualized Experiments: JoVE. (132), e56993(2018).
- Huang, P., et al. Induction of functional hepatocyte-like cells from mouse fibroblasts by defined factors. Nature. 475 (7356), 386-389 (2011).
- Severgnini, M., et al. A rapid two-step method for isolation of functional primary mouse hepatocytes: cell characterization and asialoglycoprotein receptor based assay development. Cytotechnology. 64 (2), 187-195 (2012).
- Jung, Y., Zhao, M., Svensson, K. J. Isolation, culture, and functional analysis of hepatocytes from mice with fatty liver disease. STAR Protocols. 1 (3), 100222(2020).
- Kim, Y., et al. Three-dimensional (3D) printing of mouse primary hepatocytes to generate 3D hepatic structure. Annals of Surgical Treatment and Research. 92 (2), 67-72 (2017).
- Li, W. C., Ralphs, K. L., Tosh, D. Isolation and culture of adult mouse hepatocytes. Methods in Molecular Biology. 633, 185-196 (2010).
- Lattanzi, A., et al. Optimization of CRISPR/Cas9 delivery to human hematopoietic stem and progenitor cells for therapeutic genomic rearrangements. Molecular Therapy. 27 (1), 137-150 (2019).
- Dever, D. P., et al. CRISPR/Cas9 beta-globin gene targeting in human haematopoietic stem cells. Nature. 539 (7629), 384-389 (2016).
- Grompe, M. Hereditary Tyrosinemia: Pathogenesis, Screening and Management. Tanguay, R. M. , Springer International Publishing. 215-230 (2017).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
