Metoda MYTH umożliwia czułą detekcję przejściowych i trwałych oddziaływań między białkami ekspresowanymi w organizmie modelowym Saccharomyces cerevisiae. Została ona z powodzeniem zastosowana do badania egzogennych oraz drożdżowych białek błonowych w celu wysokoprzepustowej identyfikacji ich partnerów interakcji.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
System błonowego dwuhybrydowego badania drożdży (MYTH) oparty na rozszczepionej ubikwitynie: potężne narzędzie do identyfikacji oddziaływań białko-białko
W tym artykule
Podsumowanie
Streszczenie
Fundamentalne znaczenie biologiczne i kliniczne integralnych białek błonowych skłoniło do opracowania systemu opartego na drożdżach do wysokoprzepustowej identyfikacji oddziaływań białko-białko (PPI) dla pełnowymiarowych białek transbłonowych. W tym celu nasze laboratorium opracowało system Membrane Yeast Two-Hybrid (MYTH) oparty na rozszczepionej ubikwitynie. Technologia ta pozwala na czułą detekcję przejściowych i trwałych oddziaływań białkowych przy użyciuSaccharomyces cerevisiaejako organizm gospodarza. MYTH wykorzystuje obserwację, że ubikwitynę można podzielić na dwie stabilne części: połowę C-końcową ubikwityny drożdżowej (Cub) oraz północną część domeny ubikwityny (Nub). W metodzie MYTH zasada ta została zaadaptowana do roli „sensora” oddziaływań białko-białko. W skrócie, integralne białko przynęty w błonie jest połączone z Cubktóry jest połączony ze sztucznym czynnikiem transkrypcyjnym. Białka ofiary (prey), w formie pojedynczej lub bibliotecznej, są łączone z Nubczęści. Interakcja białkowa między przynętą (bait) a białkiem chwytanym (prey) prowadzi do rekonstytucji części ubikwityny, tworząc pełnowymiarową cząsteczkę „pseudo-ubikwityny”. Cząsteczka ta jest z kolei rozpoznawana przez cytozolowe enzymy deubikwitynujące, co skutkuje rozszczepieniem czynnika transkrypcyjnego i następującą indukcją ekspresji genu reporterowego. System ten jest wysoce adaptowalny i szczególnie dobrze nadaje się do przesiewania wysokoprzepustowego. Został on z powodzeniem zastosowany do badania interakcji z wykorzystaniem integralnych białek błonowych pochodzących zarówno z drożdży, jak i innych organizmów.
Protokół
1. Informacje wstępne
Interakcje białko-białko (PPIs) są podstawowymi elementami budulcowymi zaangażowanymi w regulację wszystkich procesów komórkowych. W związku z tym niezbędne jest, aby wszystkie interakcje były ściśle regulowane w celu utrzymania homeostazy komórkowej, ponieważ zaburzenie tej równowagi biologicznej często odgrywa rolę w rozwoju chorób oraz transformacji komórek nowotworowych. Białka związane z błoną należą do jednych z biologicznie najważniejszych klas białek, ponieważ mogą inicjować złożone kaskady sygnałowe oraz pośredniczyć w imporcie i eksporcie różnych cząsteczek, w tym leków, co zyskało ostatnio na znaczeniu w opiece zdrowotnej w obliczu coraz powszechniejszych problemów związanych z lekoopornością. Zrozumienie złożoności tej klasy białek wymaga identyfikacji ich partnerów interakcyjnych. Poszukiwanie takich partnerów okazuje się trudne, gdyż często wymaga stosowania drastycznych warunków, które muszą zostać zoptymalizowane dla każdego białka związanego z błoną [1].
Podstawowe znaczenie biologiczne i kliniczne białek błonowych doprowadziło do opracowania systemu opartego na drożdżach do wysokoprzepustowej identyfikacji PPI dla pełnowymiarowych białek transbłonowych. W tym celu opracowaliśmy system Membrane Yeast Two-Hybrid (MYTH) oparty na rozszczepionej ubikwitynie [2-4]. Narzędzie to umożliwia czułe wykrywanie przejściowych i stabilnych oddziaływań białkowych. Zostało ono z sukcesem zastosowane do badania białek egzogennych i endogennych eksprymowanych w organizmie modelowym Saccharomyces cerevisiae [3-7]. MYTH wykorzystuje obserwację, że ubikwitynę można podzielić na dwie części: połowę C-końcową (Cub) oraz połowę N-końcową (NubI). Badania in vivo wykazały, że części te spontanicznie się reconstituują ze względu na wysokie powinowactwo do siebie (Rysunek 1a). Jednak wprowadzenie punktowej mutacji izoleucyny 13 na glicynę w połowie N-końcowej ubikwityny (powstaje fragment określany jako NubG) zapobiega tej spontanicznej reasocjacji [8] (Rysunek 1b).
Zasadę tę wykorzystujemy w systemie MYTH (Rys. 1c i 2). W skrócie, integralne białko przynęty w błonie jest połączone z fragmentem Cub, który jest związany ze sztucznym czynnikiem transkrypcyjnym składającym się z białka wiążącego DNA LexA z Escherichia coli oraz domeny aktywacyjnej VP16 z wirusa opryszczki zwykłej. Białka ofiary są generowane poprzez fuzję fragmentów cDNA lub DNA genomicznego z fragmentem NubG. Oddziaływanie między białkiem przynętą a ofiarą w gospodarza drożdżowym prowadzi do rekonstytucji pełnowymiarowej cząsteczki „pseudoubikwityny”, z późniejszym rozpoznaniem przez cytozolowe enzymy deubikwitynujące (DUB) i proteolitycznym uwolnieniem czynnika transkrypcyjnego. Czynnik transkrypcyjny może następnie wniknąć do jądra komórkowego i aktywować system genów reporterowych (zazwyczaj obejmujący ekspresję genów HIS3, lacZ i ADE2), co umożliwia wzrost szczepów drożdży na pożywkach selektywnych, co wskazuje na interakcję przynęty i ofiary [2-4].
Identyfikacja i charakterystyka oddziaływań białek integralnych błon komórkowych dostarczą informacji niezbędnych do pełnego zrozumienia ich funkcji. W miarę jak będziemy dokładniej rozumieć i analizować role białek oddziałujących z białkami integralnymi błon, możemy zyskać wgląd w dynamiczne zależności zaangażowane w regulację tych białek oraz odkryć nowe cele o potencjale terapeutycznym.
2. Wybór przynęty i odpowiedniego systemu MYTH
- Przed przeprowadzeniem analizy MYTH należy upewnić się, że N- i/lub C-koniec badanego białka znajduje się w cytozolu komórki. Niezbędne jest, aby znacznik Cub-LexA-VP16 był połączony z białkiem na takim właśnie końcu, ponieważ enzymy deubikwitynujące, konieczne do uwolnienia czynnika transkrypcyjnego, znajdują się w cytozolu [4].
- Następnie należy zdecydować, który z dwóch głównych wariantów MYTH jest odpowiedni. W przypadku białek drożdży niebędących natywnymi można zastosować tradycyjną metodę MYTH (tMYTH), w której białka przynęty są nadekspresowane ektopowo z plazmidu. Dla natywnych białek drożdży metodą z wyboru jest zintegrowana metoda MYTH (iMYTH). W iMYTH przynęty są znakowane endogennie znacznikiem Cub-LexA-VP16, co pozostawia je pod kontrolą ich natywnego promotora. Jest to korzystne, ponieważ poziom ekspresji przynęt typu dzikiego pomaga wyeliminować problemy związane z nadekspresją białek, takie jak zwiększona liczba wyników fałszywie dodatnich [3]. Z wyjątkiem początkowej konstrukcji przynęty oraz stosowanych mediów selekcyjnych, obie formy MYTH są przeprowadzane w zasadniczo identyczny sposób. Dla przejrzystości w niniejszym raporcie skupimy się głównie na zastosowaniu tMYTH, ponieważ wariant ten może w zasadzie być stosowany w przypadku białek błonowych z niemal każdego organizmu i jest zatem szerszy w zastosowaniu.
3. Generowanie i walidacja przynęty
- Wymagane pożywki i roztwory
- Sterylna ddH2O przygotowana poprzez autoklawowanie w 121°C, 15 psi przez 30 minut.
- Roztwór 3-amino-1,2,4-triazolu (3-AT) przygotowany jako 1M roztwór stokowy w ddH2O. Sterylizacja poprzez przepuszczenie przez filtr 0,2 μm.
- Pożywka wzrostowa YPAD składająca się z 1% w/v ekstraktu drożdżowego, 2% w/v peptonu, 2% w/v glukozy i 100 μM adeniny przygotowanej w ddH2O. Sterylizacja poprzez autoklawowanie w 121°C, 15 psi przez 30 minut.
- 10x Mieszanina aminokwasów/zasad nukleotydowych: Pełna mieszanina zawiera 1,0 mM adeniny, 1,8 mM uracylu, 1,0 mM argininy, 1,0 mM histydyny, 2,3 mM izoleucyny, 7,6 mM leucyny, 1,6 mM lizyny, 10,1 mM metioniny, 3,0 mM fenyloalaniny, 16,8 mM treoniny, 2,0 mM tryptofanu, 1,7 mM tyrozyny i 12,8 mM waliny, przygotowana w ddH2O. W przypadku pożywek typu drop-out należy pominąć odpowiednie aminokwasy i/lub zasady nukleotydowe. Sterylizacja poprzez autoklawowanie w 121°C, 15 psi przez 30 minut.
- Syntetyczna pożywka wzrostowa Drop-Out (SD) składająca się z 0,67% w/v syntetycznej bazy azotowej dla drożdży (bez aminokwasów, ale z siarczanem amonu), 2% w/v glukozy, 2% w/v agaru i 1x mieszaniny aminokwasów/nukleotydów, przygotowana w ddH2O. Należy przygotować pożywki SD-leucyna w formie płynnej i stałej (zawierającej 2% agaru). Należy również przygotować stałe pożywki SD-tryptofan-leucyna oraz SD-tryptofan-leucyna-adenina-histydyna. Sterylizacja poprzez autoklawowanie w 121°C, 15 psi przez 30 minut. Pożywki stałe wlać do szalek Petriego 100x15 mm.
- Syntetyczna pożywka wzrostowa Drop-Out (SD) zawierająca 3-AT. Przygotować pożywkę SD-tryptofan-leucyna-adenina-histydyna zgodnie z opisem, ale zawierającą 3-AT w stężeniach 25, 50, 75 i 100 mM. Odpowiednią ilość 3-AT z 1M sterylnego roztworu stokowego dodać do pożywki po autoklawowaniu i wystudzeniu (przed jej zastygnięciem). Wlać do szalek Petriego 100x15 mm.
- Mieszanina PEG/acetanu litu składająca się z 40% w/v PEG-3350, 120 mM acetanu litu i 167 μg/mL DNA z plemników łososia (sód, Typ III) przygotowana w ddH2O. Aby zapewnić sterylność mieszaniny, należy przygotować ją ze sterylnej wody i roztworów (tj. autoklawowanego 50% PEG-3350, autoklawowanego 1M acetanu litu i 2 mg/mL DNA z plemników łososia typ III sód przygotowanego w sterylnej ddH2O).
- Enzymy i odczynniki do prowadzenia reakcji PCR.
- Komercyjny zestaw do miniprepów.
- Szklane kuleczki sodowo-wapniowe (0,5 mm).
- Kompetentne komórki Escherichia coli odpowiednie do propagacji plazmidów (np. DH5α, XL10 gold) oraz standardowe pożywki odpowiednie do propagacji bakterii i selekcji plazmidów.
- Specyficzne szczepy drożdży, plazmidy i primery opisane w protokole.
- Generowanie przynęt tMYTH metodą Gap Repair
- Przynęta musi zostać sklonowana do odpowiedniego wektora w celu znakowania i ekspresji. Obecnie dostępnych jest wiele wektorów tMYTH do konstrukcji przynęt. Wektory takie jak pCMBV4, pAMBV4 i pTMBV4 umożliwiają konstrukcję przynęt znakowanych z końcem C (BAIT-Cub-LexA-VP16) pod kontrolą promotorów odpowiednio CYC1 (słaby), ADH1 (silny) i TEF1 (bardzo silny). Przynęty znakowane z końcem N (LexA-VP16-Cub-BAIT) można generować przy użyciu wektorów takich jak pTLB-1 i pBT3-N, odpowiednio pod kontrolą promotorów TEF1 i CYC1. Wybór wektora zależy od przynęty i musi zostać określony empirycznie. W niektórych przypadkach niezbędna jest wyższa ekspresja przynęty w celu wykrycia interakcji, podczas gdy w innych nadmierna ekspresja przynęty może być szkodliwa, prowadząc do zwiększonej liczby wyników fałszywie dodatnich.
- Przeprowadzić trawienie restrykcyjne wybranego plazmidu w odpowiednim miejscu (miejscach) restrykcyjnych. Cięcie powinno nastąpić wyłącznie w bezpośrednim sąsiedztwie znacznika Cub-LexA-VP16 (powyżej znacznika dla znakowania C-końcowego lub poniżej dla znakowania N-końcowego). Przykładowo, przy użyciu wektora pAMBV4 idealnym wyborem jest SfiI. Przetrawiony plazmid przechowywać w -20°C do momentu użycia.
- Zaprojektować primery do amplifikacji i klonowania genu docelowego. Koniec 5' primera Forward musi być komplementarny do około 35-40 nukleotydów powyżej miejsca restrykcyjnego, natomiast koniec 3' musi pasować do pierwszych 18-20 nukleotydów genu docelowego. Koniec 5' primera Reverse musi być komplementarny do odwrotnej sekwencji około 35-40 nukleotydów poniżej miejsca restrykcyjnego, a koniec 3' do odwrotnej sekwencji ostatnich 18-20 nukleotydów genu docelowego (pomijając kodon stop, jeśli znacznik Cub-LexA-VP16 jest umieszczany na końcu C). W zależności od tego, czy wykonywane jest znakowanie N- czy C-końcowe, należy dobrać 35-40 nukleotydów primera Forward lub Reverse tak, aby gen docelowy został sklonowany w odpowiedniej ramce odczytu ze znacznikiem Cub-LexA-VP16.
- Amplifikować gen docelowy metodą PCR przy użyciu powyższych primerów. Parametry PCR będą zależeć od użytego enzymu i specyficznych primerów.
- Transformować produkt PCR wraz z przetrawionym plazmidem do odpowiedniego laboratoryjnego szczepu drożdży posiadającego mutację leu2 (np. BY4741). Można użyć szczepu reporterowego MYTH (np. THY.AP4 lub L40), ale nie jest to konieczne, ponieważ celem użycia drożdży na tym etapie jest jedynie zapewnienie środowiska, w którym może zajść homologiczna rekombinacja typu gap repair. Transformację należy przeprowadzić w następujący sposób:
- Zaszczepić pojedynczą kolonię wybranego szczepu drożdży do 5 mL sterylnej pożywki YPAD i inkubować przez noc w 30°C przy ciągłym wytrząsaniu (200 rpm).
- Rozcieńczyć nocną kulturę w 50 mL świeżej pożywki YPAD do OD600 ≈ 0,15 i inkubować w 30°C z wytrząsaniem (200 rpm). Hodować przez około 3-4 godziny, aż do osiągnięcia OD600 ≈ 0,6.
- Wirować komórki przy 700xg przez 5 minut i usunąć nadsącz.
- Resuspendować osad komórkowy w 25 mL sterylnej ddH2O i wirować przy 700xg przez 5 minut.
- Usunąć nadsącz i resuspendować osad komórkowy w 1 mL sterylnej ddH2O.
- Dodać 100 μL komórek, 300 μL mieszaniny PEG/acetanu litu, przetrawiony plazmid (50 fmol) oraz produkt PCR (250-500 fmol) do probówki typu mikrocentryfuga.
- Inkubować w 30°C przez 30 minut.
- Przeprowadzić szok termiczny w 42°C przez 1 godzinę.
- Wirować przy 3000xg przez 5 min i usunąć nadsącz.
- Resuspendować osad komórkowy w 200 μL sterylnej ddH2O i wysiać całą objętość na stałą selektywną pożywkę SD-leucyna. Hodować w 30°C przez 2-4 dni.
- Wyhodować pojedynczą kolonię transformowanego szczepu w 5 mL płynnej pożywki SD-leucyna w 30°C przez noc.
- Wirować komórki przy 700xg przez 5 minut i usunąć nadsącz.
- Wyizolować DNA plazmidu przynęty z osadów komórkowych przy użyciu dowolnego komercyjnego zestawu do miniprepów. Postępować zgodnie ze standardowym protokołem z jedną modyfikacją: aby zapewnić wystarczającą lizę komórek drożdży, po wstępnej resuspensji dodać do osadu niewielką objętość szklanych kuleczek sodowo-wapniowych 0,5 mm i intensywnie mieszać w vortexie przez 5 minut. Następnie kontynuować zgodnie z komercyjnym protokołem.
- Transformować wyizolowane DNA drożdży do kompetentnego szczepu E. coli odpowiedniego do propagacji plazmidów (np. DH5α, XL10 Gold) o wydajności transformacji co najmniej 1x10⁷ komórek/μg DNA. Należy pamiętać, że plazmidy przynęt można selekcjonować za pomocą kanamycyny.
- Odzyskać DNA plazmidowe z transformowanych E. coli za pomocą standardowej metody izolacji DNA lub zestawu komercyjnego.
- Zweryfikować poprawność konstrukcji plazmidu przynęty poprzez sekwencjonowanie.
- Transformować zweryfikowany konstrukt przynęty do odpowiedniego szczepu reporterowego MYTH (np. THY.AP4, L40). Można zastosować opisany powyżej protokół transformacji drożdży, zastępując przetrawiony plazmid i produkt PCR DNA plazmidu przynęty.
- Walidacja przynęty - poprawna lokalizacja
- Przed użyciem szczepy przynęt są analizowane, aby upewnić się, że są one prawidłowo zlokalizowane w błonie drożdży. W przypadku iMYTH lokalizacja ta będzie zależeć konkretnie od właściwości znakowanej przynęty. Dla tMYTH plazmidy przynęt zazwyczaj zawierają sekwencję sygnałową (np. Matα) kierującą wyrażane białko do błony plazmatycznej. Lokalizację określa się za pomocą mikroskopii fluorescencyjnej. Włączenie cząsteczki YFP do sekwencji znacznika przynęty (tj. Cub-YFP-LexA-VP16) jest najprostszym i najbardziej bezpośrednim podejściem, umożliwiającym bezpośrednią wizualizację żywych komórek i jest powszechnie stosowane w iMYTH. Alternatywnie można zastosować standardowe podejście immunofluorescencyjne z użyciem przeciwciał przeciwko komponentom LexA lub VP16 znacznika.
- Walidacja przynęty - test kontrolny NubG/I
- Po ustaleniu poprawnej lokalizacji przynęty należy upewnić się, że przynęta nie aktywuje systemu reporterowego samodzielnie ani w obecności nieoddziałujących ofiar (tj. sprawdzić, czy przynęta nie ulega samoaktywacji). Osiąga się to za pomocą testu NubG/I, w którym przynęta jest transformowana oddziałującymi (pozytywnymi) i nieoddziałującymi (negatywnymi) ofiarami kontrolnymi, a wzrost jest oceniany na pożywkach selektywnych. Przynęta musi rosnąć na pożywce selektywnej w obecności kontroli pozytywnej i nie rosnąć w obecności kontroli negatywnej, aby nadawać się do użytku w MYTH.
- Należy rozpocząć od transformacji testowanej przynęty 100-200 ng plazmidu ofiary kontrolnej. Można zastosować wcześniej opisany protokół transformacji drożdży, zastępując pożywkę YPAD pożywką SD-leucyna i używając pożywki SD-tryptofan-leucyna do końcowego etapu wysiewu. Powszechnie stosuje się następujące konstrukty ofiar kontrolnych:
- pOST1-NubI (kontrola pozytywna)
- pOST1-NubG (kontrola negatywna)
- pFUR4-NubI (kontrola pozytywna)
- pFUR4-NubG (kontrola negatywna)
- OST1 jest komponentem kompleksu oligosacharylowego i jest zlokalizowany w błonie retikulum endoplazmatycznego [9], natomiast FUR4 jest permeazą uracylu i jest zlokalizowany w błonie plazmatycznej [10]. Choć białka te są zazwyczaj naszym pierwszym wyborem jako ofiary nieoddziałujące, ich przydatność będzie zależeć od konkretnego przypadku. W mało prawdopodobnym przypadku, gdy przewiduje się, że przynęta faktycznie będzie oddziaływać z obiema tymi kontrolami, konieczny będzie wybór alternatywnych ofiar. Należy pamiętać, że NubI jest formą typu dzikiego N-końca ubikwiny i oddziałuje spontanicznie z Cub niezależnie od interakcji między białkami, z którymi połączone są Cub i Nub. Zatem ofiary NubI stanowią kontrole pozytywne, podczas gdy ofiary NubG (niosące mutację izoleucyny 13 na glicynę, która zapobiega spontanicznej asocjacji Nub i Cub) służą jako kontrole negatywne.
- Resuspendować pojedyncze kolonie każdej transformowanej przynęty w 100 μL sterylnej ddH2O.
- Wykonać rozcieńczenia szeregowe resuspendowanych komórek w sterylnej ddH2O, aby uzyskać rozcieńczenia 1/10, 1/100 i 1/1000.
- Nanieść objętości 5 μL nierozcieńczonych i rozcieńczonych komórek na pożywki SD-tryptofan-leucyna oraz SD-tryptofan-leucyna-adenina-histydyna z 3-AT w różnych stężeniach oraz bez niego. 3-AT działa jako konkurencyjny inhibitor genu reporterowego HIS3 i służy do zwiększenia rygorystyczności procesu selekcji. W niektórych przypadkach może być przydatny do hamowania niespecyficznego wzrostu przynęt słabo lub umiarkowanie samoaktywujących się.
- Pozostawić plamki do wyschnięcia, a następnie inkubować płytki w 30°C przez 2-4 dni.
- Wszystkie transformanty powinny rosnąć na płytkach SD-tryptofan-leucyna, co wskazuje na pomyślną transformację plazmidem ofiary. Przynęty, które nie ulegają samoaktywacji, będą rosnąć na pożywce SD-tryptofan-leucyna-adenina-histydyna tylko wtedy, gdy zostaną transformowane konstruktami ofiar NubI, a nie ofiarami NubG. Należy odnotować, jakie stężenie 3-AT w pożywce jest wymagane (jeśli w ogóle), ponieważ będzie ono niezbędne podczas screeningu.
4. Przesiewanie
- Wymagane pożywki i roztwory
- Sterylna ddH2O przygotowana przez autoklawowanie w 121°C, 15 psi przez 30 minut.
- 0,9% roztwór NaCl przygotowany w ddH2O i wysterylizowany przez autoklawowanie w 121°C, 15 psi przez 30 minut.
- Roztwór fosforanu sodu składający się z 493 mM fosforanu sodu dwuzasadowego i 250 mM fosforanu sodu jednazasadowego w ddH2O. Sterylizacja przez autoklawowanie w 121°C, 15 psi przez 30 minut.
- Roztwór X-Gal (5-bromo-4-chloro-3-indolilo-β-D-galaktopiranosyd) przygotowany jako roztwór stokowy o stężeniu 100 mg/mL w N,N-dimetyloformamidzie.
- Pożywka wzrostowa 2xYPAD zawierająca 2% m/v ekstraktu drożdżowego, 4% m/v peptonu, 4% m/v glukozy i 100 μM adeniny, przygotowana w ddH2O. Sterylizacja przez autoklawowanie w 121°C, 15 psi przez 30 minut.
- Syntetyczna pożywka z pominięciem składników (SD), przygotowana zgodnie z wcześniejszym opisem. Należy przygotować płynną pożywkę SD-leucyna oraz stałą pożywkę SD-tryptofan-leucyna. Pożywkę stałą należy nalać do szalek Petriego o wymiarach 100x15 mm. Stałą pożywkę SD-tryptofan-leucyna-adenina-histydyna należy przygotować w okrągłych szalkach 150 mm (16 szalek na każdy screening), zawierającą, jeśli to konieczne, 3-AT w stężeniu określonym na podstawie testu kontrolnego NubG/I.
- Pożywka syntetyczna z pominięciem składników (SD) + 5-bromo-4-chloro-3-indolilo-β-D-galaktopiranosyd (X-Gal). Przygotować pożywkę SD-tryptofan-leucyna-adenina-histydyna z agarem zgodnie z wcześniejszym opisem. Po autoklawowaniu odstawić do ochłodzenia, dodać 3-AT (jeśli wymagane), a następnie 1/10 objętości sterylnego roztworu fosforanu sodu. Następnie dodać roztwór X-Gal do stężenia końcowego 80 μg/mL. Dokładnie wymieszać i nalać do okrągłych szalek 150 mm.
- Roztwór PEG/octanu litu II zawierający 40% PEG-3350, 100 mM octanu litu, 1 mM EDTA i 10 mM Tris pH 7,5. Przygotować ten roztwór, używając sterylnej ddH2O i roztworów (np. autoklawowanego 50% PEG-3350, 1 M octanu litu, 100 mM Tris pH 7,5 i 500 mM EDTA pH 8,0).
- Roztwór octanu litu / Tris EDTA zawierający 110 mM octanu litu, 11 mM Tris pH 7,5 i 1,1 mM EDTA. Przygotować ten roztwór, używając sterylnej ddH2O i roztworów (np. autoklawowanego 1 M octanu litu, 100 mM Tris pH 7,5 i 500 mM EDTA pH 8,0).
- 10x roztwór Tris EDTA składający się ze 100 mM Tris pH 7,5 i 10 mM EDTA przygotowany w ddH2O. Sterylizacja przez autoklawowanie w 121°C, 15 psi przez 30 minut.
- Roztwór jednoniciowego DNA nośnikowego (ssDNA) zawierający 2 mg/mL soli sodowej DNA z plemni łososia Typ III, przygotowany w sterylnej ddH2O.
- Komercyjny zestaw do miniprep.
- Kuleczki szklane sodowo-wapniowe (0,5 mm).
- Kompetentne komórki Escherichia coli odpowiednie do propagacji plazmidów (np. DH5α, XL10 gold) oraz standardowe pożywki odpowiednie do propagacji bakterii i selekcji plazmidów.
- Specyficzne szczepy drożdży i plazmidy opisane w protokole
- Transformacja na dużą skalę
- Szczep reporterowy MYTH zawierający przynętę (bait) należy zaszczepić z pojedynczej kolonii do 5 mL pożywki SD-leucyna i inkubować przez noc w 30°C z wytrząsaniem (200 obr/min).
- Kulturę nocną rozcieńczyć w 200 mL pożywki SD-leucyna do OD600 = 0,15 i inkubować w 30°C z wytrząsaniem (200 obr/min). Hodować do osiągnięcia OD600 = 0,6 – 0,7 (około 4-5 godzin).
- Krótko przed osiągnięciem docelowej wartości OD600 rozmrozić alikwot roztworu ssDNA. Gotować w 100°C przez 5 minut, a następnie schłodzić na lodzie. Powtórzyć czynność raz.
- Po osiągnięciu docelowej wartości OD600 zebrać komórki poprzez wirowanie przy 700xg przez 5 minut (podzielić 200 mL kultury do 4 probówek wirówkowych z nakrętką 50 mL).
- Każdy osad przemyć 30 mL sterylnej ddH2O i krótko wymieszać na wirówce typu vortex. Wirować przy 700xg przez 5 minut.
- Odlać nadsącz i resuspendować każdy osad w 1 mL roztworu octanu litu / Tris EDTA. Przenieść do sterylnej probówki mikrowirówkowej 1,5 mL i wirować przy 700xg przez 5 minut.
- Odlać nadsącz i resuspendować każdy osad w 600 μL roztworu octanu litu / Tris EDTA.
- Do 4 probówek wirówkowych z nakrętką 15 mL dodać następujące składniki:
- 2,5 mL roztworu PEG/octanu litu II
- 600 μL resuspendowanych komórek
- 100 μL roztworu ssDNA
- 7 μg DNA biblioteki ofiar (prey)
- Biblioteki zawierające ofiary znakowane NubG na terminusie N- lub C- i przygotowane z różnych źródeł cDNA lub genomowych są dostępne komercyjnie (www.dualsystems.com). Wybór konkretnej biblioteki musi być dokonany indywidualnie, w zależności od wybranej przynęty i celów eksperymentalnych.
- Probówki mieszać na wirówce typu vortex przez 1 minutę, aby zapewnić dokładne wymieszanie, a następnie inkubować w kąpieli wodnej w 30°C przez 45 minut. Krótko mieszać co 15 minut.
- Do każdej probówki dodać 160 μL dimetylosulfotlenku (DMSO) i natychmiast wymieszać poprzez odwracanie probówek.
- Inkubować w kąpieli wodnej w 42°C przez 20 minut.
- Transformanty zebrać przez wirowanie przy 700xg przez 5 minut.
- Odlać nadsącz. Odzyskać transformanty poprzez resuspensję każdego osadu w 3 mL 2xYPAD. Połączyć wszystkie próbki w jednej probówce wirówkowej z nakrętką 50 mL.
- Inkubować w 30°C przez 90 minut w celu regeneracji komórek.
- Wirować przy 700xg przez 5 minut i odlać nadsącz.
- Resuspendować osady komórkowe w 4,9 mL sterylnego 0,9% NaCl.
- Używając 100 μL resuspendowanych komórek, przygotować 10-krotne rozcieńczenia seryjne w sterylnym 0,9% NaCl w zakresie od 10x do 1000x.
- 100 μL rozcieńczeń 100x i 1000x wysiać na pożywkę SD-tryptofan-leucyna i inkubować w 30°C przez 2-3 dni. Szalki te służą jako kontrola i są wykorzystywane do obliczenia wydajności transformacji.
- Pozostałe 4,8 mL resuspendowanych komórek podzielić w równych częściach i wysiać na duże (150 mm) szalki SD-tryptofan-leucyna-adenina-histydyna, zawierające niezbędną ilość 3-AT określoną w teście NubG/I, a następnie inkubować w 30°C przez 3-4 dni.
- Pojedyncze kolonie (każda reprezentująca komórki zawierające potencjalną oddziałującą parę przynęta-ofiara) resuspendować w 100 μL 0,9% NaCl i wysiać alikwoty 5 μL na pożywkę SD-tryptofan-leucyna-adenina-histydyna + X-Gal (z dodatkiem 3-AT, jeśli wymagane). Hodować przez 2-4 dni. Krok ten służy jako druga runda selektywnego screeningu i pomaga w usunięciu wyników fałszywie dodatnich uzyskanych w pierwszej rundzie. Do dalszej analizy wybiera się tylko kolonie wykazujące silny wzrost i niebieski kolor.
- Izolacja i sekwencjonowanie DNA ofiar
- Wyizolować plazmidowe DNA z niebieskich kolonii drożdży, stosując protokół miniprep z modyfikacjami opisanymi wcześniej. Należy upewnić się, że komórki są hodowane wyłącznie na pożywce SD-tryptofan, aby wyselekcjonować retencję plazmidów ofiar, a nie przynęt. W przypadku screeningu dającego bardzo dużą liczbę trafień, na tym etapie korzystne może być zastosowanie komercyjnego zestawu miniprep o wysokiej przepustowości.
- Wyizolowane plazmidowe DNA drożdży transformować do kompetentnego szczepu E. coli odpowiedniego do propagacji plazmidów (np. DH5α, XL10 Gold) o wydajności transformacji co najmniej 1x10⁷ komórek/μg DNA. Należy pamiętać, że plazmidy ofiar można selekcjonować za pomocą ampicyliny.
- Wyizolować plazmidowe DNA z transformowanych E. coli za pomocą standardowej metody izolacji DNA lub zestawu komercyjnego. Ponownie, zestaw miniprep o wysokiej przepustowości może być przydatny, jeśli liczba próbek jest duża. Amplifikacja DNA w E. coli znacznie zwiększa wydajność plazmidu i zapewnia obecność wystarczającej ilości DNA zarówno do sekwencjonowania, jak i dalszych analiz.
- Zsekwencjonować wyizolowane plazmidy przy użyciu startera komplementarnego do sekwencji w obrębie NubG.
- Zebrać i przeanalizować wszystkie dane z sekwencjonowania w celu stworzenia wstępnej listy interaktorów. Można to zrobić ręcznie lub w sposób zautomatyzowany przy użyciu odpowiedniego oprogramowania.
- Test zależności od przynęty
- Po sporządzeniu wstępnej listy interaktorów ważne jest ponowne sprawdzenie oddziaływań i wyeliminowanie „promiskuitywnych” ofiar, które oddziałują/aktywują system reporterowy w sposób niezależny od tożsamości przynęty. Osiąga się to za pomocą testu zależności od przynęty (Bait Dependency Test). W teście tym wszystkie zidentyfikowane interaktory są transformowane z powrotem do oryginalnego szczepu z przynętą, a także do szczepu zawierającego kontrolną sztuczną przynętę, składającą się z pojedynczej domeny transbłonowej połączonej z tagiem Cub-LexA-VP16. Transformację przeprowadza się zgodnie ze standardowym protokołem opisanym wcześniej, stosując pożywkę SD-leucyna zamiast YPAD oraz stałe pożywki SD-tryptofan-leucyna w końcowym etapie wysiewu.
- Pojedyncze kolonie z powyższych transformacji resuspendować w 100 μL sterylnej ddH2O i nanieść objętości 5 μL na pożywkę SD-tryptofan-leucyna-adenina-histydyna + X-Gal (z dodatkiem 3-AT, jeśli wymagane). Szalki inkubuje się następnie przez 2-4 dni w 30°C. Idealnie dla każdej ofiary należy wybrać wiele transformantów, a zarówno oryginalną przynętę, jak i sztuczną przynętę, należy nanieść na tę samą szalkę.
- Drożdże niosące sztuczną przynętę i ofiarę, które powodują aktywację systemu reporterowego (tj. wzrost i niebieski kolor), są uznawane za promiskuitywne i ta konkretna ofiara jest usuwana z listy interaktorów.
- Ofiary, które powodują wzrost i niebieskie zabarwienie w drożdżach z przynętą badaną, ale nie ze sztuczną przynętą, potwierdzają to specyficzne oddziaływanie. Jeśli jednak drożdże niosące ofiarę i przynętę badaną nie rosną, ofiara ta jest usuwana z listy interaktorów.
- Pozostałe ofiary stanowią pełną listę interaktorów zidentyfikowanych w screeningu MYTH.
5. Dalsze badania
Po zakończeniu przesiewu metodą MYTH należy przeprowadzić dalsze analizy w celu walidacji i określenia znaczenia biologicznego wykrytych oddziaływań. Konkretne badania do przeprowadzenia będą różnić się w zależności od przypadku i muszą zostać ustalone przez poszczególnych badaczy. Typowe przykłady prac uzupełniających obejmują eksperymenty z koimmunoprecypitacją oraz badania z delecjami w organizmie natywnym. Dodatkowo analiza obliczeniowa uzyskanych danych może być przydatna w wykrywaniu wzorców oraz pomagać w identyfikacji potencjalnego znaczenia i roli, jaką mogą odgrywać poszczególne oddziaływania. Zatem technologia MYTH służy jako potężny „pierwszy krok” w kierunku identyfikacji i zrozumienia krytycznych oddziaływań funkcjonalnych białek błonowych. W połączeniu ze szczegółowymi badaniami uzupełniającymi oraz innymi niedawno opracowanymi i rozwijającymi się technologiami, obiecuje ona stać się cennym narzędziem w odkrywaniu tajemnic komórki.

Rysunek 1. Zasada działania systemu rozdzielonej ubikwityny. a. Ubikwityna może zostać podzielona na dwie części: połowę C-końcową (Cub) i połowę N-końcową (NubI). Części te spontanicznie się łączą ze względu na wysokie powinowactwo do siebie. b. Mutacja punktowa w NubI w pozycji 13, polegająca na zamianie izoleucyny na glicynę (NubG), zapobiega tej spontanicznej reasocjacji. c. W systemie MYTH fragment Cub jest połączony z białkiem przynęcią (B), a białko ofiara jest połączone z NubG (A). Oddziaływanie białek A-B prowadzi do rekonstrukcji pseudo-ubikwityny.
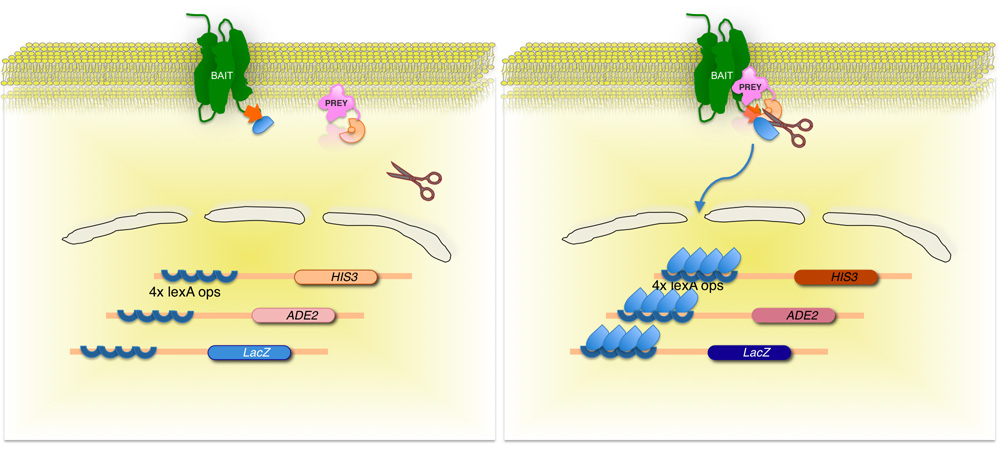
Rycina 2. System membranowego dwuhybrydowego testu drożdżowego (MYTH) oparty na rozszczepionej ubikwitynie.
Białko błonowe będące przedmiotem zainteresowania (przynęta) jest połączone z C-końcową połową ubikwityny drożdżowej (CUb), sprzężoną z czynnikiem transkrypcyjnym. Przy użyciu biblioteki cDNA lub gDNA każde białko zakodowane w bibliotece (ofiara) jest połączone z odpowiadającym N-końcem fragmentu ubikwityny (NUbG). Jeśli dwa białka nie oddziałują ze sobą, czynnik transkrypcyjny pozostaje na styku błony (panel lewy). Jednakże, jeśli białka wejdą w interakcję, dwa fragmenty ubikwityny łączą się, co prowadzi do ich rozszczepienia przez proteazy specyficzne dla ubikwityny. Rozszczepienie uwalnia czynnik transkrypcyjny, co skutkuje ekspresją genów reporterowych (panel prawy)

Rysunek 3. Procedura MYTH.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
MYTH to pierwszy system wysokoprzepustowy umożliwiający identyfikację interakcji między pełnowymiarowymi białkami błonowymi a partnerami cytozolowymi lub związanymi z błoną. Był on wykorzystywany do badania białek błonowych z szerokiego zakresu organizmów [3-7]. Istnieją jednak szczegóły, które mogą wymagać dokładnego przeanalizowania, aby upewnić się, że badane białko nadaje się do analizy za pomocą systemu MYTH.
Wiele białek związanych z błoną jest kierowanych do błony plazmatycznej za pomo...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Igor Stagljar jest współzałożycielem firmy DualSystems Biotech w Szwajcarii.
Podziękowania
Pragniemy podziękować Dawn Edmonds za krytyczną lekturę niniejszego manuskryptu. Laboratorium Stagljar jest wspierane przez fundusze z Canadian Foundation for Innovation (CFI), Canadian Institute for Health Research (CIHR), Heart and Stroke Foundation, Canadian Cancer Society oraz firmy Novartis.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Glikol polietylenowy (PEG3350) | BioShop Canada | PEG335 | |
| Octan litu dwuwodny | BioShop Canada | LIA001 | |
| X-Gal (5-bromo-4-chloro-3-indolilo-β-D-galaktopyranosyd) | BioShop Canada | XGA001 | |
| N,N-dimetyloformamid | BioShop Canada | DMF 451 | |
| 3-amino-1,2,4-triazol (3-AT) | BioShop Canada | ATT124 | |
| Fosforan sodu dwuzasadowy | BioShop Canada | SPD307 | |
| Wodorofosforan sodu | Fisher Scientific | BP329-500 | |
| DNA z plemników łososia | VWR international | CA80601-120 | |
| D-glukoza | BioShop Canada | GLU501 | |
| Bulion LB LENOX | BioShop Canada | LBL405 | |
| Podłoże azotowe dla drożdży (Yeast Nitrogen Base) | BioShop Canada | YNB406 | |
| Ekstrakt drożdżowy | BioShop Canada | YEX401 | |
| Pepton | BD Biosciences | 211677 | |
| Bio-Tryptone | BioShop Canada | TRP402 | |
| Siarczan adeniny | BioShop Canada | ADS201 | |
| L-uracyl | BioShop Canada | URA241 | |
| L-treonina | BioShop Canada | THR002 | |
| L-histydyna | BioShop Canada | HIS200 | |
| L-metionina | BioShop Canada | MET222 | |
| L-walina | BioShop Canada | VAL201 | |
| L-fenyloalanina | BioShop Canada | PHA302 | |
| L-izoleucyna | BioShop Canada | ISO910 | |
| L-tyrozyna | BioShop Canada | TYR333 | |
| L-leucyna | BioShop Canada | LEU222 | |
| L-arginina | BioShop Canada | ARG006 | |
| L-tryptofan | Fisher Scientific | BP395-100 | |
| L-lizyna | BioShop Canada | LYS101 | |
| L-alanina | Fisher Scientific | BP369-100 | |
| Agar | BioShop Canada | AGR001 | |
| Szklane kuleczki sodowo-wapniowe | Produkty Biospec | 11079105 | |
| Chlorek sodu | BioShop Canada | SLD002 |
Bibliografia
- Stagljar, I., Fields, S. Analysis of membrane protein interactions using yeast-based technologies. Trends Biochem Sci. 27 (11), 559-563 (2002).
- Iyer, K. Utilizing the split-ubiquitin membrane yeast two-hybrid system to identify protein-protein interactions of integral membrane proteins. Sci STKE. 275, pl3-pl3 (2005).
- Paumi, C. M. Mapping protein-protein interactions for the yeast ABC transporter Ycf1p by integrated split-ubiquitin membrane yeast two-hybrid analysis. Mol Cell. 26 (1), 15-25 (2007).
- Stagljar, I. A genetic system based on split-ubiquitin for the analysis of interactions between membrane proteins in vivo. Proc Natl Acad Sci U S A. 95 (9), 5187-5192 (1998).
- Gisler, S. M. Monitoring protein-protein interactions between the mammalian integral membrane transporters and PDZ-interacting partners using a modified split-ubiquitin membrane yeast two-hybrid system. Mol Cell Proteomics. 7 (7), 1362-1377 (2008).
- Scheper, W. Coordination of N-glycosylation and protein translocation across the endoplasmic reticulum membrane by Sss1 protein. J Biol Chem. 278 (39), 37998-38003 (2003).
- Thaminy, S. Identification of novel ErbB3-interacting factors using the split-ubiquitin membrane yeast two-hybrid system. Genome Res. 13 (7), 1744-1753 (2003).
- Johnsson, N., Varshavsky, A. Split ubiquitin as a sensor of protein interactions in vivo. Proc Natl Acad Sci U S A. 91 (22), 10340-10344 (1994).
- Kelleher, D. J., Gilmore, R. The Saccharomyces cerevisiae oligosaccharyltransferase is a protein complex composed of Wbp1p, Swp1p, and four additional polypeptides. J Biol Chem. 269 (17), 12908-12917 (1994).
- Chevallier, M. R. Cloning and transcriptional control of a eucaryotic permease gene. Mol Cell Biol. 2 (8), 977-984 (1982).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
