MYTH技术能够灵敏地检测在模式生物酿酒酵母(Saccharomyces cerevisiae)中表达的蛋白质之间的瞬时和稳定相互作用。该方法已成功应用于研究外源性和酵母内在膜蛋白,以高通量方式鉴定其相互作用伙伴。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
整合膜蛋白在生物学和临床上的重要意义推动了基于酵母的全长跨膜蛋白蛋白质相互作用(PPI)高通量鉴定系统的开发。为此,本实验室开发了基于分裂泛素的膜蛋白酵母双杂交(MYTH)系统。该技术能够灵敏地检测瞬时和稳定的蛋白质相互作用,利用Saccharomyces cerevisiae作为宿主生物体。MYTH 利用了这样一个观察结果:泛素可以被分割成两个稳定的片段,即酵母泛素的C端部分(Cub) 和泛素部分的N端半段(Nub). 在 MYTH 中,这一原理被改造用作蛋白质-蛋白质相互作用的“传感器”。简而言之,将整合膜蛋白作为诱饵与C端ub与人工转录因子相连。猎物蛋白,无论是以单个形式还是文库形式,均融合至N端ub部分。诱饵蛋白与猎物蛋白之间的相互作用会导致泛素片段重新构建成一个完整的“伪泛素”分子。该分子随后被细胞质中的去泛素化酶识别,从而导致转录因子被切割,并继而诱导报告基因的表达。该系统具有高度可适应性,特别适用于高通量筛选。该技术已成功应用于研究酵母及其他生物体中整合膜蛋白的相互作用。
方案
1. 背景信息
蛋白质-蛋白质相互作用(PPIs)是调控所有细胞过程的基本组成单元。因此,为了维持细胞稳态,必须对所有相互作用进行严格调控,因为这种生物平衡的改变通常在疾病和癌细胞转化中起重要作用。膜相关蛋白是最具生物学重要性的蛋白质类别之一,因为它们能够启动复杂的信号级联反应,并介导包括药物在内的多种分子的进出,在医疗领域具有重要意义,尤其是近年来与药物耐药性相关的问题日益普遍。深入了解这类蛋白质的复杂性需要鉴定其相互作用伙伴。然而,发现这些相互作用伙伴已被证明具有挑战性,因为通常需要针对每种膜结合蛋白优化苛刻的实验条件 [1]。
完整膜蛋白在生物学和临床上的根本重要性推动了基于酵母的高通量筛选系统的发展,用于鉴定全长跨膜蛋白的蛋白质相互作用(PPI)。为此,我们开发了基于分裂泛素的膜蛋白酵母双杂交(MYTH)系统[2-4]。该工具能够灵敏地检测瞬时和稳定的蛋白质相互作用,并已成功应用于研究在模式生物Saccharomyces cerevisiae中表达的外源性和内源性蛋白质[3-7]。MYTH系统利用了泛素可被分割为两个片段的特性:C端半分子(Cub)和N端半分子(NubI)。体内研究表明,这两个片段由于彼此间具有高亲和力,能够自发地重新组装(图1a)。然而,在泛素的N端半分子中引入异亮氨酸13到甘氨酸的点突变(产生称为NubG的片段)可阻止这种自发的再结合[8](图1b)。
我们在MYTH系统中应用了这一原理(图1c和图2)。简而言之,将整合膜蛋白作为诱饵蛋白与Cub结构域融合,该结构域连接一个人工转录因子,该转录因子由大肠杆菌(Escherichia coli)的DNA结合蛋白LexA以及单纯疱疹病毒VP16蛋白的激活结构域组成。捕获蛋白(猎物)则通过将cDNA或基因组DNA来源的片段与NubG结构域融合而构建。当诱饵蛋白与猎物蛋白在酵母宿主中发生相互作用时,可重建出完整的“伪泛素”分子,随后被细胞质中的去泛素化酶(DUBs)识别,并通过蛋白水解作用释放转录因子。释放后的转录因子进入细胞核,激活报告基因系统(通常包括HIS3、lacZ和ADE2基因的表达),从而使酵母菌株能够在选择性培养基上生长,这一现象表明诱饵蛋白与猎物蛋白之间存在相互作用[2-4]。
鉴定和表征整合膜蛋白的相互作用将有助于全面理解其功能。随着我们对与整合膜蛋白相互作用的蛋白质功能进行更精确的解析,我们可能深入了解调控这些蛋白所涉及的动态相互作用,并发现具有治疗潜力的新靶点。
2. 诱饵的选择及合适的MYTH系统的确定
- 在进行 MYTH 分析之前,需确认您的蛋白质在细胞质中具有其 N 末端和/或 C 末端。必须将 Cub-LexA-VP16 标签融合至该末端,因为负责转录因子释放的去泛素化酶位于细胞质中 [4]。
- 接下来,确定两种主要的 MYTH 变体中哪一种适用。对于非天然酵母蛋白,可使用传统 MYTH(tMYTH),其中诱饵通过质粒异源过表达。对于天然酵母蛋白,则应选择整合型 MYTH(iMYTH)。在 iMYTH 中,诱饵在其内源位点被 Cub-LexA-VP16 标签标记,并由其天然启动子调控表达。这种方法具有优势,因为诱饵的野生型表达水平有助于避免蛋白过表达带来的问题,例如假阳性结果增加 [3]。除初始诱饵构建和所用选择性培养基不同外,两种 MYTH 方法的操作基本相同。为便于说明,本报告主要聚焦于 tMYTH 的应用,因为该变体原则上可用于来自几乎所有生物体的膜蛋白,因而适用范围更广。
3. 诱饵的制备与验证
- 所需培养基与溶液
- 无菌 ddH₂O2O 经高压灭菌制备 121°C,15 psi 下 30 分钟。
- 3-氨基-1,2,4-三唑(3-AT) 用ddH₂O配制的1 M储存液2O. 通过滤膜过滤除菌 0.2 μm 过滤器
- YPAD 培养基 包含1% w/v酵母提取物、2% w/v蛋白胨、2% w/v葡萄糖以及 100 μM ddH₂O 中配制的腺嘌呤2O. 通过高压灭菌器在 121°C,15 psi 下 30 分钟。
- 10x 氨基酸/核苷酸碱基混合液: 完全混合物包含 1.0 mM 腺嘌呤(Adenine)、1.8 mM 尿嘧啶(Uracil)、1.0 mM 精氨酸(Arginine)、1.0 mM 组氨酸(Histidine)、2.3 mM 异亮氨酸(Isoleucine)、7.6 mM 亮氨酸(Leucine)、1.6 mM 赖氨酸(Lysine)、10.1 mM 甲硫氨酸(Methionine)、3.0 mM 苯丙氨酸(Phenylalanine)、16.8 mM 苏氨酸(Threonine)、2.0 mM 色氨酸(Tryptophan)、1.7 mM 酪氨酸(Tyrosine)和 12.8 mM 缬氨酸(Valine),用 ddH₂O 配制。2O。对于缺陷培养基,省略必要的氨基酸和/或核苷酸碱基。于高压灭菌器中灭菌 121°C,15 psi 下 30 分钟。
- 合成缺陷型培养基(SD培养基) 由0.67% w/v酵母氮源基础培养基(不含氨基酸但含硫酸铵)、2% w/v葡萄糖、2% w/v琼脂和1x氨基酸/核苷酸混合物组成,用ddH₂O配制2O. 准备液体和固体(含2%琼脂)SD-亮氨酸培养基。同时准备固体SD-色氨酸-亮氨酸培养基以及SD-色氨酸-亮氨酸-腺嘌呤-组氨酸培养基。通过高压灭菌(autoclaving)进行灭菌处理 121°C,15 psi 下灭菌 30 分钟。将固体培养基倒入 100×15 mm 的培养皿中。
- 含3-AT的合成缺陷型培养基(SD培养基) 配制 SD-色氨酸-亮氨酸-腺嘌呤-组氨酸培养基,具体方法如前所述,但分别添加 25、50、75 和 100 mM 浓度的 3-AT。待培养基高压灭菌并冷却至未凝固状态后,从 1 M 无菌储备液中加入适量 3-AT,混匀后倒入 100×15 mm 的培养皿中。
- PEG/乙酸锂混合液 由40% w/v PEG-3350、120 mM乙酸锂组成 167 μg/mL 鲑鱼精子DNA(III型钠盐),用ddH₂O配制2O. 为确保该混合液的无菌性,需使用无菌水和无菌溶液配制(即经高压灭菌的50% PEG-3350、经高压灭菌的1M乙酸锂,以及在无菌ddH₂O中配制的2 mg/mL III型鲑鱼精子DNA钠盐)。2O)
- 用于进行 PCR 的酶和试剂.
- 商用质粒小提试剂盒
- 苏打石灰玻璃珠(0.5 mm)。
- 感受态 大肠杆菌 适用于质粒扩增的细胞 (例如 DH5α、XL10-Gold)以及适用于细菌扩增和质粒筛选的标准培养基。
- 特定酵母菌株、质粒和引物 如方案中所述。
- 通过缺口修复法构建tMYTH诱饵
- 诱饵必须克隆到合适的载体中以进行标记和表达。目前有多种tMYTH载体可用于诱饵构建。例如pCMBV4、pAMBV4和pTMBV4载体可用于构建C端标记的诱饵(BAIT-C)ub-LexA-VP16),分别由CYC1(弱)、ADH1(强)和TEF1(极强)启动子调控。N端标记的诱饵蛋白(LexA-VP16-Cub-BAIT) 可分别在 TEF1 和 CYC1 启动子的调控下,使用 pTLB-1 和 pBT3-N 等载体进行构建。载体的选择取决于诱饵蛋白,需通过实验经验确定。在某些情况下,需要较高的诱饵蛋白表达水平才能检测到相互作用;而在其他情况下,诱饵蛋白的过表达可能反而产生不利影响,导致假阳性结果数量增加。
- 在合适的限制性酶切位点对所选质粒进行限制性酶切消化。切割应仅发生在C的紧邻区域ub-LexA-VP16 标签(用于C端标记时位于标签上游,或用于N端标记时位于标签下游)。例如,使用 pAMBV4 载体时,SfiI 是理想选择。将酶切后的质粒储存于 -20°C 直至使用前
- 设计引物以扩增和克隆目标基因。正向引物的5'端必须与限制性酶切位点上游约35-40个核苷酸相匹配,而其3'端必须与目标基因的前18-20个核苷酸相匹配。反向引物的5'端必须与限制性酶切位点下游约35-40个核苷酸的反向互补序列相匹配,其3'端则需与目标基因最后18-20个核苷酸的反向互补序列相匹配(若C端无需终止密码子,则省略终止密码子)ub-LexA-VP16 标签将被置于C末端)。根据进行的是N末端还是C末端标记,选择正向或反向引物的35-40个核苷酸,使目标基因与C末端的读码框一致ub-LexA-VP16 标签
- 使用上述引物通过 PCR 扩增目的基因。PCR 反应参数将根据所用的特定酶和引物而定。
- 将PCR产物与已消化的质粒共同转化至一种合适的酵母实验菌株中,该菌株带有 leu2 突变株(例如 BY4741)。可以使用 MYTH 报告基因菌株(例如 THY.AP4 或 L40),但并非必需,因为此时酵母的作用仅仅是为缺口修复同源重组提供发生的环境。转化操作应按如下步骤进行:
- 将选定的酵母菌株单菌落接种至5 mL无菌YPD培养基中,30°C过夜培养 30°C 以恒定振荡(200 rpm)进行。
- 将过夜培养物稀释至50 mL新鲜YPD培养基中,使OD600约为0.15,并在30 °C下振荡培养 30°C 振荡培养(200 rpm),培养约3-4小时,直至OD600达到约0.6。
- 以 700 × g 离心 5 分钟,弃上清液。
- 将细胞沉淀重悬于25 mL无菌ddH₂O中2O,并在700×g下离心5分钟。
- 去除上清液,将细胞沉淀重悬于 1 mL 无菌 ddH₂O 中2O.
- 添加 100 μL 细胞的 300 μL PEG/乙酸锂混合物、消化后的质粒(50 fmol)和PCR产物(250–500 fmol)加入微量离心管中。
- 孵育于 30°C 30分钟。
- 热激处理 42°C 1小时。
- 以 3000×g 离心 5 分钟,弃上清液。
- 将细胞沉淀重悬于 200 μL 无菌 ddH₂O2O,并将全部体积铺板至固体SD-亮氨酸选择性培养基上。在 30°C 2-4天。
- 在5 mL SD-Leucine液体培养基中培养转化菌株的单菌落 30°C 过夜。
- 以 700 × g 离心 5 分钟,弃上清液。
- 使用任意商业化的质粒小提试剂盒,从细胞沉淀中分离诱饵质粒DNA。按照试剂盒的标准操作流程进行,但需做一处修改:为确保酵母细胞充分裂解,在初次重悬沉淀后,向其中加入少量0.5 mm的酸碱玻璃珠,剧烈涡旋振荡5分钟,随后按试剂盒的常规步骤继续操作。
- 将分离的酵母DNA转化至感受态细胞中 E. coli 适用于质粒扩增的菌株(如 DH5α、XL10 Gold),转化效率至少为 1x10⁷ 细胞μg DNA。请注意,可使用卡那霉素筛选诱饵质粒。
- 从转化后的菌体中提取质粒DNA E. coli 使用标准的DNA提取方法或商业试剂盒。
- 通过测序验证诱饵质粒的正确构建。
- 将已验证的诱饵载体转化至合适的MYTH报告菌株(例如THY.AP4、L40)中。可采用上述酵母转化方案,用诱饵质粒DNA替代消化后的质粒和PCR产物。
- 诱饵验证——正确的定位
- 使用前需对诱饵菌株进行分析,以确保其正确靶向定位于酵母细胞膜。在使用iMYTH系统时,这种定位特性主要取决于所标记诱饵蛋白自身的性质。而在tMYTH系统中,诱饵质粒通常包含一段信号序列(例如Matα),可引导表达的蛋白靶向定位于质膜。通过荧光显微镜观察来确定蛋白的定位情况。在诱饵标签序列中包含YFP分子(即C端)ub-YFP-LexA-VP16)是最简单且直接的方法,可实现对活细胞的直接可视化观察,常用于iMYTH实验。 alternatively,也可采用标准的免疫荧光方法,使用针对标签中LexA或VP16组分的抗体进行检测。
- 诱饵验证 - NubG/I对照试验
- 在确认诱饵蛋白正确定位后,必须确保该诱饵单独存在或与非相互作用的猎物蛋白共存时均不会激活报告系统(即验证诱饵无自激活作用)。这可通过使用 NubG/I检测,其中诱饵分别与相互作用的(阳性)和非相互作用的(阴性)对照猎物共转化,并在选择性培养基上评估生长情况。诱饵必须在阳性对照存在时能在选择性培养基上生长,而在阴性对照存在时不生长,方可适用于MYTH实验。
- 首先,用100–200 ng的对照猎物质粒转化待测的诱饵菌株。可采用先前描述的酵母转化方案,将培养基替换为SD-亮氨酸(SD-Leucine)培养基,并在最终涂板步骤中使用SD-色氨酸-亮氨酸(SD-Tryptophan-Leucine)培养基。常用的对照猎物构建体如下:
- pOST1-NubI(阳性对照)
- pOST1-NubG(阴性对照)
- pFUR4-NubI(阳性对照)
- pFUR4-NubG(阴性对照)
- OST1 是寡糖基转移复合物的一个组分,定位于内质网膜 [9],而 FUR4 是一种尿嘧啶通透酶,定位于质膜 [10]。尽管这些蛋白通常是作为非相互作用猎物的首选对照,但其适用性需根据具体情况而定。在极少数情况下,若预测你的诱饵蛋白会真实地与这两种对照蛋白均发生相互作用,则需要选择其他替代的猎物蛋白。请记住 NubI 是泛素N端的野生型形式,可自发地与C端相互作用ub 独立于C所结合蛋白质之间的相互作用ub 和 Nub 融合。因此 NubI型猎物作为阳性对照,而NubG型捕食者(携带异亮氨酸13至甘氨酸突变,可防止N的自发结合)ub 和 Cub) 作为阴性对照。
- 将每个转化诱饵的单菌落重悬于 100 μL 无菌 ddH₂O2O.
- 将重悬的细胞在无菌ddH₂O中进行系列稀释2O 以制备 1/10、1/100 和 1/1000 的稀释液。
- 斑点 5 μL 将未稀释和稀释的细胞悬液分别点样于含不同浓度3-AT的SD-色氨酸-亮氨酸培养基以及SD-色氨酸-亮氨酸-腺嘌呤-组氨酸培养基上。3-AT作为一种竞争性抑制剂,可抑制 HIS3 报告基因,用于提高筛选过程的严谨性。在某些情况下,可有效抑制弱至中等程度自激活诱饵的非特异性生长。
- 让斑点自然干燥,然后将培养板置于 30°C 2-4天。
- 所有转化子均应在 SD-色氨酸-亮氨酸平板上生长,表明它们已成功转入猎物质粒。只有当诱饵与 N 共转化时,不发生自激活的诱饵才能在 SD-色氨酸-亮氨酸-腺嘌呤-组氨酸培养基上生长ub我使用猎物构建体,而不是NubG 捕食者。注意培养基中所需的 3-AT 浓度(如有),因为筛选过程中需要使用该浓度。
4. 筛选
- 所需培养基与溶液
- 无菌 ddH₂O2O 经高压灭菌制备 121°C,15 psi 下 30 分钟。
- 0.9% NaCl 溶液 用ddH₂O配制2O 并在高压灭菌器中高压灭菌 121°C,15 psi 下 30 分钟。
- 磷酸钠溶液 由493 mM 磷酸氢二钠和250 mM 磷酸二氢钠组成,溶于ddH₂O2O. 通过高压灭菌器在 121°C,15 psi 下 30 分钟。
- X-Gal(5-溴-4-氯-3-吲哚基-β-D-半乳糖吡喃糖苷)溶液 以N,N-二甲基甲酰胺配制为100 mg/mL的储存液。
- 2xYPAD 培养基 含2% w/v酵母提取物、4% w/v蛋白胨、4% w/v葡萄糖以及 100 μM 腺嘌呤,用ddH₂O配制2O. 通过高压灭菌器在 121°C,15 psi 下 30 分钟。
- 合成缺陷型培养基(SD培养基), 如前所述进行制备。配制液体SD-亮氨酸培养基和固体SD-色氨酸-亮氨酸培养基。将固体培养基倒入100×15 mm的培养皿中。在150 mm圆形培养皿中配制固体SD-色氨酸-亮氨酸-腺嘌呤-组氨酸培养基,每次筛选使用16块平板,如需要,加入3-AT,浓度根据N确定ubG/I 对照试验
- 合成缺陷型培养基(SD培养基)+ 5-溴-4-氯-3-吲哚基-β-D-半乳糖吡喃糖苷(X-Gal) 制备含琼脂的SD-色氨酸-亮氨酸-腺嘌呤-组氨酸培养基,方法如前所述。高压灭菌后,冷却,加入3-AT(如需要),再加入1/10体积的无菌磷酸钠溶液。随后,加入X-Gal溶液至终浓度 80 μg/mL充分混匀后,倒入150 mm圆形培养皿中。
- PEG/乙酸锂溶液 II 含 40% PEG-3350、100 mM 醋酸锂、1 mM EDTA 和 10 mM Tris(pH 7.5)。使用无菌 ddH₂O 配制该溶液。2O 和溶液(例如:经高压灭菌的 50% PEG-3350、1 M 乙酸锂、100 mM Tris(pH 7.5)和 500 mM EDTA(pH 8.0))。
- 乙酸锂 / Tris EDTA 溶液 含有 110 mM 乙酸锂、11 mM Tris(pH 7.5)和 1.1 mM EDTA。使用无菌 ddH₂O 配制该溶液。2O 和溶液(例如,经高压灭菌的 1 M 醋酸锂、100 mM Tris(pH 7.5)和 500 mM EDTA(pH 8.0))。
- 10x Tris EDTA 溶液 由100 mM Tris(pH 7.5)和10 mM EDTA溶于ddH₂O中配制而成2O. 通过高压灭菌器在 121°C,15 psi 下 30 分钟。
- 单链载体DNA(ssDNA)溶液 含2 mg/mL三型鲑鱼精DNA钠盐,用无菌ddH₂O配制2O.
- 商用质粒小提试剂盒
- 苏打石灰玻璃珠(0.5 mm)。
- 感受态 大肠杆菌 适用于质粒扩增的细胞 (例如 DH5α、XL10-Gold)以及适用于细菌扩增和质粒筛选的标准培养基。
- 特定酵母菌株与质粒 如方案中所述
- 大规模转化
- 将含有诱饵的MYTH报告菌株的单菌落接种至5 mL SD-Leucine培养基中,30 °C过夜培养 30°C 振荡(200 rpm)。
- 将过夜培养物稀释至200 mL SD-亮氨酸培养基中,使OD600 = 0.15,并在 30°C 在摇床(200 rpm)中振荡培养,至 OD600 = 0.6–0.7(约需 4–5 小时)。
- 在达到目标 OD600 前不久,解冻一份单链 DNA 溶液。煮沸 100°C 5 分钟,然后在冰上冷却。重复一次。
- 当达到目标 OD600 时,将 200 mL 培养液分装至 4 个 50 mL 螺口离心管中,于 700×g 离心 5 分钟收集细胞。
- 用30 mL无菌ddH₂O洗涤每个沉淀2O并短暂涡旋样品。以700×g离心5分钟。
- 弃去上清液,将每份沉淀重悬于1 mL醋酸锂/Tris EDTA溶液中。转移至无菌1.5 mL微量离心管,于700×g离心5分钟。
- 弃去上清液,将每份沉淀重悬于 600 μL 乙酸锂/Tris EDTA溶液
- 向4个15 mL带螺帽离心管中分别加入以下成分:
- 2.5 mL PEG/乙酸锂溶液II
- 600 μL 重悬细胞
- 100 μL ssDNA 溶液
- 7 μg 猎物文库DNA
- 包含在N端或C端用N标记的猎物蛋白的文库ubG,可从多种cDNA或基因组来源获得,目前已有商业供应(www.dualsystems.com具体的文库选择需根据所选诱饵和实验目标逐案确定。
- 涡旋振荡试管1分钟以确保充分混匀,然后置于 30°C 37℃水浴45分钟,每15分钟短暂混匀一次。
- 添加 160 μL 向每支试管中加入二甲基亚砜(DMSO),并立即通过倒置试管混匀。
- 孵育于 42°C 水浴 20 分钟。
- 以 700 × g 离心 5 分钟收集转化子。
- 弃去上清液。将每份沉淀物重悬于 3 mL 2xYPAD 中以回收转化子。将所有样品合并至一个 50 mL 螺口离心管中。
- 孵育于 30°C 90分钟,用于细胞恢复。
- 以 700 × g 离心 5 分钟,弃去上清液。
- 将细胞沉淀重悬于4.9 mL无菌0.9% NaCl溶液中。
- 使用 100 μL 将重悬的细胞在无菌0.9% NaCl中进行10倍系列稀释,稀释倍数从10倍至1000倍。
- 培养皿 100 μL 将100倍和1000倍稀释液接种至SD-色氨酸-亮氨酸培养基上,于 30°C 培养2-3天。这些平板用作对照,用于计算转化效率。
- 将重悬的剩余4.8 mL细胞等分为若干份,接种至含有确定浓度3-AT的大尺寸(150 mm)SD-色氨酸-亮氨酸-腺嘌呤-组氨酸平板上,3-AT浓度依据N中的结果确定ubG/I 测试,并在 30°C 3-4 天。
- 重悬单菌落(每个菌落代表含有潜在相互作用的诱饵-猎物蛋白对的细胞)于 100 μL 0.9% NaCl 和平板 5 μL 将等份样品点种于SD-色氨酸-亮氨酸-腺嘌呤-组氨酸 + X-Gal培养基(若需要可加入3-AT),于2–4天内培养。此步骤作为第二轮选择性筛选,有助于去除初筛中获得的假阳性克隆。仅挑选生长旺盛且呈蓝色的菌落进行后续分析。
- 猎物DNA提取与测序
- 使用之前所述的改良小量提取质粒DNA方案,从蓝色酵母菌落中分离质粒DNA。务必仅在SD-色氨酸培养基中培养细胞,以筛选保留猎物质粒但不保留诱饵质粒的克隆。对于产生大量阳性克隆的筛选实验,此时可选用 commercially available 高通量小量质粒提取试剂盒以提高效率。
- 将分离的酵母质粒DNA转化至感受态细胞中 E. coli 适用于质粒扩增的菌株(如 DH5α、XL10 Gold),转化效率至少为 1×10⁷ 细胞/μg DNA。请注意,可使用氨苄青霉素筛选猎物质粒。
- 从转化后的菌株中分离质粒DNA E. coli 使用标准的DNA提取方法或商业试剂盒。如果样本数量较大,再次建议使用高通量质粒小提试剂盒。DNA的扩增在 E. coli 显著提高质粒产量,并确保有足够的DNA用于测序及后续分析。
- 使用与N区域序列互补的引物对分离的质粒进行测序ubG.
- 整合并分析所有测序数据,以构建互作分子的初步列表。该过程可通过人工完成,也可使用适当的软件以自动化方式进行。
- 诱饵依赖性测试
- 在初步相互作用因子列表构建完成后,重要的是重新验证这些相互作用,并剔除那些与诱饵身份无关、能够非特异性地相互作用或激活报告系统的杂散猎物蛋白。这一过程通过诱饵依赖性测试(Bait Dependency Test)实现。在该测试中,所有鉴定出的相互作用因子均被重新转化回原始的诱饵菌株,以及一个携带对照人工诱饵的菌株中;该对照菌株的人工诱饵由单一跨膜结构域与C端的转录激活结构域融合而成。ub-LexA-VP16 标签。转化操作按照先前描述的标准流程进行,最终涂板步骤使用 SD-亮氨酸培养基替代 YPAD 培养基,以及使用 SD-色氨酸-亮氨酸固体培养基。
- 将上述转化反应中的单菌落重新悬浮于 100 μL 无菌 ddH₂O2O型和斑点 5 μL 体积点样至SD-色氨酸-亮氨酸-腺嘌呤-组氨酸 + X-Gal培养基(如需要可添加3-AT)。平板随后在 30°C理想情况下,每种猎物蛋白应选取多个转化子,并将原始诱饵与人工诱饵点样于同一块平板上。
- 携带人工诱饵和猎物并导致报告系统激活(即生长和蓝色)的酵母被视为具有非特异性相互作用,该特定猎物将从互作因子列表中剔除。
- 使用目标诱饵时能引起酵母生长并呈现蓝色,但使用人工诱饵时不能引起生长和显色的猎物,可确认为特异性相互作用。然而,若含有该猎物和目标诱饵的酵母不能生长,则将该猎物从互作蛋白列表中剔除。
- 剩余的猎物蛋白构成了MYTH筛选中鉴定出的相互作用蛋白的完整列表。
5. 进一步研究
在完成MYTH筛选后,必须进行进一步分析,以验证所检测到的相互作用并确定其生物学意义。具体开展的研究需根据具体情况而定,由研究人员自行决定。一些常见的后续工作包括在天然生物体中进行共免疫沉淀实验和缺失研究。此外,对获得的数据进行计算分析有助于发现模式,并帮助识别不同相互作用可能具有的相关性和作用。因此,MYTH技术是识别和理解膜蛋白关键功能相互作用的有力“第一步”。结合详细的后续研究以及其他新近开发和不断涌现的技术,该方法有望成为揭示细胞奥秘的重要工具。

图 1. 分子泛素分裂原理。 a. 泛素可被分为两个部分:C 末端半分子(Cub)和 N 末端半分子(NubI)。由于两者之间具有高亲和力,这些片段可自发地重新结合。b. 在第13位点由异亮氨酸突变为甘氨酸的 NubI 点突变(NubG)可阻止这种自发性重新结合。c. 在 MYTH 系统中,Cub 与目标诱饵蛋白(B)融合,而猎物蛋白与 NubG(A)融合。A-B 蛋白之间的相互作用可重建伪泛素结构。
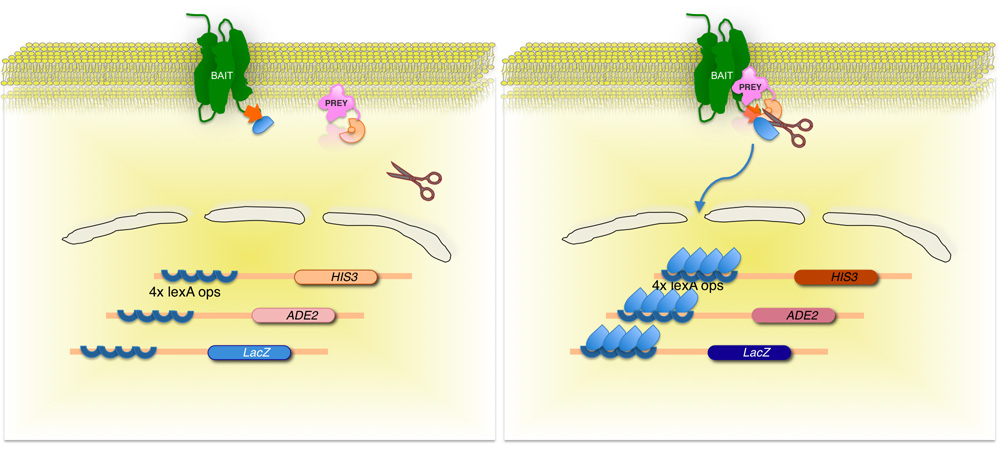
图2. 基于分裂泛素的膜蛋白酵母双杂交(MYTH)系统。
目标膜蛋白(诱饵)与酵母泛素的C端半分子(CUb)融合,并连接至一个转录因子。利用cDNA或gDNA文库,文库中编码的每种蛋白(猎物)均与泛素片段的相应N端(NUbG)融合。若两种蛋白不发生相互作用,转录因子将滞留在膜界面(左图);然而,若两者发生相互作用,则两个泛素片段会重新结合,从而被特异性的泛素蛋白酶切割。切割后释放转录因子,进而激活报告基因的表达(右图)

图3. MYTH实验流程。
访问受限。请登录或开始试用以查看此内容。
讨论
MYTH 是首个能够鉴定全长膜蛋白与胞质或膜结合伴侣蛋白之间相互作用的高通量系统。该系统已被用于研究来自多种生物体的膜蛋白[3-7]。然而,某些特定细节可能需要仔细评估,以确保目标蛋白适用于 MYTH 系统进行研究。
许多膜结合蛋白通过一段信号序列被定向至质膜,该信号序列随后被切除,从而产生成熟蛋白。这种信号序列具有物种特异性,因此当目标蛋白在酵母中表达时,其天然信号序列可能因无法被识别而导致蛋白错误定位。为解决这一问题,我们对这些特定蛋白进行改造,使其与来源于交配因子α(Mating factor alpha, MATα)的酵母信号序列融合。该肽序列(称为MFα-ss)可将蛋白重新定位至酵母质膜,并且重要的是,它能够被酵母信号肽酶切除。该肽序列存在于质粒pTMBV-MFα和pAMBV-MFα中。
另一个需要强调的重要参数是诱饵蛋白的表达水平。该参数由驱动诱饵蛋白表达的启动子所调控。可能需要利用NubG/NubI测试以及3-AT的使用浓度来优化诱饵蛋白的表达水平,以消除因过表达导致的假阳性信号,即诱饵蛋白“自激活”(例如,...
访问受限。请登录或开始试用以查看此内容。
披露
Igor Stagljar 是瑞士 DualSystems Biotech 的联合创始人。
致谢
我们感谢 Dawn Edmonds 对本手稿的审阅。Stagljar 实验室获得了加拿大创新基金会(CFI)、加拿大卫生研究院(CIHR)、心脏与中风基金会、加拿大癌症协会以及诺华公司的资助。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 聚乙二醇(PEG3350) | BioShop Canada | PEG335 | |
| 乙酸锂二水合物 | BioShop Canada | LIA001 | |
| X-Gal(5-溴-4-氯-3-吲哚基-β-D-半乳糖吡喃苷) | BioShop Canada | XGA001 | |
| N,N-二甲基甲酰胺 | BioShop Canada | DMF 451 | |
| 3-氨基-1,2,4-三唑(3-AT) | BioShop Canada | ATT124 | |
| 磷酸氢二钠 | BioShop Canada | SPD307 | |
| 磷酸二氢钠 | Fisher Scientific | BP329-500 | |
| 鲑鱼精DNA | VWR international | CA80601-120 | |
| D-葡萄糖 | BioShop Canada | GLU501 | |
| LB肉汤LENOX | BioShop Canada | LBL405 | |
| 酵母氮源基础 | BioShop Canada | YNB406 | |
| 酵母提取物 | BioShop Canada | YEX401 | |
| 蛋白胨 | BD Biosciences | 211677 | |
| 生物蛋白胨 | BioShop Canada | TRP402 | |
| 硫酸腺嘌呤 | BioShop Canada | ADS201 | |
| L-尿嘧啶 | BioShop Canada | URA241 | |
| L-苏氨酸 | BioShop Canada | THR002 | |
| L-组氨酸 | BioShop Canada | HIS200 | |
| L-甲硫氨酸 | BioShop Canada | MET222 | |
| L-缬氨酸 | BioShop Canada | VAL201 | |
| L-苯丙氨酸 | BioShop Canada | PHA302 | |
| L-异亮氨酸 | BioShop Canada | ISO910 | |
| L-酪氨酸 | BioShop Canada | TYR333 | |
| L-亮氨酸 | BioShop Canada | LEU222 | |
| L-精氨酸 | BioShop Canada | ARG006 | |
| L-色氨酸 | Fisher Scientific | BP395-100 | |
| L-赖氨酸 | BioShop Canada | LYS101 | |
| L-丙氨酸 | Fisher Scientific | BP369-100 | |
| 琼脂 | BioShop Canada | AGR001 | |
| 玻璃珠(Soda Lime Glass Beads) | Biospec Products | 11079105 | |
| 氯化钠 | BioShop Canada | SLD002 |
参考文献
- Stagljar, I., Fields, S. Analysis of membrane protein interactions using yeast-based technologies. Trends Biochem Sci. 27 (11), 559-563 (2002).
- Iyer, K. Utilizing the split-ubiquitin membrane yeast two-hybrid system to identify protein-protein interactions of integral membrane proteins. Sci STKE. 275, pl3-pl3 (2005).
- Paumi, C. M. Mapping protein-protein interactions for the yeast ABC transporter Ycf1p by integrated split-ubiquitin membrane yeast two-hybrid analysis. Mol Cell. 26 (1), 15-25 (2007).
- Stagljar, I. A genetic system based on split-ubiquitin for the analysis of interactions between membrane proteins in vivo. Proc Natl Acad Sci U S A. 95 (9), 5187-5192 (1998).
- Gisler, S. M. Monitoring protein-protein interactions between the mammalian integral membrane transporters and PDZ-interacting partners using a modified split-ubiquitin membrane yeast two-hybrid system. Mol Cell Proteomics. 7 (7), 1362-1377 (2008).
- Scheper, W. Coordination of N-glycosylation and protein translocation across the endoplasmic reticulum membrane by Sss1 protein. J Biol Chem. 278 (39), 37998-38003 (2003).
- Thaminy, S. Identification of novel ErbB3-interacting factors using the split-ubiquitin membrane yeast two-hybrid system. Genome Res. 13 (7), 1744-1753 (2003).
- Johnsson, N., Varshavsky, A. Split ubiquitin as a sensor of protein interactions in vivo. Proc Natl Acad Sci U S A. 91 (22), 10340-10344 (1994).
- Kelleher, D. J., Gilmore, R. The Saccharomyces cerevisiae oligosaccharyltransferase is a protein complex composed of Wbp1p, Swp1p, and four additional polypeptides. J Biol Chem. 269 (17), 12908-12917 (1994).
- Chevallier, M. R. Cloning and transcriptional control of a eucaryotic permease gene. Mol Cell Biol. 2 (8), 977-984 (1982).
访问受限。请登录或开始试用以查看此内容。
重印与许可
