此处基于TIRF显微镜的 体外 介绍了一种重建实验方法,可同时定量并比较两种微管群体的动力学。该方法能够同时观察多种微管相关蛋白在交联的微管束和单根微管上的集体活性。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
方法文章
同时可视化交联微管与单体微管的动力学行为 体外 通过全内反射荧光显微镜
* These authors contributed equally
本文内容
摘要
摘要
微管是由αβ-微管蛋白异源二聚体聚合而成的多聚体,在细胞内组装成不同的结构。基于微管的结构和网络通常包含具有不同动态特性的微管阵列亚群。例如,在分裂期细胞中,稳定的交联微管束与动态的非交联微管在空间上紧密共存。基于全内反射荧光显微镜(TIRF显微镜)的 体外 重组研究能够同时可视化这些不同微管阵列的动力学行为。在该实验中,构建一个成像腔室,其中表面固定的微管以单根纤维形式存在,或被交联成有序结构 束。通过引入微管蛋白、核苷酸和蛋白质调节因子,可直接观察相关蛋白以及单根和交联微管的动力学特性。此外,还可实时监测动态的单根微管组装成束过程中的变化。本文所述方法可在相同实验条件下,系统评估单个蛋白质的活性与定位,以及蛋白质调节因子对两种不同微管亚群的协同作用,从而提供其他方法无法获得的机制性见解。
引言
微管是形成多种细胞过程所必需的结构支架的生物大分子聚合物,这些过程包括细胞内运输、细胞器定位、细胞分裂和细胞伸长。为了执行这些多样化的功能,单个微管被组织成微米尺度的阵列,例如有丝分裂纺锤体、纤毛轴丝、神经元束、间期阵列以及植物皮层阵列。在这些结构中普遍存在的一种构型特征是微管沿其长度方向通过交联形成的束状结构1。若干基于微管的结构具有一个引人注目的特点,即在空间上紧密相邻的区域内,既存在成束的微管,也存在未交联的单根微管。这些不同的微管亚群可根据其正常功能的需要,表现出显著不同的聚合动力学行为2,3,4,5。例如,在有丝分裂纺锤体中,稳定的交联微管束与动态的单根微管共存于细胞中心的微米级区域内6。因此,研究共存微管群体动态特性的调控机制,对于理解基于微管结构的组装与功能至关重要。
微管是动态的多聚体,可在聚合与解聚阶段之间循环,并通过称为“灾变”和“救援”的事件在两种状态之间转换7。细胞内微管的动态行为受到多种微管相关蛋白(MAPs)的调控,这些蛋白可调节微管聚合与解聚的速率,以及灾变和救援事件的发生频率。由于光学显微镜在空间分辨率上的局限性,尤其是在微管密度较高的区域,研究MAPs在细胞内空间邻近微管阵列上的作用具有挑战性。此外,同一细胞区域内存在多种MAPs也阻碍了细胞生物学研究结果的准确解读。体外重建实验结合全内反射荧光(TIRF)显微镜技术,可规避上述难题,从而研究特定MAP亚群如何调控邻近微管阵列动态的分子机制。本文通过在受控条件下加入一种或多种重组MAP蛋白,检测体外组装的微管动态行为8,9,10。然而,传统的重建实验通常仅针对单根微管或单一类型的阵列进行,因而无法实现对共存微管群体的可视化观察。
本文介绍了一种 体外重建实验方法,可在相同的溶液条件下同时观察两种微管群体11。我们描述了一种方法,用于在同一根微管以及由有丝分裂纺锤体相关蛋白PRC1交联形成的微管束上,同时观察多种微管相关蛋白(MAPs)的集体活性 。蛋白PRC1优先结合于反向平行微管之间的重叠区域,从而将其交联9。该实验方案主要包括以下步骤:(i)储备液和试剂的配制;(ii)清洗并处理用于构建显微成像室的盖玻片表面;(iii)制备稳定的微管“种子”"",作为实验中微管聚合的起始核心;(iv)设定TIRF显微镜参数以观察微管动态;(v)在成像室内固定微管种子,并生成由PRC1交联的微管束;(vi)在加入可溶性微管蛋白、MAPs和核苷酸后,通过TIRF显微镜实时观察成像室中微管的动态行为。该实验方法可用于对MAPs的定位及其对两类微管群体动态影响进行定性评估和定量分析。此外,该方法还可在多种实验条件下,评估多种MAPs对微管群体的协同作用。
访问受限。请登录或开始试用以查看此内容。
方案
1. 准备试剂
- 按照表1和表2中的说明配制缓冲液和试剂。实验过程中,除非另有说明,所有溶液均需置于冰上保存。
| 溶液 | 组分 | 推荐储存时长 | 备注 | ||
| 5X BRB80 | 400 mM K-PIPES, 5 mM MgCl2, 5 mM EGTA, 用 KOH 调节 pH 至 6.8,过滤除菌 | 最长 2 年 | 4 °C 保存 | ||
| 1X BRB80 | 80 mM K-PIPES, 1 mM MgCl2, 1 mM EGTA, pH 6.8 | 最长 2 年 | 4 °C 保存 | ||
| BRB80-DTT | 1X BRB80, 1 mM DTT | 最长 2 天 | |||
| 检测缓冲液 | 80 mM K-PIPES, 3 mM MgCl2, 1 mM EGTA, pH 6.8, 5% 蔗糖(或 1X BRB80, 5% 蔗糖, 2 mM MgCl2) | 最长 1 年 | 4 °C 保存 | ||
| 主缓冲液 (MB) | 检测缓冲液, 5 mM TCEP | 1 周 | 实验当天配制;分装至两个离心管:室温放置的 MB-常温 和冰上放置的 MB-冰浴;若使用荧光染料,需加入 1 mM DTT | ||
| 含甲基纤维素的主缓冲液 (MBMC) | 1X BRB80, 0.8% 甲基纤维素, 5 mM TCEP, 5 mM MgCl2 | 1 周 | 实验当天配制;若使用荧光染料,需加入 1 mM DTT | ||
| 蛋白稀释缓冲液 (DB) | MB, 1 mg/mL 牛血清白蛋白 (BSA), 1 µM ATP | 1 天,置于冰上 | 实验当天配制;若使用荧光染料,需加入 1 mM DTT | ||
| 除氧混合液 (OSM) | MB, 389 µg/mL 过氧化氢酶, 4.44 mg/mL 葡萄糖氧化酶, 15.9 mM 2-巯基乙醇 (BME) | 1 天,置于冰上 | 实验当天配制 | ||
| 终末除氧液 (OSF) | MB, 350 µg/mL 过氧化氢酶, 4 mg/mL 葡萄糖氧化酶, 14.3 mM BME, 15 mg/mL 葡萄糖 | 30 分钟内使用 | 使用前立即配制:将 1 µL 葡萄糖加入 9 µL OSM 中 | ||
表1:本实验方案中所用缓冲液及其成分列表。 请参考“推荐储存时长”一列,了解每种缓冲液可提前配制的时间。
| 试剂 | 储存浓度 | 储存溶剂 | 储存温度 | 工作浓度 | 终浓度 | 推荐储存时长 | 备注 | |||||||||
| 中性亲和素(Neutravidin, NA) | 5 mg/mL | 1X BRB80 | -80°C | 0.2 mg/mL | 0.2 mg/mL | 最长1年 | 用于通过生物素-中性亲和素-生物素连接固定微管;分装成小份储存 | |||||||||
| κ-酪蛋白(Kappa-casein, KC) | 5 mg/mL | 1X BRB80 | -80°C | 0.5 mg/mL | 0.5 mg/mL | 最长2年 | 用于封闭成像室表面;分装成小份储存;实验当天取出少量置于室温 | |||||||||
| 牛血清白蛋白(Bovine Serum Albumin, BSA) | 50 mg/mL | 1X BRB80 | -20°C | 1 mg/mL(在DB中) | 不适用 | 最长2年 | 分装成小份储存 | |||||||||
| 过氧化氢酶(Catalase) | 3.5 mg/mL | 1X BRB80 | -80°C | 350 µg/mL(在OSF中) | 35 µg/mL | 最长2年 | 氧清除体系组分;分装成小份储存 | |||||||||
| 葡萄糖氧化酶(Glucose oxidase) | 40 mg/mL | 1X BRB80 | -80°C | 4 mg/mL(在OSF中) | 0.4 mg/mL | 最长2年 | 氧清除体系组分;分装成小份储存 | |||||||||
| 微管蛋白(Tubulin) | 冻干粉 | 不适用 | 4°C | 10 mg/mL | 2.12 mg/mL(在微管蛋白混合液中) | 最长1年 | 微管蛋白溶解后需保持低温以防止聚合 | |||||||||
| 三磷酸腺苷(Adenosine Triphosphate, ATP) | 100 mM | 超纯水 | -20°C | 10 mM | 1 mM | 6个月 | 用滤膜除菌水配制溶液,调节pH至约7.0,并分装后冷冻保存 | |||||||||
| 三磷酸鸟苷(Guanosine Triphosphate, GTP) | 100 mM | 超纯水 | -20°C | 10 mM | 1.29 mM(在微管蛋白混合液中) | 6个月 | 用滤膜除菌水配制溶液,调节pH至约7.0,并分装后冷冻保存 | |||||||||
| GMPCPP(Guanosine-5'-[(α,β)-methyleno] triphosphate) | 10 mM | 超纯水 | -20°C | 10 µM | 0.5 µM | 6个月 | ||||||||||
| 二硫苏糖醇(Dithiothreitol, DTT) | 1 M | 无菌水 | -20°C | 1 mM | 不适用 | 最长2年 | ||||||||||
| 三(2-羧乙基)膦(Tris(2-carboxyethyl) phosphine, TCEP) | 0.5 M | 滤膜除菌水 | 室温 | 5 mM | 不适用 | 最长2年 | ||||||||||
| 甲基纤维素(Methylcellulose) | 1% | 无菌水 | 室温 | 0.8%(在MBMC中) | 0.21%(在微管蛋白混合液中) | 最长1年 | 通过缓慢加入近沸水中溶解甲基纤维素,持续搅拌并冷却 | |||||||||
| β-巯基乙醇(Beta-mercaptoethanol, BME) | 143 mM | 无菌水 | 室温 | 14.3 mM(在OSF中) | 1.43 mM | 最长5年 | 143 mM为原液BME的1:100稀释 | |||||||||
| 葡萄糖(Glucose) | 150 mg/mL | 1X BRB80 | -80°C | 15 mg/mL(在OSF中) | 1.5 mg/mL | 最长2年 | 使用前立即加入OSM | |||||||||
| Trolox((±)-6-羟基-2,5,7,8-四甲基色满-2-羧酸) | 10 mM | 1X BRB80 | -80°C | 10 mM | 1 mM | 最长1年 | 不能完全溶解。加入少量NaOH,搅拌约4小时,使用前过滤除菌 | |||||||||
| mPEG-琥珀酰亚胺基戊酸酯,分子量5,000(mPEG-Succinimidyl Valerate, MW 5,000) | 粉末 | 不适用 | -20°C | 333 mg/mL (在0.1 M碳酸氢钠中) | 324 mg/mL (在0.1 M碳酸氢钠中) | 6个月 | 准备约34 mg的分装样品,每管标记精确粉末重量。向固体中通入氮气,用Parafilm封口,并在含干燥剂的容器中于-20°C保存 | |||||||||
| 生物素-PEG-SVA,分子量5,000(Biotin-PEG-SVA, MW 5,000) | 粉末 | 不适用 | -20°C | 111 mg/mL (在0.1 M碳酸氢钠中) | 3.24 mg/mL(在0.1 M碳酸氢钠中) | 6个月 | 准备约3 mg的分装样品,每管标记精确粉末重量。向固体中通入氮气,用Parafilm封口,并在含干燥剂的容器中于-20°C保存 | |||||||||
表2:本实验方案中所用试剂列表。 包括推荐的储存条件和浓度、实验过程中使用的储备液工作浓度,以及成像室中的终浓度。最右侧一栏提供了附加说明。
2. 准备生物素-PEG 载玻片
注意:成像腔室应尽可能在实验开始前制备,且不得提前超过两周。
- 清洗盖玻片
- 将相同数量的 24 × 60 mm 和 18 × 18 mm #1.5 盖玻片分别放入切片染色缸和切片清洗架中(图 1F)(图 1A、B)。将装有 18 × 18 mm 盖玻片的切片清洗架放入 100 mL 烧杯中。
- 用超纯水(电阻率为 18.2 MΩ·cm)冲洗所有盖玻片 5–6 次,每次冲洗后用连接真空管的移液枪头去除多余液体(图 1C)。
- 向装有盖玻片的烧杯和切片染色缸中加满超纯水,用封口膜密封后超声处理 10 分钟。
- 取两个 150 mL 烧杯,各加入 200 证明乙醇。使用镊子将每片盖玻片依次浸入第一个乙醇烧杯,再浸入第二个烧杯。
- 用镊子将盖玻片转移至切片干燥架(图 1D),在氮气流下吹干,并于 37 °C 孵育至完全干燥(约 15 分钟)。
- 将干燥后的盖玻片单层平放于等离子清洗仪内,形成真空密封,然后将等离子清洗仪的射频(RF)设定为约 8 MHz。
- 等离子产生后,将盖玻片在等离子清洗仪中保留 5 分钟。关闭等离子清洗仪,并缓慢释放真空。
- 真空释放后,翻转盖玻片,对另一面重复等离子清洗 5 分钟。
- 替代等离子清洗方法:以步骤 2.1.2–2.1.3 代替,将盖玻片在温热的 2% 去垢剂溶液(溶于超纯水)中超声处理 10 分钟。随后用超纯水彻底清洗盖玻片,并在超纯水中超声清洗 2–3 次(每次 10 分钟)。接着按步骤 2.1.4–2.1.5 进行乙醇清洗和干燥。跳过步骤 2.1.6–2.1.8。
- 生物素-PEG 处理
- 使用前立即在 40 mL 丙酮中溶解 400 µL 3-氨基丙基三乙氧基硅烷。用镊子将经等离子清洗的盖玻片转移至切片清洗架和切片染色缸中。将盖玻片浸入 3-氨基丙基三乙氧基硅烷溶液中,孵育 5 分钟12,13。
- 用超纯水清洗所有盖玻片 5–6 次。
- 将盖玻片转移至切片干燥架,在氮气流下吹干,并于 37 °C 孵育至完全干燥(约 20 分钟)。
- 将干燥的盖玻片平放在精密擦拭纸上,并在每个盖玻片的一个角上做标记,例如在每个 18 × 18 mm 盖玻片上标记“p”,在每个 24 × 60 mm 盖玻片上标记“b”(见 图 2)。
- 在实验当天,通过将 0.84 mg NaHCO3 溶解于 10 mL 超纯水中,配制新鲜的 0.1 M 碳酸氢钠溶液。
- 使用前立即将 mPEG-琥珀酰亚胺基戊酸酯(PEG-SVA)和生物素-PEG-琥珀酰亚胺基戊酸酯(Biotin-PEG-SVA)分装物恢复至室温。参见 表 2 中关于聚乙二醇(PEG)分装制备的说明。
注意:操作需迅速,因为琥珀酰亚胺基戊酸酯(SVA)基团的水解半衰期约为 30 分钟。 - 向 34 mg PEG-SVA 中加入 102 µL 0.1 M NaHCO3,在台式微量离心机中以 2,656 × g 离心 20 秒,然后通过移液上下吹打混匀。将 3 mg 生物素-PEG-SVA 溶于 27 µL 0.1 M NaHCO3 中,通过移液上下吹打溶解。根据管上标注的 PEG 精确质量调整稀释体积(见 表 2)。
- 通过混合 75 µL PEG-SVA 溶液和 2.25 µL 生物素-PEG-SVA 溶液处理 20 片盖玻片,或 100 µL 和 3 µL 处理 30 片盖玻片,或 125 µL 和 3.75 µL 处理 40 片盖玻片,配制质量比为 100:1 的 PEG:生物素-PEG 混合液。
- 在空的 10 µL 枪头盒底部的枪头架下方放置湿润的纸巾,构建一个保湿室(图 1E),以防止 PEG 溶液蒸发。
- 在标记为“b”的 24 × 60 mm 盖玻片的标记面中央加入 6 µL 100:1 的 PEG-SVA:生物素-PEG 混合液。将另一片 24 × 60 mm 盖玻片盖在第一片上,使两片形成“X”形,且标记为“b”的面相对。将这对盖玻片放置在保湿室内的空枪头架上,并对剩余的 24 × 60 mm 盖玻片重复此操作。
- 在标记为“p”的 18 × 18 mm 盖玻片的标记面中央加入 6 µL PEG-SVA。将另一片 18 × 18 mm 盖玻片盖在第一片上,使标记为“p”的面相对。将这对盖玻片放置在保湿室内的空枪头架上,并对剩余的 18 × 18 mm 盖玻片重复此操作。
- 关闭保湿室,孵育 3 小时或过夜。
- 分开成对的盖玻片,并用超纯水冲洗。
- 用氮气流吹干盖玻片,并将其放入 37 °C 培养箱中彻底干燥。
- 构建成像室时,在标记为“b”的 24 × 60 mm 盖玻片一侧贴上三条双面胶带。在胶带另一侧贴上 18 × 18 mm 盖玻片,使其标记为“p”的面朝向较大的盖玻片。由此形成两个用于显微镜实验的流动室,且处理过的表面彼此相对(图 2 和 图 1G)。
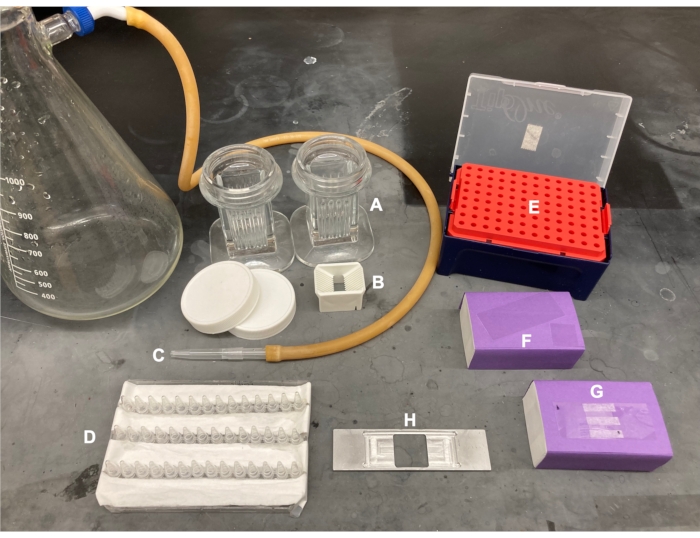
图1:盖玻片处理及成像室制备所用设备。(A)用于24 × 60 mm盖玻片的染色缸,(B)用于18 × 18 mm盖玻片的清洗架,(C)真空装置,(D)玻片干燥架,(E)水合室,(F)盖玻片,(G)成像室,(H)玻片架。请点击此处查看该图的放大版本。
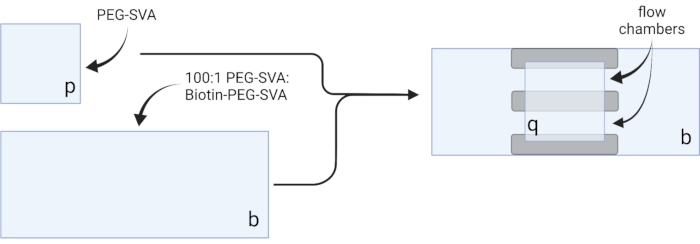
图2:使用双面胶带(灰色)和经PEG/生物素-PEG处理的盖玻片制备成像腔的示意图。 使用 BioRender.com 创建。 请点击此处查看此图的放大版本。
3. 聚合微管
- 制备GMPCPP晶种
注意:在低温室中制备GMPCPP晶种,所有试剂、枪头和离心管均需保持低温 4 °C. GMPCPP 种子可预先制备并保存于 -80 °C 最长可达1年。将装有1 mL离心管的固定角转子放入超速离心机,并将温度设定为 4 °C.- 重悬冻干微管蛋白(表 2) 使用前立即在1X BRB80中稀释至约10 mg/mL。
- 按照所述方法混合GMPCPP种子的组分 表3.
注意:尽量将所有微管蛋白组分置于冰上,以最大限度减少可溶性微管蛋白的聚合。 - 在固定角转子超速离心机中以 352,700 x g 离心澄清混合物 g 5 分钟 4 °C.
- 分离上清液 5 µL 分装,液氮中速冻,然后于 -80 °C.
- 在实验当天聚合种子
- 温热1-2 mL BRB80-DTT(表1) 到 37 °C.
- 放置 5 µL GMPCPP 种子的等分试样(-80 °C) 从步骤 3.1.4 开始将样品置于冰上,并立即溶于 20 µL 加入温热的BRB80-DTT缓冲液,2,000 x g离心 g 室温下振荡5秒,轻敲混匀。
注意:初始稀释体积可能有所不同 13 µL 和 21 µL 并且针对每批种子通过实验确定。如果种子无法聚合,可通过向初始稀释缓冲液(步骤 3.2.2)中添加补充物来排查问题 0.5 µM GMPCPP - 避光孵育于 37 °C 30-45 分钟
注意:微管的长度取决于孵育时间。对于短微管,孵育时间可短至15分钟;对于长微管,孵育时间可长达2小时。生物素标记的微管通常比非生物素标记的微管需要更长的孵育时间。 - 放置固定角转子超速离心机,内含 500 µL 离心管,置于超速离心机中并预热至 30 °C.
- 孵育后,加入 50 µL 将温热的BRB80-DTT(步骤3.2.1)加入已聚合的GMPCPP种子中,并将混合物转移至 500 µL 离心管。用另一份溶剂清洗盛放GMPCPP晶种的空管 50 µL 加入预热的BRB80-DTT缓冲液,用移液器吹打混匀,并将此缓冲液加入到 500 µL 含有混合物的离心管
- 离心前,在离心管管壁上标记预计形成沉淀的位置(沉淀体积过小,肉眼不可见)。以244,900 × g离心10分钟 g 在 30 °C12.
- 小心吸出上清液并弃去。将沉淀重悬于 100 µL 加入温热的BRB80-DTT,轻敲混匀。
- 离心10分钟,转速为244,900 x g 在 30 °C,将标记与转子对齐,使沉淀位于同一位置。
- 去除上清液,并将沉淀重悬于 16 µL 加入温热的BRB80-DTT溶液。将微管溶液转移至一支洁净的0.6 mL微量离心管中。避光保存,并维持在室温或更高温度条件下。
注意:聚合完成后,需将微管保持在室温或更高温度下。若温度过低,微管会发生去聚合。孵育于 28 °C 以增强稳定性。
- 检查微管 通过 全内反射荧光显微镜
- 移液混合物 4.5 µL BRB80-DTT的 1 µL 将微管溶液(步骤 3.2.9)滴加到显微镜载玻片上,用 18 × 18 mm 盖玻片覆盖,并用透明指甲油或由凡士林、羊毛脂和石蜡按 1:1:1 混合而成的封片剂(valap 封片剂)密封边缘;该封片剂在室温下呈固态,加热后变为液态 95 °C.
- 将TIRF物镜置于盖玻片下方(显微镜设置参见步骤4),并在适合Bright混合物中荧光标记微管蛋白的波长下观察新聚合的微管表3),以确定后续实验中微管的使用稀释比例。
| 试剂 | 亮混合液 (µL) | 添加顺序 | 亮混合液 + 生物素 (µL) | 添加顺序 |
| 荧光标记微管蛋白,10 mg/mL | 2 | 6 | 2 | 7 |
| 生物素标记微管蛋白,10 mg/mL | 0 | 不适用 | 2 | 6 |
| 未标记微管蛋白,10 mg/mL | 20 | 5 | 18 | 5 |
| GMPCPP,10 mM | 30 | 4 | 30 | 4 |
| DTT,0.2 M | 0.7 | 3 | 0.7 | 3 |
| 5X BRB80 | 26.4 | 2 | 26.4 | 2 |
| 无菌水 | 52.9 | 1 | 52.9 | 1 |
| 总体积 (µL) | 132 | 132 |
表3:GMPCPP成核混合物。 GMPCPP微管成核种子的组分,包括添加体积和顺序。分装为5 µL每份,于-80 °C保存,可保存长达1年。
4. 显微镜设置
- 温度:将显微镜温度设置为 28 °C,以观察动态微管。
- 滤光片:根据要成像的荧光通道,选择最佳的滤光片组和发射滤光片组合。若需在同一实验中观察 488 nm、560 nm 和 647 nm 波长,应使用 405/488/560/647 nm 激光四频带滤光片组,并配合指定波长的发射滤光片。
- 激光校准:确保实验中使用的激光束已正确校准。通过实验经验确定激光强度,使所有荧光蛋白均能在尽可能高的信噪比下成像,同时在整个实验过程中不发生明显的光漂白。
- 物镜:使用镜头纸蘸取 70% 乙醇清洁 100 倍物镜。成像前,在物镜上滴加一滴显微镜浸油。
- 设置成像序列
- 对于使用 647 nm 荧光标记的生物素化微管、560 nm 荧光标记的非生物素化微管和可溶性微管蛋白,以及 GFP 标记的目标蛋白的实验,成像持续 20 分钟。每 10 秒采集一次 560 nm 和 488 nm 通道的图像,每 30 秒采集一次 647 nm 通道的图像。
- 为在添加可溶性微管蛋白和微管相关蛋白(MAPs)前获取微管束的参考图像,设置一个在 560 nm 和 647 nm 波长下各采集一幅图像的序列。
5. 生成表面固定的微管束
注意:进行以下步骤时,通过移液将溶液从一侧开口注入流动室,同时在另一侧放置滤纸以引导液体流动。为减少荧光标记蛋白的光漂白,需将成像室避光保护。将制备好的成像室用胶带固定于载物片夹上图1G,H)。按照以下步骤进行 表4,对应于方案 s步骤 5.2–6.4
- 根据说明制备可溶性微管蛋白混合物 表5 并置于冰上保存。
注意:可溶性微管蛋白必须始终置于冰上,以防止其聚合。每约2小时或当微管不再发生聚合时,需新鲜配制可溶性微管蛋白混合液。 - 固定微管 通过 生物素-亲和素-生物素连接,首先将中性亲和素(NA)溶液注入腔室直至充满(约7.5 µL)并孵育5分钟。
- 用……洗涤 10 µL MB-cold 的
- 流动 7.5 µL 加入阻断蛋白κ-酪蛋白(KC),孵育2分钟。
- 用……洗涤 10 µL 将MB预热至室温,以准备用于引入微管的反应室。
- 将生物素标记的微管工作液(根据步骤 3.3.2 的观察结果)用 1X BRB80-DTT 稀释并加入 1 µL 此稀释液的 9 µL 加入MB-warm溶液,将混合物流入样品室,孵育10分钟。若需形成更多束状结构,可使用更高浓度的微管。
- 洗去未固定的微管 10 µL MB-warm 的
- 流式 7.5 µL 将温热的KC溶液加入腔室,孵育2分钟。
- 孵育期间,用预热的KC缓冲液配制2 nM的交联蛋白PRC1溶液。灌流 10 µL 将该溶液注入流式室,孵育5分钟。
注意:重组PRC1的表达与纯化如前所述在细菌细胞中进行13. - 为了制备束状结构,进行流式操作 10 µL 将非生物素化的微管加入腔室,孵育10分钟。PRC1将交联非生物素化微管与固定的生物素化微管。15,16 (图3).
注意:孵育期间请参见第6.1步以配制检测混合液。 - 用溶液冲洗室腔两次 10 µL MB-warm的微管在从此刻起约20分钟内保持稳定。
| 步骤 | 试剂 | 体积 (µL) | 孵育时间(分钟) |
| 1 | Neutravidin | 7.5 | 5 |
| 2 | MB-cold | 10 | - |
| 3 | κ-casein | 7.5 | 2 |
| 4 | MB-warm | 10 | - |
| 5 | 生物素化微管(用 MB-warm 稀释) | 10 | 10 |
| 6 | MB-warm | 10 | - |
| 7 | 温热的 κ-casein | 7.5 | 2 |
| 8 | 用 κ-casein 稀释的 2 nM PRC1 | 10 | 5 |
| 9 | 非生物素化微管 | 10 | 10 |
| 10 | MB-warm x 2 | 10 | - |
| 11 | 检测混合液 | 10 | - |
| 此时附着的微管种子可稳定约 20 分钟 | |||
表4:检测步骤。 加入成像室的试剂列表,并注明洗涤(-)或孵育时间。
| 试剂 | 体积 (µL) |
| 回收的微管蛋白,10 mg/mL | 10 |
| MB-Cold | 10.3 |
| MBMC | 13.7 |
| BRB80-DTT | 3.4 |
| GTP, 10 mM | 6.7 |
| ATP, 10 mM (若使用驱动蛋白) | 6.7 |
| 荧光标记的微管蛋白, 10 mg/mL | 1 (将冻干的荧光标记微管蛋白溶于冷的 BRB80-DTT 中) |
表5:可溶性微管蛋白混合液组分。 在实验开始时混合,并置于冰上保存。
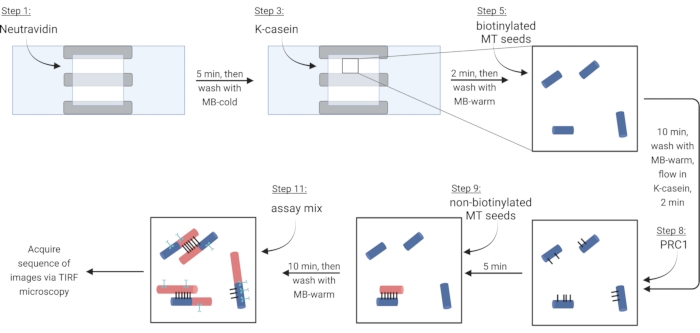
图3:添加实验组分以形成并成像荧光标记的微管束和单根微管的示意图。 生物素化成核点以蓝色表示,非生物素化成核点和可溶性微管蛋白以红色表示,PRC1以黑色表示,目标蛋白以青色表示。图中步骤编号与表4中的编号相对应。对应于第9步的图示显示了一个预先形成的微管束(左下);第11步显示了一个新形成的微管束(左上)。使用BioRender.com创建。请点击此处查看该图的放大版本。
6. 观察微管动态
- 在步骤 5.10 的 10 分钟孵育期间,根据表 6配制含有目标蛋白、可溶性微管蛋白、核苷酸、氧气清除剂14和抗氧化剂的 10 µL 检测混合液。将混合液置于冰上保存。
- 将已准备好的成像室固定在载物片架上,置于 100 倍 TIRF 物镜下。使用 560 nm 和 647 nm 通道寻找一个包含适量且密度适宜的单根微管及微管束的视野。
注意:若生物素化和非生物素化微管均使用相同的荧光染料标记,可通过荧光强度的线扫描分析区分单根微管与微管束。 - 确定视野后,采集参考图像。
- 小心地将检测混合液注入成像室,避免扰动成像室结构。
- 用瓦拉普密封剂(valap sealant)封闭成像室的开放端。
- 按照步骤 4.5.1 所述启动成像程序。
| 试剂 | 体积 (µL) |
| 可溶性微管蛋白混合物 | 4 |
| OSF | 1 |
| 抗褪色剂 Trolox(若使用易光漂白荧光标记的微管) | 1 |
| ATP,10 mM (若使用驱动蛋白) | 1 |
| PRC1(或选用的交联蛋白) | 1 |
| 目标蛋白 | X |
| MB-cold | 2-X |
表6:检测反应体系组分。 混合后在30分钟内流入成像室,并对微管动力学进行成像观察。
访问受限。请登录或开始试用以查看此内容。
结果
上述实验使用了647 nm荧光标记的生物素化微管、560 nm荧光标记的非生物素化微管以及560 nm荧光标记的可溶性微管蛋白混合物。微管通过交联蛋白PRC1(GFP标记)进行交联。在表面固定形成微管束和单根微管后(步骤5.11),将成像腔室安装于配备100X 1.49 NA油镜的TIRF显微镜上,并在560 nm和647 nm荧光通道下进行观察。单根微管通过其在647 nm通道中的荧光信号进行识别。在两个通道中均显示荧光信号的微管被认定为预先形成的微管束(图4)。若实验中使用的生物素化与非生物素化微管带有相同的荧光标记,则检测到的微管束荧光强度约为单根微管的两倍或更高。根据各群体的比例与密度,可优化步骤5.6和5.10中微管成核种子的浓度。
访问受限。请登录或开始试用以查看此内容。
讨论
本文所述实验显著拓展了传统微管重建实验的范围与复杂性,传统实验通常仅在单根微管或单一类型的微管阵列上进行。当前实验方法提供了一种可同时定量并比较微管相关蛋白(MAP)对两种微管群体调控活性的手段,即单根微管和交联成束的微管。此外,该实验方法还可用于研究两种类型的微管束:一种是在动力学起始前由稳定种子预先形成的微管束,另一种是在两个生长末端相遇并发生交联时新形成的微管束(图3)。不仅如此,除了传统的实验变量(如蛋白质浓度和缓冲液条件)外,该方法还能评估微管阵列几何特征的影响,例如微管束中相邻微管之间的长度和夹角,这些几何因素正逐渐被认识到是影响微管动力学和微管相关蛋白活性的重要决定因素16。
为了将此实验方法进一步拓展 体外 重组多种微管相关结构时,需解决以下关键问题:(i)PRC1 优先交联彼此呈反向平行排列的微管。尽管在有丝分裂过程中细胞中心存在此类反向平行的微管束,但在神经元轴突及有丝分裂纺锤体等其他微管结构中,平行排列的微管束则是常见特征。上述方案可轻...
访问受限。请登录或开始试用以查看此内容。
披露
作者声明无竞争利益。
致谢
本工作获得了美国国立卫生研究院(NIH,编号1DP2GM126894-01)的资助,以及佩韦慈善信托基金和史密斯家族基金会为R.S.提供的资金支持。作者感谢姜硕博士在方案的开发与优化过程中所做出的贡献。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| (±)-6-羟基-2,5,7,8-四甲基色满-2-羧酸(Trolox) | Sigma Aldrich | 238813 | |
| 1,4-哌嗪二乙磺酸(PIPES) | Sigma Aldrich | P6757 | |
| 18x18 mm #1.5 盖玻片 | Electron Microscopy Sciences | 63787 | |
| 2-巯基乙醇(BME) | Sigma Aldrich | M-6250 | |
| 24x60 mm #1.5 盖玻片 | Electron Microscopy Sciences | 63793 | |
| 405/488/560/647 nm 激光四通道滤光片 | Chroma | TRF89901-NK | |
| 丙酮 | Sigma Aldrich | 320110 | |
| 腺苷-5'-三磷酸二钠盐水合物(ATP) | Sigma Aldrich | A7699-5G | |
| 亲和素,NeutrAvidin® 生物素结合蛋白(Molecular Probes®) | Thermo Fischer Scientific | A2666 | |
| 超声清洗仪:Branson 2800 Cleaner | Branson | CPX2800H | |
| Beckman Coulter 聚碳酸酯厚壁管,11 x 34 mm | Beckman-Coulter | 343778 | |
| Beckman Coulter 聚碳酸酯厚壁管,8 x 34 mm | Beckman-Coulter | 343776 | |
| 生物素-PEG-SVA,分子量 5,000 | Laysan Bio | #Biotin-PEG-SVA-5000 | |
| 牛血清白蛋白(BSA) | Sigma Aldrich | 2905 | |
| 过氧化氢酶 | Sigma Aldrich | C40 | |
| Corning LSE 小型微型离心机,AC100-240V | Corning | 6670 | |
| 精密操作擦拭纸 | Kimtech | 34120 | |
| 二硫苏糖醇(DTT) | GoldBio | DTT10 | |
| 发射滤光片 | Chroma | ET610/75m | |
| 乙醇(200 证明) | Decon Labs | 2705 | |
| 乙二醇四乙酸(EGTA) | Sigma Aldrich | 3777 | |
| 葡萄糖氧化酶 | Sigma Aldrich | G2133 | |
| GMPCPP | Jena Bioscience | NU-405 | |
| 鸟苷-5'-三磷酸钠盐水合物(GTP) | Sigma Aldrich | G8877 | |
| Hellmanex III 清洗剂 | Sigma Aldrich | Z805939 | |
| 浸油,A型 | Fisher Scientific | 77010 | |
| κ-酪蛋白 | Sigma Aldrich | C0406 | |
| 羊毛脂 | Fisher Scientific | S25376 | |
| 镜头清洁纸 | ThorLabs | MC-5 | |
| 氯化镁(MgCl2) | Sigma Aldrich | M9272 | |
| 甲基纤维素 | Sigma Aldrich | M0512 | |
| Microfuge 16 台式离心机 | Beckman-Coulter | A46474 | |
| 显微镜载玻片,钻石白玻璃,25 x 75 mm,90° 磨边,白色磨砂 | Globe Scientific | 1380-50W | |
| mPEG-琥珀酰亚胺基戊酸酯,分子量 5,000 | Laysan Bio | #NH2-PEG-VA-5K | |
| Optima™ Max-XP 台式超速离心机 | Beckman-Coulter | 393315 | |
| 石蜡 | Fisher Scientific | P31-500 | |
| PELCO 反向(自闭合)精细镊子 | Ted Pella | 5377-NM | |
| 白凡士林 | Fisher Scientific | 18-605-050 | |
| 等离子清洗仪,115V | Harrick Plasma | PDC-001 | |
| 氢氧化钾(KOH) | Sigma Aldrich | 221473 | |
| 碳酸氢钠 | Sigma Aldrich | S6014 | |
| 蔗糖 | Sigma Aldrich | S7903 | |
| Thermal-Lok 单孔干式恒温器 | USA Scientific | 2510-1101 | |
| 适用于 1.5 和 2.0 mL 管的 Thermal-Lok 模块 | USA Scientific | 2520-0000 | |
| Thermo Scientific™ Pierce™ Bond-Breaker™ TCEP 溶液,中性 pH;500 mM | Thermo Fischer Scientific | PI-77720 | |
| TIRF 100X NA 1.49 油镜物镜 | Nikon | CFI Apochromat TIRF 100XC Oil | |
| TIRF 显微镜 | Nikon | Eclipse Ti | |
| TLA 120.1 转子 | Beckman-Coulter | 362224 | |
| TLA 120.2 转子 | Beckman-Coulter | 357656 | |
| 微管蛋白(>99% 纯度):猪脑来源 | Cytoskeleton | T240 | |
| 生物素标记微管蛋白:猪脑来源 | Cytoskeleton | T333P | |
| 荧光标记微管蛋白(HiLyte 647):猪脑来源 | Cytoskeleton | TL670M | |
| 荧光标记微管蛋白(X-罗丹明):牛脑来源 | Cytoskeleton | TL620M | |
| VECTABOND® 试剂,组织切片粘附剂 | Vector Biolabs | SP-1800-7 | |
| VWR® 便携式培养箱,120V,50/60Hz,0.6A | VWR | 97025-630 |
参考文献
- Subramanian, R., Kapoor, T. M. Building complexity: insights into self-organized assembly of microtubule-based architectures. Developmental Cell. 23 (5), 874-885 (2012).
- Baas, P. W., Rao, A. N., Matamoros, A. J., Leo, L. Stability properties of neuronal microtubules. Cytoskeleton (Hoboken). 73 (9), 442-460 (2016).
- Bitan, A., Rosenbaum, I., Abdu, U. Stable and dynamic microtubules coordinately determine and maintain Drosophila bristle shape. Development. 139 (11), 1987-1996 (2012).
- Foe, V. E., von Dassow, G. Stable and dynamic microtubules coordinately shape the myosin activation zone during cytokinetic furrow formation. The Journal of Cell Biology. 183 (3), 457-470 (2008).
- Pous, C., et al. Functional specialization of stable and dynamic microtubules in protein traffic in WIF-B cells. The Journal of Cell Biology. 142 (1), 153-165 (1998).
- Uehara, R., Goshima, G. Functional central spindle assembly requires de novo microtubule generation in the interchromosomal region during anaphase. The Journal of Cell Biology. 191 (2), 259-267 (2010).
- Mitchison, T., Kirschner, M. Dynamic instability of microtubule growth. Nature. 312 (5991), 237-242 (1984).
- Bieling, P., et al. Reconstitution of a microtubule plus-end tracking system in vitro. Nature. 450 (7172), 1100-1105 (2007).
- Bieling, P., Telley, I. A., Surrey, T. A minimal midzone protein module controls formation and length of antiparallel microtubule overlaps. Cell. 142 (3), 420-432 (2010).
- Shimamoto, Y., Forth, S., Kapoor, T. M. Measuring pushing and braking forces generated by ensembles of Kinesin-5 crosslinking two microtubules. Developmental Cell. 34 (6), 669-681 (2015).
- Mani, N., Jiang, S., Neary, A. E., Wijeratne, S. S., Subramanian, R. Differential regulation of single microtubules and bundles by a three-protein module. Nature Chemical Biology. 17 (9), 964-974 (2021).
- Hyman, A. A., Salser, S., Drechsel, D., Unwin, N., Mitchison, T. J. Role of GTP hydrolysis in microtubule dynamics: information from a slowly hydrolyzable analogue, GMPCPP. Molecular Biology of the Cell. 3 (10), 1155-1167 (1992).
- Subramanian, R., et al. Insights into antiparallel microtubule crosslinking by PRC1, a conserved nonmotor microtubule binding protein. Cell. 142 (3), 433-443 (2010).
- Rasnik, I., McKinney, S. A., Ha, T. Nonblinking and long-lasting single-molecule fluorescence imaging. Nature Methods. 3 (11), 891-893 (2006).
- Wijeratne, S., Subramanian, R. Geometry of antiparallel microtubule bundles regulates relative sliding and stalling by PRC1 and Kif4A. eLife. 7, 32595(2018).
- Mani, N., Wijeratne, S. S., Subramanian, R. Micron-scale geometrical features of microtubules as regulators of microtubule organization. eLife. 10, 63880(2021).
- Freal, A., et al. Feedback-driven assembly of the axon initial segment. Neuron. 104 (2), 305-321 (2019).
- Ledbetter, M., Porter, K. A "microtubule" in plant cell fine structure. The Journal of Cell Biology. 19 (1), 239-250 (1963).
- Wijeratne, S. S., Marchan, M. F., Tresback, J. S., Subramanian, R. Atomic force microscopy reveals distinct protofilament-scale structural dynamics in depolymerizing microtubule arrays. Proceedings of the National Academy of Sciences of the United States of America. , 119(2022).
访问受限。请登录或开始试用以查看此内容。
重印与许可
