本文介绍了一种对表达绿色荧光蛋白标记的血管紧张素Ⅱ 1a型受体的细胞进行成像的实验方案,该成像用于观察由血管紧张素Ⅱ处理引发的内吞过程。该技术包括使用第二种荧光标记物对溶酶体进行标记,然后利用软件分析受体与溶酶体在三维空间中随时间变化的共定位情况。
本文内容
摘要
摘要
活细胞成像用于在血管紧张素II(Ang II)刺激后,同时捕获转染的人胚肾-293(HEK)细胞中血管紧张素II 1a型受体(AT1aR)与细胞内区室的时间序列图像。HEK细胞被瞬时转染含有与增强型绿色荧光蛋白(EGFP)标记的AT1aR的质粒DNA。溶酶体则通过红色荧光染料进行识别。在Ang II刺激后,使用激光扫描共聚焦显微镜采集活细胞图像,并通过软件对随时间变化的三维(3D,体素)图像进行分析。活细胞成像可研究受体的转运过程,避免因固定处理带来的干扰,特别是EGFP标记的膜受体可能发生的丢失或人为移位。因此,在对单个细胞进行时间追踪时,可对受体的亚细胞定位进行成像和定量测量。图像采集速度必须足够快,以捕捉囊泡的快速运动;然而,在更高的成像速度下,所收集的光子数量会减少。为了提高成像速度,在选择成像参数(如体素大小)时也必须做出权衡。活细胞成像的重要应用包括研究蛋白质转运、细胞迁移、增殖、细胞周期、凋亡、自噬以及蛋白质-蛋白质相互作用与动态过程等,仅举几例。
引言
总体目标是获取受体在激动剂处理后与特定亚细胞器在时间和空间上共定位的定量证据。因此,本实验的直接目标是在转染后,对人胚胎肾细胞(HEK)中的溶酶体和跨膜受体进行共聚焦显微镜下的延时成像,并随后将成像数据进行三维整合与分析,以定量测量受体向溶酶体的递送过程。研究跨膜受体在配体激活后内吞过程中与溶酶体或其他细胞器的同步转运行为,有助于阐明该跨膜受体在生理及病理生理条件下的调控机制。
在模型细胞系统(主要是HEK293细胞)中,AT1aR 被认为在血管紧张素II(Ang II)处理后于溶酶体中被降解1,尽管大多数受体主要定位于多泡体回收内体,随后可被循环回质膜,而大部分配体Ang II则在溶酶体中被降解2,3,4,5。最近,Li et al. 利用荧光共振能量转移(FRET)和荧光寿命成像显微技术(FLIM)证明,AT1aR 与溶酶体膜蛋白LAMP1在约10 nm尺度上共定位,表明至少部分受体被靶向至溶酶体并被其降解6。这些作者指出,溶酶体抑制剂氯喹可阻断AT1aR与LAMP1的结合,这与先前报道一致,即氯喹的作用之一是抑制晚期内体或自噬体与溶酶体的融合。其他用于间接确定AT1aR在溶酶体中定位的方法曾使用巴佛洛霉素(bafilomycin)这一溶酶体抑制剂,以推断AT1aR存在于溶酶体中3,4,5,6,7,8。
活细胞成像可避免固定对细胞体积的影响,以及GFP融合受体的丢失、荧光减弱或重新分布。以往研究依赖于固定细胞来确定受体与溶酶体的共定位或共现,或使用经受体结合替代物(如β-arrestin)标记的活细胞 1,2,3,4,5,6使用配备GaASP或HyD检测器的转盘共聚焦显微镜或激光点扫描共聚焦显微镜对其他GPCR进行活细胞成像,使研究人员能够以每30秒一次的间隔,通过z轴层扫成像观察单个细胞中受体的内化与转运过程 9,10然而,即使快速采集了活细胞的z轴层扫图像,分析也通常在选定每幅层扫图像中的单一层平面后进行。 即 在二维中 10. 尽管这可能足以用于研究目标内化G蛋白偶联受体(GPCR)或酪氨酸激酶受体,AT1aRs 在囊泡中聚集,这些囊泡的大小和位置随时间发生变化,因此在每个时间点仅使用单一代表性切片进行采样难以充分反映其分布情况。为全面确定标记的 AT 的转运路径1a通过细胞的三维成像与三维分析方法,我们能够检测在大小和位置上存在差异的囊泡亚群,追踪这些变化,并可结合溶酶体等不同细胞内区室的标记加以应用。
研究人员可利用本方案进行活细胞成像,直接观察AT1aR在血管紧张素II(Ang II)刺激后内化进入细胞及其向亚细胞区室的转移过程。亚细胞区室可通过荧光蛋白融合体或其他荧光标记物进行标记。本方案也可作为初步方法,用于在分辨率不低于200 nm的条件下,定位受体在亚细胞器中的分布,以比较突变型与野生型受体的差异,或检测药物处理后的变化。该技术具有良好的可及性,可在任何配备活细胞成像功能的共聚焦显微镜上实施。相较于需要更高专业技术与设备要求的FRET/FLIM/BRET技术,该方法操作相对简便,后者用于检测分子间相互作用6,11。这些测量方法可在高分辨率(约10 nm)下定义蛋白质-蛋白质相互作用,而亚细胞器内的定位则是推断得出。这些更先进的技术主要用于后续深入研究感兴趣的分子相互作用,而非追踪受体在亚细胞区室间的转运过程,它们能够直接在细胞内特定时间和空间上证实蛋白质-蛋白质相互作用11。FLIM是一种不受受体浓度影响的FRET技术,通常在固定样本上进行,因为其图像采集速度较慢。相比之下,比率FRET可实现快速成像,并对相互作用蛋白进行高分辨率共定位。比率FRET的缺点在于,为提高成像速度并覆盖整个细胞,成像过程采用宽场落射荧光,导致细胞器的分辨率和对比度降低12。生物发光共振能量转移(BRET)是另一种已应用于G蛋白偶联受体(GPCR)研究的先进技术,可用于测量分子间接近程度随时间的变化11。在该技术中,一个蛋白质荧光基团被分子性地分割成两部分,每部分分别连接至两个待研究的蛋白质上。当这两个目标蛋白质相互结合时,融合标签的两部分重新组装,恢复荧光,从而可通过随时间变化的荧光增强程度进行定量分析。
本文介绍了一种简单的方法,将活细胞成像与图像定量分析相结合,用于研究血管紧张素II(Ang II)刺激后AT1aR在细胞内的转运过程,以及内化后的AT1aR在Ang II刺激下向溶酶体递送的潜在变化。该技术的最终用途是表征野生型与突变型受体在膜转运方面的差异。这些差异将有助于揭示影响AT1aR生理活性的机制,进而阐明其在血压调控中的作用。
方案
第一天
1. 细胞接种
- 制备完全的杜尔贝科改良伊格尔培养基(DMEM)。向450 mL DMEM中加入50 mL胎牛血清、5 mL青霉素/链霉素和5 mL L-谷氨酰胺,配制成500 mL完全DMEM,其中补充胎牛血清(10%)、青霉素/链霉素(1%)和L-谷氨酰胺(1%)。
- 在8孔腔室盖玻片系统中,使用完全DMEM将人胚胎肾(HEK)细胞(传代次数6-11)以每孔50,000个细胞的密度接种。
- 将腔室载玻片置于37 °C、含5% CO2的湿润化培养箱中培养24小时。
第二天
2. 脂质体转染
- 在生物安全二级柜中,使用无菌条件新鲜配制 AT1aR-GFP 质粒和脂质体溶液。
- 将 2 µL 浓度为 900 ng/µL 的质粒 DNA 储存液加入 178 µL 低血清培养基中稀释,使质粒 DNA 浓度约为 10 ng/µL。
- 将 4.5 µL 脂质体储存液加入 175.5 µL 低血清培养基中,配制为 1:40 的稀释液。
- 将脂质体溶液加入质粒溶液中,使用 1 mL 移液器上下吹打 20 次,充分混匀以制备转染混合液。
- 将混合液在室温(25–27 °C)下孵育 30 分钟。
- 在孵育期间,使用 1 mL 移液器缓慢吸除培养基,并缓慢加入 400 µL 预热至 37 °C 的 1× 磷酸盐缓冲液(PBS)。
- 轻柔吸除 PBS,更换为每孔 200 µL 预热至 37 °C 的低血清培养基。
注意:所有细胞洗涤步骤中均需小心操作,避免因移液产生的剪切应力导致细胞从盖玻片上脱落。 - 将细胞置于含 5% CO2 的湿润化培养箱中,37 °C 培养 30 分钟。
- 孵育结束后,向每孔加入 80 µL 转染混合液,并在含 5% CO2 的湿润化培养箱中 37 °C 孵育 4.0–4.5 小时,但不得超过 5 小时。
- 转染孵育结束后,使用 1 mL 移液器缓慢吸除各孔中的培养基,轻柔更换为每孔 300 µL 完全 DMEM 培养基,并在含 5% CO2 的湿润化培养箱中 37 °C 培养 24 小时。
第三天
3. 血清饥饿处理
- 使用1 mL移液器轻柔吸除培养基,并缓慢加入300 µL无酚红的无血清DMEM。
- 将培养腔室置于含5% CO2的湿润化培养箱中,于37 °C孵育10–12小时。
第四天
4. 活细胞成像
- 对细胞内区室(本实验中为溶酶体)进行染色。
- 在对细胞中的溶酶体进行成像前约30分钟,向每孔中加入22.5 µL的1 µM荧光染料储备液(将0.5 µL的1 mM荧光染料溶于499.5 µL不含酚红的无血清DMEM中),使染料终浓度为75 nM。
- 在37 °C、含5% CO2的湿润培养箱中孵育25–30分钟,随后轻轻移除染料,并缓慢加入300 µL新鲜的不含酚红的无血清DMEM。
- 准备显微镜进行成像。
- 将载物台下调,以避免在自动显微镜启动过程中损坏物镜。
- 依次打开显微镜电源、扫描仪电源、激光电源和激光发射,最后打开用于目视观察的金属卤化物灯(参见共聚焦显微镜制造商的操作说明)。
- 启动成像软件,并在软件中打开氩离子激光器(488 nm),将功率调至30–50%。注意激光功率取决于激光器使用年限。在同一次实验中必须保持设置恒定。
- 打开红光发射激光器(例如 568 nm 或 594 nm)。
- 将成像格式设置为12位深度。
- 将氩离子激光器488 nm通道和568 nm或594 nm激光器的针孔设置为1艾里斑单位。若GFP信号非常弱,可使用2艾里斑单位,但需确保各通道设置匹配。
- 使用二向色滤光片组时,选择适用于GFP和荧光染料的适当发射波长;或直接将GFP的发射波长(Em)设为499–580 nm,红光发射荧光染料的发射波长设为599–680 nm。
- 检查是否存在串色和信号溢出。依次关闭每个激光器,并分别检测两个发射通道的信号。当氩离子激光器关闭时,绿色发射通道信号应为零;当绿色发射激光器关闭时,红色发射通道信号应为零。
注意:最安全的方法是分别在独立通道中顺序成像(逐帧扫描)。 - 如需要,可添加明场通道。避免使用微分干涉差(DIC)成像,因其可能干扰共定位分析结果。
- 进行活细胞成像时,选择线性顺序扫描而非帧顺序扫描。
- 选择用于成像的细胞。
- 使用数值孔径(N.A.)为1.4的物镜,例如63X/1.4 N.A.油镜(或40X/1.4 N.A.),对细胞进行成像。将物镜居中,并在物镜上滴加一滴高粘度、低自发荧光的浸油。
- 将装有转染细胞的培养腔室从培养箱转移至显微镜载物台上。操作时注意保持载玻片水平,并确保腔室稳固放置,避免移动。
- 缓慢上移物镜,直至油滴刚好接触载玻片底部;正确的焦平面接近此位置。在自动显微镜中,应保存此位置以及下调后的初始位置,以便后续更换样本时使用。
- 选择荧光较弱的细胞。AT1aR-GFP过表达的细胞会导致受体在细胞内错误定位,从而干扰正常功能。
- 确认由细胞膜界定的细胞轮廓清晰可见,且最好不与其他细胞重叠。
- 对细胞进行调焦并将其置于视野中央。
- 切换至共聚焦模式。
- 选择快速成像模式。一手控制调焦旋钮,另一手控制载物台XY方向移动,在显示器上对目标细胞进行调焦和居中。
- 通过上下调节焦平面,确认目标细胞充分铺展,其底部或腹侧面紧贴盖玻片。
- 设置Z轴参数以实现细胞的三维成像。
- 点击Z轴堆栈顶部和底部设置的“开启”按钮(或相应功能),将焦平面调至细胞底部,然后按下 "开始";再将焦平面调至细胞顶部,按下 "结束"。重新检查Z轴堆栈是否完整包含整个细胞。
- 将Z轴步进大小设为1.0 µm。
- 设置成像参数。
- 根据所用物镜选择2倍缩放,使最终XY方向的像素尺寸约为0.279 µm × 0.279 µm 至 0.14 µm × 0.14 µm。
- 本实验中针对HEK细胞,根据细胞亮度将扫描速度设为约每体素1 µs,并选择2次平均或2次累加(按线累加)。
- 调节GFP和荧光染料的激光强度和增益。通常,对照染色信号较强,因此第二通道应使用光电倍增管检测器(PMT),而非砷化镓磷(GaASP)或混合检测器(HyD);而GFP通道则必须使用GaSP或HyD检测器。若在荧光染料通道使用HyD或GaASP检测器,需格外谨慎,应从极低激光功率开始。
- 设置扫描持续时间和扫描频率,例如每30–60秒扫描一次,持续25分钟或更长时间,以观察AT1aR-GFP向溶酶体的靶向过程。
- 启用自动对焦功能,以维持长时间成像过程中焦平面的稳定性。
- 开始成像实验。
- 预先配制100倍浓度的血管紧张素II(Ang II)储备液,浓度为5 μg/μL(4.7793 mM),取2.1 μL加入998 µL培养基中(终浓度10 μM)。
- 在开始成像前立即向含300 μL培养基的孔中加入3 µL的100倍配体储备液(Ang II),以启动配体刺激(终浓度100 nM)。
- 点击“开始”,按设定的时间和频率进行三维成像。
- 在显微镜操作结束前,采集一个Z轴堆栈图像,用于后续分析中的背景扣除。若使用光子计数模式,则无需此步骤,因为背景信号基本为零。在其他成像条件相同、光源开启但无样品的情况下采集一张图像。参见分析部分的“背景扣除”说明。
第五天
5. 图像分析
- 将图像导出为 TIFF 格式。
- 右键单击图像文件名以查看菜单,然后选择“导出”,或单击“文件”|“导出”|“导入”。
- 导出为TIFF格式以供后续分析,确保导出原始的12位数据(而非用于发表质量图像的“红绿蓝”(RGB)转换格式)。请勿导出为JPEG格式。
- 记录下X、Y、Z体素尺寸以及Z轴步长,以供后续图像分析使用。例如,使用40X/1.4 NA物镜时,这些值可能为0.138 µm × 0.138 µm,Z轴步长为1 µm(参见代表性结果部分的数据)。
- 创建用于分析的图像堆栈。
- 打开图像定量软件(图2)
- 使用 "操作 | 创建新内容 | 从选定序列生成图像" 从导入的单个序列生成单个文件图像(图2,箭头 #1)。
- 输入通道数、z 轴层数和时间点数。
- 根据 *.tiff 文件的结构,选择例如通道、z平面和时间点作为图像平面的顺序。检查最终的图像堆栈是否正确呈现原始图像的颜色通道、z轴堆栈和时间点。
- 选择图像名称(图2,左侧高亮的文件名,箭头#2)。右键单击图像和/或图像区域,从列表底部的选项中选择 "性质"在 µm 像素的 (X) (Y) 和 (Z) 尺寸中,输入上述记录的正确图像属性。
- 在进行图像分析之前减去背景。背景校正可在任何图像分析软件中完成。使用以下两种选项之一进行背景扣除。
- 选项1:选择 "操作 | 创建新 | 背景扣除" (图2,箭头 #1)。将上述成像过程结束时获取的背景图像用作 "暗场参考" 图像下方 "工具 | 减去背景".
- 选项2:检查图像中无样品的最暗区域,计算该区域内像素的平均或最大亮度,忽略可能由伪荧光团、随机亮像素或其他现象引起的异常明亮像素。选择 "操作 | 新建 | 背景扣除". 将该像素亮度值取反后作为偏移量(Offset)。
- 检查颜色配准,如有必要则进行校正。
- 使用阳性对照,例如成像用微珠,或共定位的含GFP囊泡与荧光染料图3通过切换关闭和打开红色或绿色通道,评估是否需要进行校正。肉眼观察时,即使配准偏差仅为1个像素,也能明显察觉。
- 通过选择生成配准校正 "操作 | 新建 | 注册信息更正" (图2,箭头 #1)并使用对话框进行调整。完成后,将出现一个新文件夹项目,命名为 "注册校正".
- 通过点击图像名称,将配准应用于一个或多个目标图像图2,左侧高亮的文件名,箭头#2)然后选择 "工具 | 正确配准" (位于“操作”旁边的工具按钮)。
- 创建测量序列以分析AT1a经血管紧张素II处理后R-GFP囊泡及全细胞强度
- 选择一张图像(图2,左侧高亮的文件名,箭头#2),使用自由绘制区域工具在单个细胞周围绘制一个感兴趣区域(ROI)图2,箭头#3)。使用扩展焦点模式(2D,左上角下拉菜单)观察细胞,因为裁剪工具仅在2D可视化模式下可用。
- 右键单击图像并选择 "裁剪至选区" 并生成一个新的图像项。
- 单击细胞名称以选择裁剪后的细胞,然后选择 "测量" 标签上方(图2,箭头#4)。
- 为定义和测量GFP标记的内化囊泡,拖动 "寻找目标" 在……下方 "发现" (图2,箭头 #5)插入序列框(图2,箭头#6)。
- 设置 "寻找物体" 切换到 GFP 通道。
- 打开设置(对话框中的轮子图标,箭头 #6)并设置 "使用阈值:" 到SD和 "下限" 至 6。设置 "最小物体尺寸" 至 0 µm3.
注意:标准差的下限将取决于具体实验。通过检查不同时间点可直观确认被阈值处理的对象是否正确图2,箭头 #7)。 "测量 | 反馈选项" 对话框用于选择已阈值化对象的可视化方式(图2,箭头 #8)。 - 点击 "测量" 在 "寻找物体" 对话框(图2 箭头 #6)并选择通道和测量类型。通常,选择 "所有频道" 和 "强度与体积测量".
- 为定义用于识别整个细胞的阈值和滤波器,并测量总GFP强度,使用以下参数重复上述步骤(5.5.4 - 5.5.8):SD 0 和 "最小物体 大小" 至 2 µm3 在第二个 "查找物体" 使用GFP识别细胞的对话框(图2,箭头 #9)
- 拖拽 "过滤群体" 在……下方 "过滤" 到群体2(第二个)下方的序列框 "查找物体" 盒 图2,箭头 #9)。选择 "体积(µm3 >100).
- 目视确认仅识别出一个目标对象。整个细胞应被阈值化处理,所有其他对象均被过滤去除。 "过滤" 例如,如果细胞较小,可能需要调整参数。
- 测量标准化后,通过右键单击图像并选择保存协议 "保存实验方案" 以便重复使用("恢复方案"该方案也可导出,以便在与图像相同的子目录中保存记录。
- 继续进行 "进行测量" 通过选择 "测量 | 创建测量项目" (图2,箭头 #8)或右键点击图像并选择 "进行测量" 和 "所有时间点".
- 输入正确的测量名称(从图像中复制粘贴较为方便)以及分析代码或日期(有助于记录保存),然后选择 "所有时间点"在图像下方将创建一个新的工作表项目。文件名应简洁。
- 分析并导出数据。
- 单击工作表文件名并选择 "分析" 确定饱和体素是否存在,首先进行选择 "限制分析范围至:" 选择群体2(细胞)。
- 右键单击下方字段 "分析选项卡" 在对话框中,位于下方 "分析这些数据:" 选择 "最大值(GFP 荧光通道)";在……之下 "由以下人员总结:" 选择 "平均值([GFP 荧光通道])";以及在下方 "按以下方式整理数据:" 和 "行" 选择 "时间点" 并点击 "好的".
注意:如果数据包含饱和像素(例如 65,536(16位)或4,096(12位)时,分析结果将不准确(会低估囊泡含量)。请忽略该细胞,不用于分析。若未饱和,则继续下一步。 - 接下来,在“Raw”选项卡中,然后切换到“Analysis”选项卡,右键单击数据以查找 "将分析限制为:" 然后选择群体1用于囊泡,或群体2用于整个细胞。
- 下 "分析这些数据:" 选择 "总和" (GFP 荧光通道);在 "由以下人员总结:" 选择 "总和";以及,在 "按以下方式整理数据:" 和 "行" 选择 "时间点" 或 "相对时间" 然后点击 "好的"分析选项可保存并重复使用。
- 从图像定量软件中选择并直接复制/粘贴到空白电子表格中,或通过右键单击数据并选择“另存为.csv文件”来导出电子表格数据。全细胞强度测量值将与群体中每个囊泡的测量值一并包含,因此务必识别并将其与囊泡数据区分开。
注意:绘制数据后可见,囊泡内总 GFP 荧光强度迅速上升。如果发生光漂白,则表现为随时间推移细胞总 GFP 荧光强度的降低。
- 创建测量序列以分析溶酶体中存在的GFP。
- 在“查找对象(群体 1)”中设置 "寻找物体" 将通道切换至红色通道,并在由箭头#6指示的对话框中的轮形图标内图2设置 "使用阈值:" 到SD和 "下限" 至 6。设置 "最小物体尺寸" 至 0.017 µm3.
注意:标准差的下限将取决于具体实验。应通过检查不同时间点来目视确认被阈值处理的对象是否正确。 "测量 | 反馈选项" 对话框用于选择已阈值化对象的可视化方式(图2,箭头 #8)。 - 点击 "测量" 在 "查找 "物体" 对话图2 箭头 #6)并选择通道和测量类型。通常, "所有频道" 和 "强度与体积测量" 被选中。
- 对于群体2,使用与识别表达AT的完整转染细胞相同的设置1aR-GFP(5.5.9)
- 如果存在多个细胞(包括含有荧光染料阳性囊泡的未转染细胞),在分析的初始阶段对细胞进行裁剪至关重要。或者,可采用 "区室化" 应使用该方法来限制对转染细胞内表达AT的溶酶体的鉴定1aR-GFP。溶酶体必须仅在GFP转染细胞内识别,而不能来自邻近未转染的细胞。
- 按上述方法分析并导出数据。
注意:图中展示了经过阈值处理的细胞和囊泡示例 图4.
- 在“查找对象(群体 1)”中设置 "寻找物体" 将通道切换至红色通道,并在由箭头#6指示的对话框中的轮形图标内图2设置 "使用阈值:" 到SD和 "下限" 至 6。设置 "最小物体尺寸" 至 0.017 µm3.
结果
在本组代表性实验中,将血管紧张素1a型受体(AT1aR-GFP)构建体(E1,2,3-AT1aR)克隆至pEGFP-N2质粒中,并转染HEK细胞13。对HEK细胞进行时间序列成像并生成动态影像(见活细胞成像1和活细胞成像2视频)。动态影像及静态图像显示,在配体刺激后,AT1aR-EGFP主要定位于细胞质膜;然而加入Ang II后,这些受体在2.5分钟内即发生内化,形成明亮的囊泡,并在后期逐渐聚集于核周区域的较大囊泡中(图4B、图5和图6A;活细胞成像2)。
对图5中细胞的总细胞GFP强度与总囊泡GFP强度进行定量,可说明当Ang II在刺激后立即诱导细胞皱褶形成和细胞形态改变时所固有的复杂性(图5A,Ang II作用后0 min处箭头,上排,橙色表示经阈值处理的物体)。在较晚时间点,含GFP的囊泡在近核区域聚集也造成干扰(图5A,29.5 min处红色箭头)。尽管在测量总细胞GFP强度时应包含所有物体,但在囊泡测量中应排除皱褶结构,因其代表的是质膜上的AT1aR-GFP。相反,在囊泡测量中不应排除聚集的近核囊泡(后者可见于图5A中细胞内由红色圆圈围出的区域,Ang II作用后29.5 min处箭头,下排)。尝试通过大小过滤(大于或小于7 µm3)实现此目的并未奏效,因其无法区分皱褶结构与聚集的囊泡(图5A和图5B,比较Filter>7、Filter<7及无过滤)。一种可能的替代方法是绘制感兴趣区域(ROI),覆盖细胞的胞质部分,但排除细胞的皱褶边缘和周边区域。最终,该细胞不会被纳入定量分析结果,因其存在GFP的饱和像素。
第二个代表性示例如图6A所示,该图展示了一个未使用自动对焦的时间过程。内化的GFP以细胞总GFP的百分比表示(图6B)。在3分钟处红色箭头之前的时间点具有误导性,因为仅有部分细胞位于成像体积内;但在加入Ang II后3分钟,焦平面重新稳定。细胞内总GFP显示,该细胞在观察期间未发生明显的光漂白(图6C)。在3至约12分钟之间,囊泡中GFP荧光强度的百分比上升,随后趋于平稳(图6B)。接下来,利用荧光染料标记的溶酶体在转染细胞中确定感兴趣区域(ROI),并对其GFP荧光强度总和进行定量分析(图6D)。三分钟后,红色标记的溶酶体中AT1aR-GFP的荧光强度随时间无明显变化(图3D,n = 5,均值 ± 均值标准误)。因此,在给予Ang II后长达24分钟内,未检测到AT1aR-GFP向溶酶体的递送有显著增加。
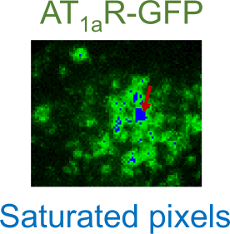
图1:在查找表(LUT)中识别出的饱和像素。 红色箭头指示以蓝色显示的饱和像素。请点击此处查看该图的放大版本。
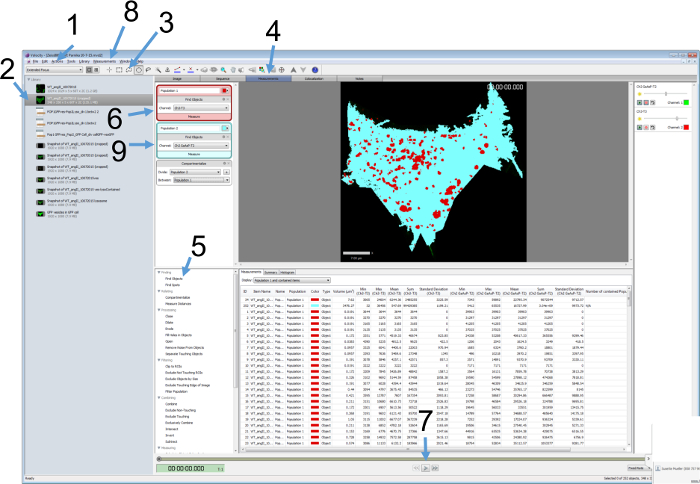
图2:图像定量分析软件概览。 图中编号标注了关键组件,并在方法部分中进行了说明。1)操作项,2)已选图像,3)手绘感兴趣区域(ROI)工具,4)测量选项卡,5)“查找对象”功能,6)“群体1 查找对象”对话框,7)用于启动时间序列动画的箭头,8)测量项目,9)第二个包含“过滤群体”命令的“查找对象”对话框。请点击此处查看该图的放大版本。
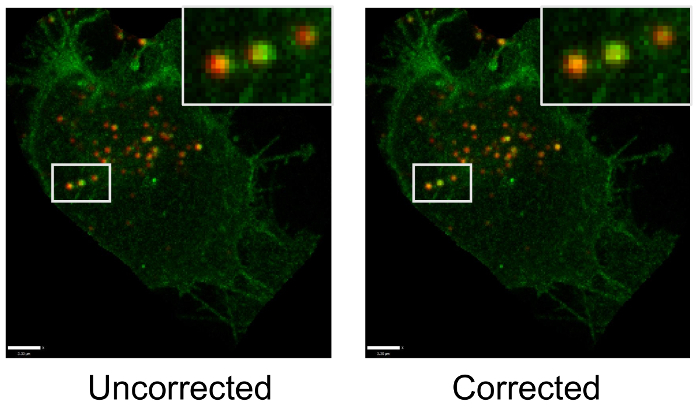
图3:颜色配准校正。 未校正和已校正像素配准的图像并列显示,并附有包含AT1aR-GFP的多个共定位囊泡的放大插图。在未校正图像中,红色像素在XY平面上向左偏移了1个像素。插图显示了框选区域的更高倍放大。比例尺 = 3.3 µm,体素尺寸 = 0.138 x 0.138 x 1 µm3。 请点击此处查看该图的放大版本。
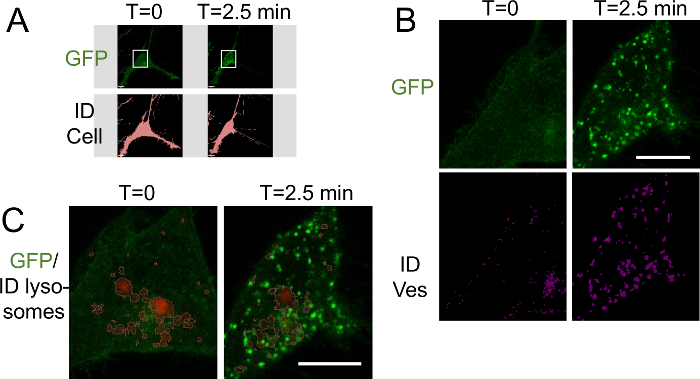
图4:通过阈值分割识别含GFP和荧光染料的囊泡及含GFP的完整细胞示意图。 (A利用原子力显微镜识别完整细胞1aR-GFP(GFP,上排)及全细胞的阈值化GFP(ID Cell,下排)显示了加入Ang II后0和2.5分钟的图像。白色框表示(中插图所示区域B)和(C)。(B)AT1a在单色图像中(上排),比较了添加Ang II后0和2.5 min时的R-GFPs。通过阈值识别出的囊泡显示在下排(ID Ves,紫色)。C双色图像(AT1aR-GFP/荧光染料在加入Ang II后0和2.5分钟时的图像。通过阈值法识别的溶酶体以红色轮廓显示。比例尺 = 7.0 µm,体素尺寸 = 0.114 × 0.114 × 1.4 µm3. 请点击此处以查看此图的放大版本。
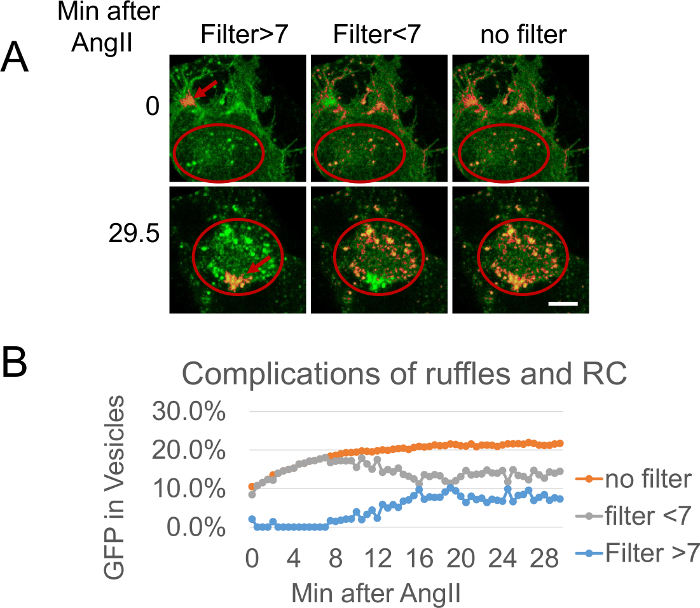
图5: 皱褶结构与聚集性囊泡对内化GFP受体内吞测量影响的示意图。(A)在血管紧张素II(Ang II)处理的细胞中,AT1aR-GFP在0 min(上排)和2.5 min(下排)的图像展示了三种滤波实验结果:第一列应用滤波器仅选择体积大于7 μm3的结构,第二列选择小于7 μm3的结构,第三列未使用滤波器。三组实验的阈值设定保持一致。箭头指示较大的阈值化结构,圆圈表示在后期时间点含有核周囊泡的胞质区域。阈值化区域以橙色显示。(B)显示在两个时间点(按A图中的行)对有无尺寸滤波(按A图中的列)的阈值化区域内GFP总荧光强度的定量分析。体素尺寸为0.138 × 0.138 × 1 µm3。比例尺 = 5.6 µm。 请点击此处查看该图的放大版本。
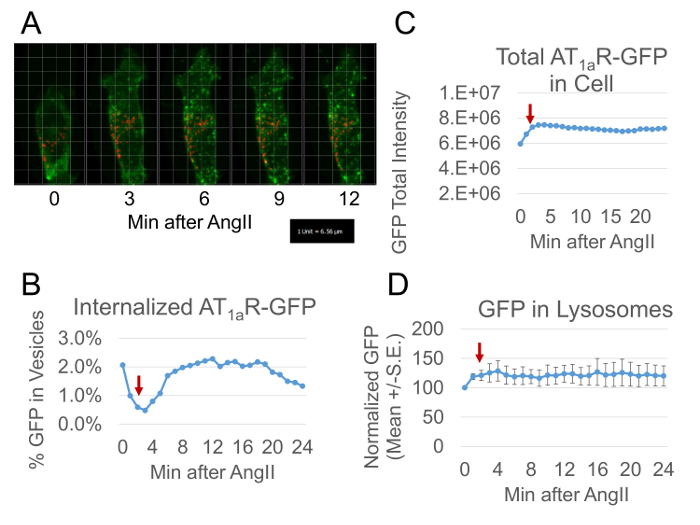
图6:追踪AT1aR-GFP的内化及其在溶酶体中的潜在定位。(A)伴随视频(活细胞成像1视频)中AT1aR-GFP与LysoTracker Red共定位的五个选定时间点,分别为血管紧张素II(Ang II)刺激后0、3、6、9和12分钟。网格代表6.56 μm3的单位尺度,体素尺寸为0.297 × 0.297 × 1.2 µm3,z轴步长为1.2 µm。(B)囊泡中GFP总荧光强度百分比随时间变化的曲线图,显示AT1aR-GFP快速内化。(C)细胞中GFP总荧光强度随时间变化的曲线图,表明在24分钟成像过程中光漂白程度较小。(D)通过识别LysoTracker Red阳性的囊泡来确定溶酶体位置。在每个时间点测量荧光染料阳性囊泡ROI内的总GFP强度(归一化至第一个时间点,未对光漂白进行校正,光漂白未单独测量)。(C-D)箭头之前的数据无效,因焦距发生偏移。N = 5,均值 ± 均值标准误。请点击此处查看该图的放大版本。
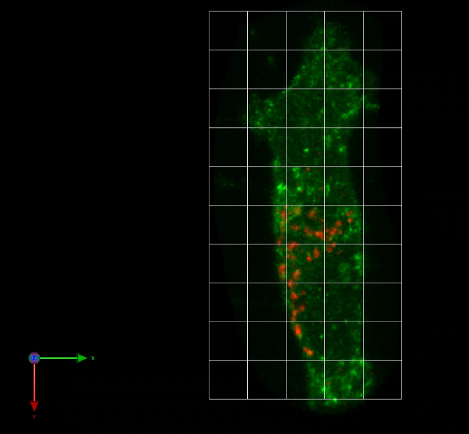
视频 1:活细胞成像 1:(右键单击以下载) 转染了 AT1aR-GFP 的 HEK 细胞在加入 100 nM Ang II 后,每 1 分钟成像一次,共 24 分钟(25 帧)。图像使用激光扫描共聚焦显微镜采集,物镜为 Plan-Apochromat 63X/1.4 N.A 油镜,体素尺寸为 0.279 × 0.279 × 1.2 µm3,共采集 5 层切片,总厚度为 4.794 µm,扫描速度为 3.20 µs/像素。视频播放速率为 2 帧/秒。标尺 = 6.56 µm。
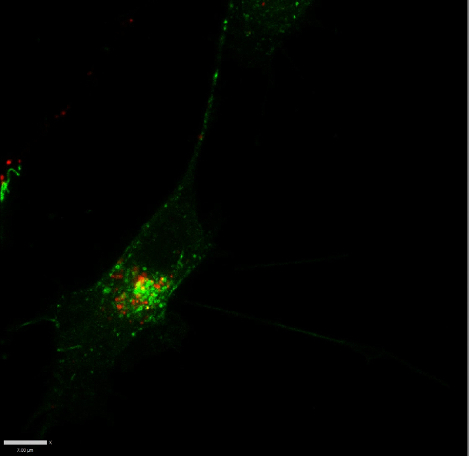
视频 2:活细胞成像 2:(右键单击以下载) 转染了 AT1aR-GFP 的 HEK 细胞,在加入 100 nM Ang II 后,每 30 秒采集一次图像,持续 25 分钟(共 51 帧)。图像使用配备 Plan-Apochromat 40X/1.4 N.A 油镜的激光共聚焦显微镜采集。体素尺寸为 0.11 × 0.11 × 1.4 µm3。每帧图像采集时间为 3.72 秒,共采集 7 层,总厚度为 8.4 µm。视频播放速率为 3 帧/秒。比例尺 = 7 µm。
讨论
本文展示的初步实验表明,在短短24分钟的时间过程中,AT1aR-GFP向溶酶体的递送未发生明显变化。通常情况下,内化受体向溶酶体的递送最早可在15–20分钟内发生。该实验结果支持以下假设:大部分内化的AT1aR被靶向至较大的、位于核周的内体。Li et al. 提供了至少部分AT1aR可到达溶酶体的证据,他们比较了血管紧张素II处理后5分钟和30分钟的细胞,发现LAMP1 与AT1aR在30分钟时存在显著的共定位,而在5分钟时则无此现象6。
本文详细描述了细胞制备、成像和分析步骤,并讨论了该先进成像技术中存在的诸多固有陷阱。该方法依赖于下文所述的关键步骤。
细胞培养与转染
由于细胞的良好状态对任何活细胞成像实验都至关重要,因此应避免使用传代次数超过11代的细胞,因为在高代次细胞中,其生长速率和转染效率会发生变化。为在整个实验过程中维持细胞的健康状态,转染混合物与细胞共孵育的时间不应超过5小时,因为脂质体溶液对细胞具有毒性,表现为细胞膜起泡现象增加。成像前及成像过程中,温度、湿度和CO2的控制均十分重要。成像期间温度的波动可能导致明显的z轴漂移以及焦平面稳定性丧失。因此,在成像过程中向细胞添加Ang II时需格外小心,以确保焦平面能够被准确维持。
成像
活细胞成像相较于使用固定细胞进行免疫染色的一个优势在于 体内 可以精确控制实验条件,并避免与固定细胞相关的假象。然而,对于受体内部化等极为快速的细胞过程,活细胞成像的优化可能具有挑战性。仪器速度以及避免光漂白的需求限制了可研究事件的选择。每次成像实验可能需要在某些参数上做出特定选择,而在其他参数上作出妥协;例如在像素大小、线累积、缩放倍数和扫描速度之间进行权衡,以获得适合分析的高质量数据,同时避免过度采样。这些因素的关键决策取决于在获取足够小的像素尺寸以区分单个囊泡,与获得足够高的时间分辨率以捕捉动态事件之间取得平衡。因此,为了在细胞开始内化GFP标记的受体时能够足够快速地获取信息,必须在各项参数间做出取舍。在本实验中,尽管现代共聚焦软件可推荐根据奈奎斯特方程计算出的最佳像素大小,但我们采用的像素大小值小于该理论最优值。 14其他实验的最佳参数设置也将取决于细胞的亮度,因为较大的像素尺寸能够更快地积累光子,从而可以在体素驻留时间较长的情况下权衡以收集更多的光子。
要使分析成功,活细胞成像在延时成像过程中还必须精确地稳定焦平面。焦平面漂移以及未能完整成像整个细胞,均会对受体内化程度以及细胞总GFP荧光强度的定量产生显著影响。针对加入Ang II后成像最初时间点出现焦平面漂移的问题,共聚焦显微镜制造商已提供自动对焦解决方案:利用红外激光对盖玻片进行干涉测量,并将信号反馈至自动对焦控制系统,从而维持物镜与盖玻片表面之间的相对距离,该距离由红外反射信号确定。例如 确定性聚焦或自适应聚焦控制)。显微镜操作人员面临的另一个问题是确定正确的z轴范围,以确保即使细胞形态发生变化,整个细胞仍能保持在成像体积内。温度是另一个关键因素,需在加入血管紧张素II(Ang II)后的初始时间点维持聚焦/Z轴位置稳定。实验全程应保持物镜及活细胞成像腔的温度为37 °C。
成像的另一个关键环节是以定量方式获取图像。如果使用 HyD 探测器的光子计数模式,必须设置成像参数以避免发生光子堆积效应。对于 PMT 及其他探测器,图像中不得包含饱和像素(体素)。在这两种情况下,均可使用专用的查找表(LUT)来可视化饱和像素的存在;若发现饱和像素,显微成像操作人员应降低激光强度和/或增益。
分析
尽管本文所述方法应用于AT1aR受体及其与溶酶体的共定位,但该方法同样适用于需要检测受体在用不同荧光标记物标记的亚细胞区室中相对含量的实验。如果目标是测定受体是否移位至细胞器,则使用皮尔逊共定位系数与细胞器标记物进行分析会存在问题。因为在所有识别出细胞器的像素中,标记物的信号强度均很高,导致其中一个系数始终接近100%,因此共定位测量结果可能产生误导。相比之下,测量受体在细胞器上的比例相对于受体总量则更具信息量且更易于解释。在某些情况下,使用皮尔逊相关系数来描述蛋白质共定位可能更为合适,例如AT1aR受体与LAMP1之间的共定位,其相互作用已有文献报道,尽管该结论是通过更为精密的共定位方法——荧光寿命成像/荧光共振能量转移(FLIM/FRET)得出的6。
使用3D成像比利用代表性细胞切片进行2D分析更为准确,因为在时间过程中细胞不可避免地会发生移动活体 成像 2 电影)。从所示的活细胞图像中可以明显看出 图3, 4B 和 5A 受体主要定位于细胞膜,然而,在暴露于血管紧张素II数分钟内,其会定位于膜上的明亮斑点及邻近膜的小囊泡,可能为包被小窝和早期内体图4B, 4C)。随着时间的持续推移,囊泡在细胞内移动并逐渐聚集在细胞核附近的较大囊泡中,这些结构被称为多泡体早期内体(multivesicular endosomes, MVEs, 图1、图5A) 3,15随时间对细胞进行单一切片会扭曲内化过程,并可能错误呈现真实事件,特别是当早期切片未包含细胞表面,而后期切片未包含MVEs时。
在本研究中,有两种图像分析方法可将 GFP 及荧光染料的光漂白效应对定量结果的影响降至最低。尽管细胞会发生一定程度的光漂白,但假设光漂白是均匀发生的,则内化囊泡的相对亮度相对于整个细胞的荧光强度得以保持。此外,通过选择荧光强度均值的标准差作为阈值,可轻松识别出荧光染料阳性的囊泡,从而在整体荧光水平下降时仍能将其与背景信号区分开来。因此,我们的测量结果对轻度光漂白效应不敏感。然而,较强的光漂白效应(例如随时间推移导致细胞荧光强度损失达 50%)可能对定量结果产生较大影响。另一种方法是,在对照实验中独立测量光漂白效应:对于 AT1aR-GFP,可在不含 Ang II 的条件下进行;对于荧光染料,则可在邻近未转染的细胞中进行。随后可在数据分析过程中校正光漂白的影响。
其他注意事项
近期,细胞生物学家对用于监测细胞膜运输的荧光蛋白进行了关键评估和改造,以避免荧光蛋白自身产生的干扰,这种干扰与所标记蛋白无关。不同的荧光蛋白因其pKa值以及半胱氨酸氨基酸的存在,易与局部微环境发生相互作用,从而导致蛋白沉淀或交联16。这些相互作用的另一种后果可能包括荧光信号的丧失16。所有这些干扰均会影响对运输过程的定量测量。Constantini et al. 开发了不含半胱氨酸的单体荧光蛋白,用于成像,以消除潜在的干扰16。因此,根据成像实验的具体目标,从EGFP(非单体形式)转换为单体且无半胱氨酸的形式,将更有利于对酸性及/或还原性囊泡微环境的研究。另一个例子是,这类蛋白在FRAP或FRET实验中具有更优的适用性,因为在这些实验中,多聚化和交联会影响蛋白扩散以及蛋白-蛋白相互作用。
另一个需要注意的问题是,必须验证EGFP标记是否会影响受体的正常功能。检验这一可能性的方法之一是通过放射性配体结合实验,比较转染野生型受体或EGFP标记受体的细胞在受体亲和力(Kd)和最大受体数量(Bmax)方面是否存在差异。
在使用LysoTracker Red与GFP融合蛋白共同对溶酶体进行成像时,另一个需要考虑的潜在假象是,LysoTracker Red已被证明可发生光转化而产生绿色荧光17。作者建议尽量减少使用落射荧光照明,讨论了此类假象的发生情况,并引用了使用该试剂成功实现共定位的实例。此外,也可使用其他溶酶体标记物来验证共定位结果,例如标记的LAMP16。
未来,可通过使用囊泡运输和/或融合抑制剂、使用巴佛洛霉素(bafilomycin)抑制溶酶体酸化从而阻断降解但不阻断积累7,18、使用氯喹(chloroquine)阻断与溶酶体的融合进而阻断受体与溶酶体的共定位2,5,6,7,18、使用阳性对照(如标记的Ang II靶向溶酶体)2,以及与其他已有明确描述的受体-配体系统(如转铁蛋白或表皮生长因子及其相应受体)进行比较3,来进一步检验本检测方法在靶向溶酶体及其他亚细胞结构方面的敏感性和特异性。在我们的实验中,一个有趣的阳性对照(尽管属于人为假象)是在邻近未转染、AT1aR-GFP阴性的细胞中观察到的现象。这些细胞似乎摄取了来自转染细胞释放的GFP,并将其靶向至溶酶体,其中与荧光染料的共定位现象十分显著(未展示)。然而,这种共定位不受Ang II的影响,符合预期结果。
综上所述,本文介绍的转染、成像及图像分析方法提供了一种手段,可对活细胞内受体向不同亚细胞区室的内化过程进行随时间变化的定量追踪。该方法可用于对不同受体或选择性突变受体在动力学特征及特定亚细胞区室定位方面的相对比较。文中也讨论了该技术可能存在的困难和人为假象。尽管如此,结合图像分析的快速三维活细胞成像可用于测量受体的摄取以及其快速穿越细胞质进入分子可定义区室的过程。这为检测受体突变或激动剂、拮抗剂及抑制剂处理所引起的功能差异奠定了基础。
披露
作者声明不存在任何竞争性经济利益。
致谢
本手稿中所展示的研究工作由Kathryn Sandberg获得的R01 HL121456-01A1基金资助。此外,该研究还受益于乔治城大学医学中心显微镜与影像共享资源中心(MISR)提供的Leica SP8 AOBS设备支持,该中心部分由美国国立卫生研究院(National Institutes of Health)P30-CA051008项目资助。我们衷心感谢Peter Johnson在Leica SP8成像方面提供的协助,以及Thomas Coate博士在乔治城大学生物学系实验室提供的Zeiss LSM880设备支持,并感谢Carl Zeiss Microscopy LLC的Alma Arnold在成像方面给予的技术协助。本手稿中的内容完全由作者负责,不代表美国国立卫生研究院的官方观点。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 血管紧张素 II(Ang II) | Sigma-Aldrich | A9525 | |
| 杜尔贝科改良伊格尔培养基(DMEM 1x) | Gibco -ThermoFisher Scientific | 11960-044 | 使用前在 37 °C 水浴中预热 |
| 胎牛血清(FBS) | Sigma-Aldrich | F2442 | 使用前在 37 °C 水浴中预热 |
| 青霉素-链霉素(Pen Strep) | Gibco -ThermoFisher Scientific | 15140-122 | 使用前在 37 °C 水浴中预热 |
| L-谷氨酰胺 200 mM(100x) | Gibco (life technologies) | 25030-081 | 使用前在 37 °C 水浴中预热 |
| 人胚胎肾(HEK)-293 细胞 | American Type Culture Collection (ATCC) | CRL-1573 | 传代次数 5 - 12 |
| Nunc Lab-Tek II 带 1.5 德国盖玻片腔室系统 | Sigma-Aldrich | 155409 | |
| Lipofectamine 2000 转染试剂 | ThermoFisher Scientific | 11668019 | 4 °C 保存 |
| Opti-MEM 低血清培养基 | Gibco- ThermoFisher Scientific | 31985-070 | 使用前在 37 °C 水浴中预热 |
| PBS 10x | Fisher BioReagents | BP3994 | 使用前在 37 °C 水浴中预热 |
| 杜尔贝科改良伊格尔培养基(DMEM 1x) | Gibco -ThermoFisher Scientific | 31053-028 | 使用前在 37 °C 水浴中预热 |
| LysoTracker Red DND-99 | molecular probes -ThermoFisher Scientific | L7528 | 分装后避光保存于 -20 °C。 |
| Volocity 版本 6.3 图像分析软件 | PerkinElmer | 可视化与定量模块 | 用于图像堆栈的三维图像分析 |
| Leica SP8 AOBS | Leica Microsystems | 激光扫描共聚焦显微镜 | 用于图像采集 |
| Zeiss LSM 880 | Carl Zeiss | 激光扫描共聚焦显微镜 | 用于图像采集 |
参考文献
- Dale, L. B., Seachrist, J. L., Babwah, A. V., Ferguson, S. S. Regulation of angiotensin II type 1A receptor intracellular retention, degradation, and recycling by Rab5, Rab7, and Rab11 GTPases. J Biol Chem. 279 (13), 13110-13118 (2004).
- Hein, L., Meinel, L., Pratt, R. E., Dzau, V. J., Kobilka, B. K. Intracellular trafficking of angiotensin II and its AT1 and AT2 receptors: evidence for selective sorting of receptor and ligand. Mol Endocrinol. 11 (9), 1266-1277 (1997).
- Hunyady, L., et al. Differential PI 3-kinase dependence of early and late phases of recycling of the internalized AT1 angiotensin receptor. J Cell Biol. 157 (7), 1211-1222 (2002).
- Lazari, M. F., Porto, C. S., Freymuller, E., Abreu, L. C., Picarelli, Z. P. Receptor-mediated endocytosis of angiotensin II in rat myometrial cells. Biochem Pharmacol. 54 (3), 399-408 (1997).
- Li, H., Li, H. F., Felder, R. A., Periasamy, A., Jose, P. A. Rab4 and Rab11 coordinately regulate the recycling of angiotensin II type I receptor as demonstrated by fluorescence resonance energy transfer microscopy. J Biomed Opt. 13 (3), 031206(2008).
- Li, H., et al. Actin cytoskeleton-dependent Rab GTPase-regulated angiotensin type I receptor lysosomal degradation studied by fluorescence lifetime imaging microscopy. J Biomed Opt. 15 (5), 056003(2010).
- Yamamoto, A., et al. Bafilomycin A1 prevents maturation of autophagic vacuoles by inhibiting fusion between autophagosomes and lysosomes in rat hepatoma cell line, H-4-II-E cells. Cell Struct Funct. 23 (1), 33-42 (1998).
- Deliu, E., Tica, A. A., Motoc, D., Brailoiu, G. C., Brailoiu, E. Intracellular angiotensin II activates rat myometrium. Am J Physiol Cell Physiol. 301 (3), C559-C565 (2011).
- Fortian, A., Sorkin, A. Live-cell fluorescence imaging reveals high stoichiometry of Grb2 binding to the EGF receptor sustained during endocytosis. J Cell Sci. 127 (Pt 2), 432-444 (2014).
- Aymerich, M. S., et al. Real-time G-protein-coupled receptor imaging to understand and quantify receptor dynamics. ScientificWorldJournal. 11, 1995-2010 (2011).
- Jaeger, W. C., Armstrong, S. P., Hill, S. J., Pfleger, K. D. Biophysical Detection of Diversity and Bias in GPCR Function. Front Endocrinol (Lausanne). 5, 26(2014).
- Inuzuka, T., et al. Attenuation of ligand-induced activation of angiotensin II type 1 receptor signaling by the type 2 receptor via protein kinase. C. Sci Rep. 6, 21613(2016).
- Liu, J., et al. Selective inhibition of angiotensin receptor signaling through Erk1/2 pathway by a novel peptide. Am J Physiol Regul Integr Comp Physiol. 306 (8), R619-R626 (2014).
- North, A. J. Seeing is believing? A beginners' guide to practical pitfalls in image acquisition. J Cell Biol. 172 (1), 9-18 (2006).
- Mueller, S. C., Hubbard, A. L. Receptor-mediated endocytosis of asialoglycoproteins by rat hepatocytes: receptor-positive and receptor-negative endosomes. J Cell Biol. 102 (3), 932-942 (1986).
- Costantini, L. M., et al. A palette of fluorescent proteins optimized for diverse cellular environments. Nat Commun. 6, 7670(2015).
- Freundt, E. C., Czapiga, M., Lenardo, M. J. Photoconversion of Lysotracker Red to a green fluorescent molecule. Cell Res. 17 (11), 956-958 (2007).
- Yoshimori, T., Yamamoto, A., Moriyama, Y., Futai, M., Tashiro, Y. Bafilomycin A1, a specific inhibitor of vacuolar-type H(+)-ATPase, inhibits acidification and protein degradation in lysosomes of cultured cells. J Biol Chem. 266 (26), 17707-17712 (1991).
重印与许可
